а) Определение. Талассемии, а в более широком смысле — талассемические синдромы, представляют собой гетерогенную группу наследственных гемолитических анемий, характерным признаком которых является дефицит или отсутствие производства одной из цепей глобина, входящих в структуру НЬ. Данный фактор приводит к несбалансированному синтезу цепей глобина, что и является отличительной чертой всех талассемических синдромов.
б) Эпидемиология. Талассемии представляют собой наиболее распространенное моногенное заболевание в мире. Предположительное число носителей >270 млн, ежегодно рождается >300 000 детей с одним из вариантов талассемии или с одним из структурных вариантов Hb. Чрезвычайно высокая частота нарушений Hb по сравнению с другими моногенными заболеваниями отражает естественный отбор, опосредованный относительной резистентностью носителей к малярии Plasmodium falciparum. Другие факторы, которые могут играть определенную роль, включают широко распространенную практику близкородственных браков, увеличение материнского возраста в более бедных странах, дрейф генов и эффект основателя.
По этим причинам талассемии наиболее часто встречаются у жителей Юго-Восточной и Южной Азии, на Ближнем Востоке, в средиземноморских странах, а также в Северной и Центральной Африке. Однако в результате недавних массовых миграций из Ближнего Востока, Африки и Юго-Восточной Азии в настоящее время талассемия встречается у людей по всему миру.
в) Патофизиология. У взрослых ЗЛ эритроциты содержат 97% взрослого Hb (HbА: α2β2), около 2,5% минорного Hb (HbА2: α2δ2) и небольшое количество фетального Hb (HbF: α2γ2).
Поскольку стабильный тетрамер α2β2 является основным компонентом Hb после рождения, выделяют 2 основные формы талассемии: α-талассемия и β-талассемия. В силу того что синтез β-цепи полностью активируется только после рождения, β-талассемии не проявляются в период внутриутробной жизни плода; снижение синтеза γ-цепи регистрируется в первый год жизни ребенка.
Напротив, в силу того что α-цепи присутствуют как в HbF, так и во взрослом типе Hb, α-талассемия проявляется как во внутриутробном периоде, так и во взрослой жизни.
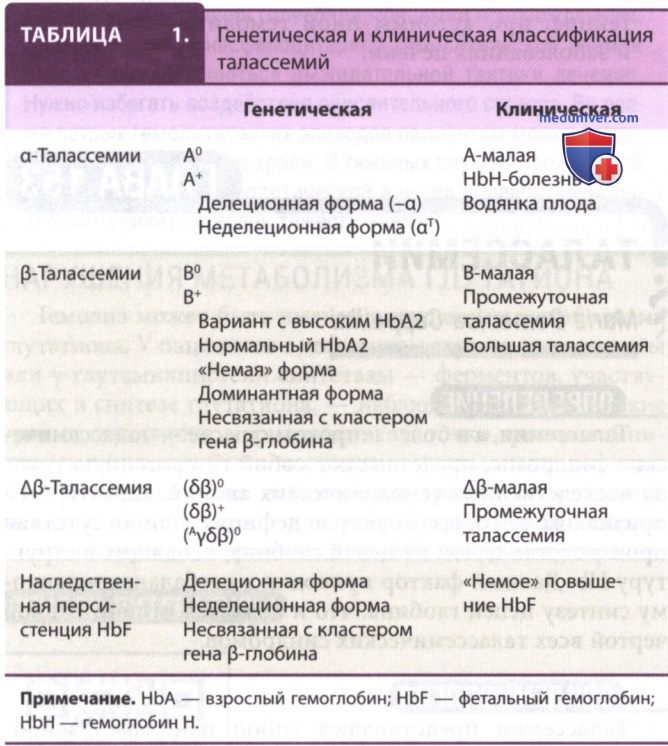
По мере развития знаний о генетической основе и патофизиологических механизмах синдромы талассемии классифицированы на генетическом и клиническом уровнях (табл. 1).
1. Генетика. В Hb ЗЛ на разных этапах развития присутствуют 6 различных типов цепей глобина (α, β, γ, δ, ε, ζ). У ранних эмбрионов синтез НЬ осуществляется желточным мешком и ограничивается производством Hb Gower 1 (ζ2ε2), Gower 2 (α2ε2) и Portland (ζ2γ2). Впоследствии с ~8-й нед беременности основным местом синтеза Hb становится печень плода, где производится преимущественно HbF (α2γ2) и небольшое количество (<10%) HbА.
Начиная с 18-й нед и до момента рождения основным местом производства эритроцитов постепенно становится костный мозг. На более поздних сроках беременности происходит попеременное переключение производства между HbF и HbА, которое продолжается до конца 1-го года жизни ребенка, когда производство HbF снижается до уровня <2%. Гены глобина кодируются отдельными генными кластерами. Кластер α (ζ, α2, α1) лежит на теломере хромосомы 16; кластер β-глобина (ε, Gγ и Aγ, δ, β) лежит на хромосоме 11р15.5. В обоих кластерах гены направлены от 5’ до 3’ концов в порядке их экспрессии во время развития.
Оба набора генов регулируются энхансероподобными элементами [гиперчувствительный сайт (HS-40) для α-кластера и область контроля локуса к кластеру β-глобина], которые находятся на некотором расстоянии от 5’ конца кластера. Делеция этих энхансерных элементов инактивирует связанный ген глобина. Существует 2 гена или аллеля α-глобина (α2 и α1), которые различаются на несколько нуклеотидов в интроне 2 и 3’-нетранслируемой области, но производят идентичные белковые продукты. Производство гена α2-глобина в 2-3 раза превышает производство α1.
Все талассемии имеют аналогичный тип наследования: в большинстве случаев дефекты генов передаются по менделевскому аутосомному типу. Таким образом, тяжелые, симптомные разновидности обычно возникают в результате взаимодействия >1 генетической детерминанты. Наследование α-талассемии более сложное, поскольку оно включает продукты связанных пар генов (αα).
2. Молекулярная основа талассемий. α- и β-Талассемии подразделяют на нарушения, при которых из соответствующих хромосом не образуются цепи (α0 и β0), и нарушения, при которых производство цепей снижено (α+ и β+). Наиболее распространенными молекулярными дефектами при α-талассемиях являются делеции одного/обоих генов α-глобина, обозначаемые как -α и - -соответственно. Считается, что одиночный ген α-глобина возник в результате кроссинговера между двумя смещенными α-генами на гомологичной хромосоме, что может привести к появлению хромосом как с одиночным (-α), так и с утроенным (ααα) набором генов α-глобина.
На сегодняшний день зарегистрировано >20 различных делеций, которые включают оба гена α-глобина, являющихся результатом нелегитимной/негомологичной рекомбинации. Длина делеции варьирует от 5,2 до >40 кб. Наиболее распространенные делеции в странах Юго-Восточной Азии, Средиземноморья и Филиппин обозначают - -SEA, - -MED и - -FIL соответственно. Неделеционные формы α-талассемии (αα) встречаются значительно реже, нежели делеционные формы; в большинстве случаев они являются результатом одиночных олигонуклеотидных мутаций в областях последовательности гена α-глобина, которые играют крайне важную роль для нормальной экспрессии. Поскольку экспрессия гена α2-глобина в 2-3 раза выше экспрессии гена α1-глобина, неудивительно, что большинство неделеционных мутаций преимущественно влияют на экспрессию гена α2-глобина.
Мутации могут влиять на инициирующий кодон/сигналы сплайсинга, вызывать сдвиги рамки считывания или вводить «преждевременные» стоп-кодоны. На природный терминирующий кодон (ТАА) гена α2-глобина влияют по меньшей мере 5 однонуклеотидных вариантов. Среди них наиболее распространенный и широко изученный — Hb Constant Spring (αCSα). Наконец, существует несколько вариантов α-глобина, которые настолько нестабильны, что подвергаются быстрой постсинтетической деградации. В таких ситуациях β-цепи остаются в избытке внутри эритроцитов, и у пациентов-носителей этих вариантов α-цепи по определению имеется α-талассемия. На сегодняшний день выявлено 17 нестабильных вариантов α-глобина, вызывающих фенотип α-талассемии большей/меньшей степени тяжести.
Как и α-талассемии, β-талассемии классифицируют на β0 (при которой β-глобин не производится) и β+ (при котором β-глобин производится, но в количестве меньше нормы). В некоторых случаях дефекты в производстве β-цепей являются настолько незначительными, что их обозначают как β++. К настоящему времени зарегистрировано >300 различных талассемических мутаций гена β-глобина. Большинство из них являются точечными мутациями в гене или его непосредственной фланкирующей последовательности. Было описано несколько мутаций β-талассемии, которые сегрегируют независимо от кластера генов β-глобина, предположительно с участием трансактивных регуляторных факторов. Распределение аллелей сильно варьирует от одной популяции к другой, но в каждой популяции есть лишь несколько наиболее типичных аллелей.
Большинство аллелей β-талассемии лежат в основе неделеционных форм β-талассемии. Обновленный список этих мутаций представлен на веб-сайте Globin Gene Server (URL: globin.cse.psu.edu). Они включают мутации транскрипции, мутации процессинга РНК и мутации, влияющие на трансляцию.
Простые делеции гена β-глобина встречаются редко и имеют размер от 290 пар оснований до >60 кб. Делеция 619-й пары основания на 3’ конце гена β является относительно распространенной среди синдийского и пенджабского населения Индии и Пакистана. Остальные делеции ограничены отдельными семьями, в обязательном порядке являются β0-талассемиями и, что интересно, сопровождаются необычно высокими уровнями HbА2 у гетерозиготных носителей. Большие делеции, которые затрагивают весь кластер генов β-глобина (εγγδβ)0, встречаются редко и ограничиваются отдельными семьями. Наконец, некоторые крайне нестабильные варианты β-цепи могут проявляться в качестве доминантной формы β-талассемии.
В результате делеций, затрагивающих различные части локуса β-глобина, возникают δβ-талассемии и наследственное персистирование HbF. Эти делеции частично компенсируются повышенной экспрессией генов γ-глобина, что приводит к повышению уровня HbF. Длина делеции зависит от различных форм δβ-талассемии, включающих оба гена Gγ- и Aγ-глобина или только Aγ-глобина, и варьирует в диапазоне 9-100 кб. Hb Lepore представляет собой гибрид цепей δ- и β-глобина, возникающий в результате кроссинговера между двумя смещенными генами. Синтез этого Hb неэффективен и приводит к форме δβ-талассемии. Делеция генов δ- и β-глобина также является молекулярной основой многих форм наследственного персистирования HbF, для которых, однако, характерны более высокие уровни компенсаторного производства HbF, нежели при δβ-талассемии.
Другие формы наследственного персистирования HbF обусловлены точечными мутациями в области промотора выше стартового сайта транскрипции в генах Gγ/Aγ-глобина, которые изменяют связывание одного/нескольких факторов транскрипции (известны как неделеционные формы наследственного персистирования HbF). Согласно результатам генетических исследований, существует 3 основных количественных признака локусов, которые составляют 20-50% общего отклонения уровней HbF у пациентов с β-талассемией и серповидно-клеточной болезнью, а также у взрослых ЗЛ.
Основной регулятор экспрессии гена α-глобина — область вокруг гиперчувствительного сайта ДНКазы I в 40 килобазах (кб) выше гена (-глобина (HS-40). Кластер β-глобина содержит один псевдоген. Энхансер кластера β-глобина состоит из 5 элементов, отмеченных гиперчувствительными сайтами ДНКазы I, специфичными для эритроида, лежащими на расстоянии 6-20 кб от гена ε-глобина, каждый из которых содержит несколько сайтов связывания специфичных для эритроида и других факторов транскрипции. Все вместе эти элементы известны как область локус-контроля, и каждый элемент вносит вклад в ее общую активность. Кроме того, существует гиперчувствительный сайт, специфичный для эритроидов, расположенный в ~20 кб ниже гена β-глобина. При активации кластера, верхние и нижние гиперчувствительные сайты сближаются с промоторами генов для активации своей транскрипции.
Гены глобина имеют много сходных характеристик: они состоят из трех кодирующих последовательности экзонов, разделенных двумя интронами в одинаковом положении, но различной длины, а их общая длина составляет около 1500 нуклеотидов. На протяжении всей эволюции эта структура была высококонсервативной. Восходящие области, фланкирующие первый экзон, содержат ряд последовательных мотивов, которые необходимы для определения правильного начала транскрипции. ТАТА-бокс (бокс Хогнесса) находится на 30 пар нуклеотидов выше сайта начала транскрипции, а один/несколько ССААТ-боксов находятся на 70 пар нуклеотидов выше сайта начала транскрипции. Промоторы генов также содержат CACCC-/CCGCCC-6okc, который связывает эритроидный Круппель-подобный фактор (Erythroid Kruppel Like Factor, EKLF) 1, а некоторые имеют сайты связывания для эритроидного фактора транскрипции GATA-1. При введении мутаций в такие последовательности в модельных системах наблюдается снижение уровня транскрипции.