а) Определение. Серповидно-клеточная болезнь (СКБ) вызвана мутацией в гене β-глобина (НВВ). Характерные клинические синдромы болезни включают хроническую гемолитическую анемию, а также осложнения в виде вазоокклюзии и васкулопатии, которые могут приводить к острому и хроническому повреждению органов, а также быть причиной преждевременной смерти.
б) Эпидемиология. Мутация, характерная для СКБ, отмечается на протяжении нескольких тысяч лет в популяции стран Африки к югу от Сахары, арабских стран и Индии.
Постоянство данной мутации обусловлено избирательным преимуществом в районах, эндемичных по тропической малярии (возбудитель — Plasmodium falciparum), а согласно оценкам, у 90% носителей серповидно-клеточной аномалии эритроцитов наблюдается устойчивость к заражению малярийной инфекцией тяжелой степени.
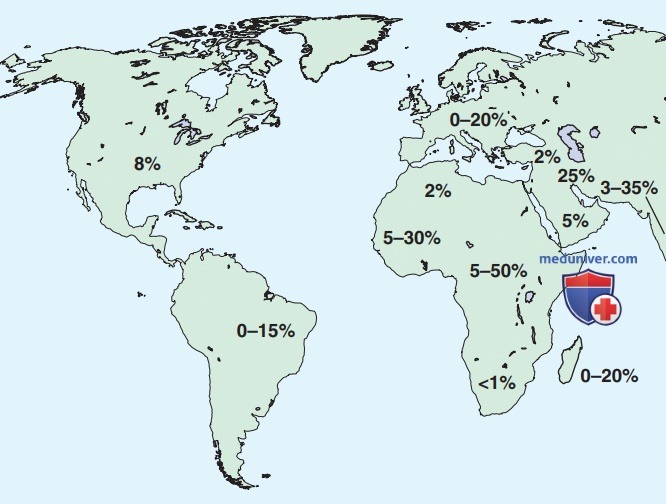
В настоящее время наибольшее число носителей данной мутации насчитывается среди населения Западной и Центральной Африки (до 50%), арабского населения на Ближнем Востоке и племенного населения в Индии (рис. 1). Вынужденная миграция африканского населения во время работорговли, а в последнее время — из-за войны и экономического давления привела к увеличению числа носителей и больных в Северной и Южной Америке, Карибском бассейне, Европе и во всем мире.
Рисунок 1. Распространенность серповидно-клеточной болезни во всем мире. Указана доля людей с серповидно-клеточной аномалией эритроцитов в регионах, где зафиксирована распространенность гена HbS. В каждом географическом районе распространенность серповидно-клеточной аномалии эритроцитов может значительно различаться в зависимости от расовой/этнической группы, исторических моделей миграции и даже между деревнями. Не показаны популяции с высокой распространенностью гена HbS для таких регионов Европы, как Лондон, Манчестер и Париж, куда мигрировали представители аф-риканского/афро-карибского населения
Распространенность серповидно-клеточной болезни (СКБ) и аномалий эритроцитов варьирует между странами мира, однако из всех 300 000-400 000 ежегодно рожденных детей с СКА >75% зафиксированы в странах Африки к югу от Сахары, и, согласно прогнозам, данная цифра будет только увеличиваться.
в) Патофизиология. Глобин (белковая составляющая Hb) имеет железосодержащее порфириновое гемовое кольцо, которое позволяет молекуле эффективно транспортировать кислород. Мутации, вызывающие изменения в аминокислотной последовательности полипептида глобина, могут вызывать клинически значимые заболевания, включая СКБ/СКА, которые в совокупности называют гемоглобинопатиями.
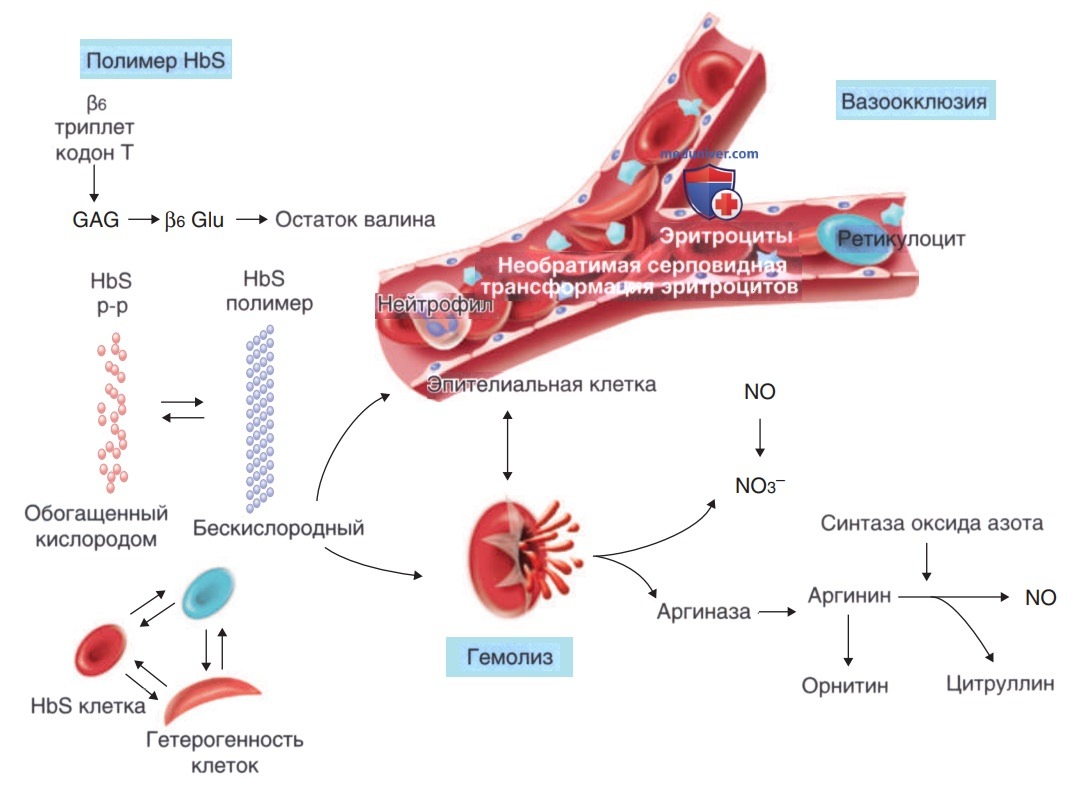
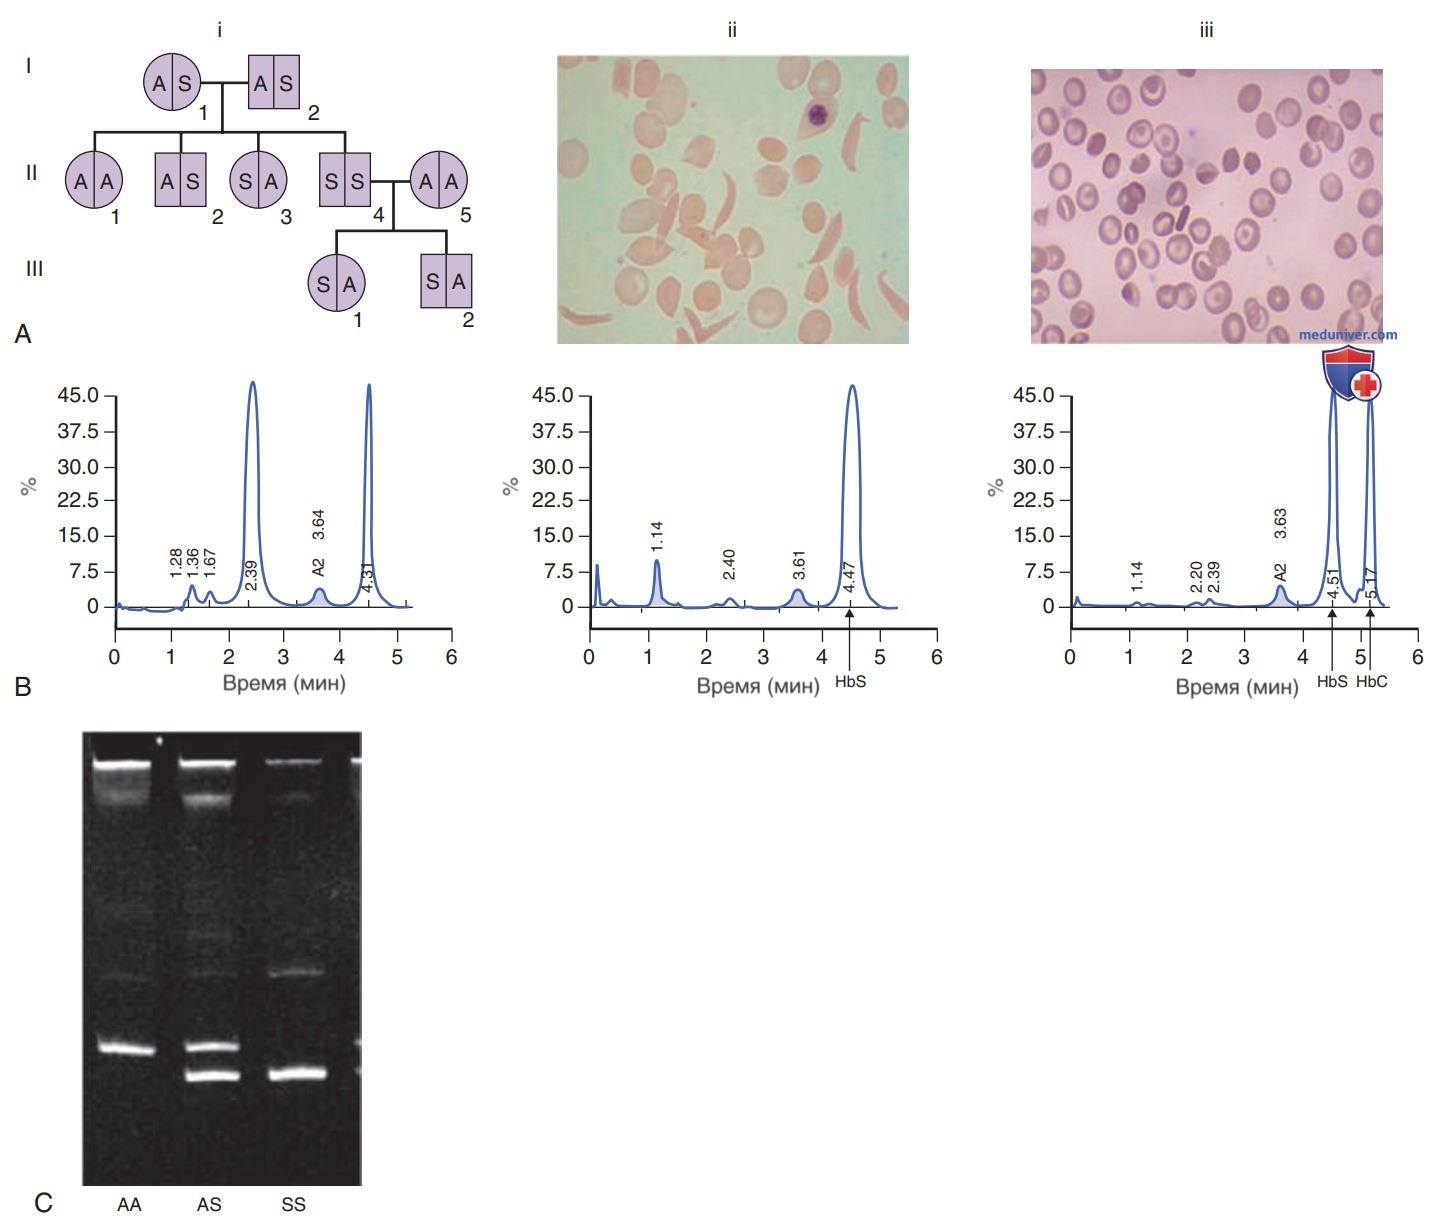
Серповидный Hb (HbS:α2β2)> формирующийся в результате замены аденина (А) на тимидин (Т) (с GAG на GTG) в кодоне 6 гена β-глобина (HBB), приводит к образованию остатка валина (Glu6Val) вместо нормального остатка глутаминовой кислоты (рис. 2). Гомозиготная СКА является заболеванием с АуР-типом наследования, поэтому вероятность передачи болезни каждому из потомков двух родителей-носителей СКБ составляет 25% (рис. 3).
Рисунок 2. Патофизиология серповидно-клеточной болезни. Трансверсия аденина (А) в тимидин (Т) (А6Т) в кодоне 6 в гене Р-Hb на хромосоме 11 (НВВ) приводит к замене кодона глутаминовой кислоты кодоном валина. β6 валин позволяет молекуле HbS (α2β2S) полимеризоваться при дезоксигенировании. Полимер DeoxyHbS повреждает эритроцит и приводит к гетерогенной популяции серповидных эритроцитов с поврежденным мембранным цитоскелетом, пониженным содержанием катионов и воды и измененным распределением мембранных липидов. В сосудистой сети серповидные клетки взаимодействуют с эндотелием и другими клетками крови, вызывая вазоокклюзию. Некоторые поврежденные эритроциты гемолизируются внутри сосудов, высвобождая гем в плазму для удаления оксида азота (NO) и восстановления гемоглобина до метгемоглобина и нитрата. Посредством связывания растворимой гуанилатциклазы NO превращает циклический гуанозинтрифосфат в гуанозинмонофосфат, тем самым расслабляя гладкую мускулатуру сосудов и вызывая расширение просвета кровеносных сосудов. Состояние пониженной биодоступности эндотелиального NO при серповидно-клеточной болезни ухудшает гомеостатические сосудистые функции NO, такие как ингибирование активации и агрегации тромбоцитов, а также транскрипционную репрессию генов, транскрибирующих молекулы клеточной адгезии. Гемоглобин, гем и гемовое железо катализируют выработку радикалов кислорода и нитрование белков, потенциально еще больше ограничивая биодоступность NO и активируя эндотелий. Лизированные эритроциты высвобождают аргиназу, разрушающую L-аргинин, субстрат для производства NO, что представляет собой еще один механизм образования дефицита эндотелиального NO. Поэтому нормальный баланс сужения и расширения сосудов смещен в сторону сужения, а также активации и пролиферации эндотелия
Рисунок 3. Диагностика серповидно-клеточной болезни. А. Прототип структуры семьи, в которой у обоих родителей (I) имеется серповидноклеточная аномалия эритроцитов, вероятность наличия серповидно-клеточной анемии для каждого ребенка (II) составляет 25%. У каждого ребенка, родитель которого имеет данное расстройство (III), будет серповидно-клеточная аномалия эритроцитов (SA), если другой родитель имеет нормальный генотип гемоглобина (АА). Мазки крови (в центре и справа) пациентов с факторами риска сердечно-сосудистых заболеваний (CRF; cardiovascular risk factors) и HbSC-болезнью соответственно. Обратите внимание на необратимую серповидную трансформацию эритроцитов в первом мазке крови, а также кристалл HbC и мишеневидные эритроциты — во втором. В. Профили высокоэффективной жидкостной хроматографии пациентов с серповидно-клеточной аномалией эритроцитов (слева), серповидно-клеточной анемией (в центре) и HbSC-болезнью (справа). С. Амплификационная система для идентификации мутаций, основанная на разделении генов β-глобина здорового пациента (АА), носителя серповидно-клеточной аномалии эритроцитов (AS) и пациента с серповидно-клеточной анемией (SS)
HbS полимеризуется при дезоксигенировании, в силу чего форма эритроцитов изменяется на характерную форму серпа (рис. 3), что, в свою очередь, приводит к повреждению эритроцитов, гемолизу и вазоокклюзии. Деоксигенация эритроцитов происходит в кровотоке в момент их пересечения капиллярного русла.
Однако, когда они возвращаются в легкие, происходят поглощение кислорода и дезагригация полимеров. Данный цикл «выработка-разрушение серповидно-клеточных эритроцитов» повторяется по мере рециркуляции эритроцитов, но при задержке прохождения эритроцитов, они принимают серповидно-клеточную форму, их мембраны повреждаются, а следовательно, вазоокклюзия происходит до момента прохождения через микроциркуляторное русло.
Образование полимера (и степень серповидности эритроцитов) может увеличиться за счет увеличения концентрации внутриклеточного Hb, низкого pH и повышения ТТ, а также уменьшиться за счет присутствия других внутриклеточных НЬ, таких как фетальный гемоглобин.
Полимеризация серповидного Hb вызывает повреждение эритроцитов посредством нескольких механизмов, которые приводят к разрушению эритроцитов (гемолизу) и вазоокклюзии. В большинстве случаев гемолиз является внесосудистым, поскольку происходит, когда макрофаги распознают поврежденные серповидные эритроциты, что приводит к эритрофагоцитозу. При внутрисосудистом гемолизе Hb высвобождается в кровоток, где он связывается с гаптоглобином свободной плазмы и тем самым истощает его, а также поглощает оксид азота.
Кроме того, эти серповидные эритроциты прилипают к активированным эндотелиальным клеткам сосудов, способствуя воспалению и адгезии лейкоцитов и тромбоцитов к эндотелию. Данные взаимодействия с эндотелием приводят к обструкции сосудов, ишемии тканей, а затем — к вазоокклюзии. Эндотелиальные клетки реагируют на биологические модификаторы, образующиеся во время этих эпизодов вазоокклюзии и в результате воспаления. Инициирование вазоокклюзии представляет собой сложный процесс, механизмы которого включают следующее.
• Повреждение клеток в результате адгезионных взаимодействий между серповидными эритроцитами, лейкоцитами, эндотелиальными клетками и тромбоцитами, а также вовлечение молекул клеточной адгезии, таких как Р-селектин, который экспрессируется на эндотелиальных клетках и тромбоцитах в момент их активации. Затем лейкоциты захватываются эндотелием.
• Адгезивные серповидные эритроциты и сдвиговые напряжения, которые выделяют активные формы окислителей, экспрессируют эндотелии и нарушают баланс оксида азота.
• Реперфузионное повреждение, которое способно активировать эндотелиальные клетки и стимулировать воспаление.
• Ретикулоциты, преждевременно высвобождающиеся из костного мозга, имеют адгезивные лиганды, усиливающие взаимодействия между эритроцитами и эндотелиальными клетками.
Варианты Hb с заменой Glu6Val (HbS) гена β-глобина склонны к полимеризации, а накопление этих полимеров HbS в серповидных эритроцитах вызывает повреждение клеток, тем самым приводя к клиническому синдрому СКБ. При гомозиготном типе наследования СКБ/одновременного наследования HbS и β0-талассемии (HbSβ0-талассемия) клетки содержат HbS и не содержат HbА, а у пациентов наблюдается наивысшая клиническая степень тяжести данной болезни (СКА).
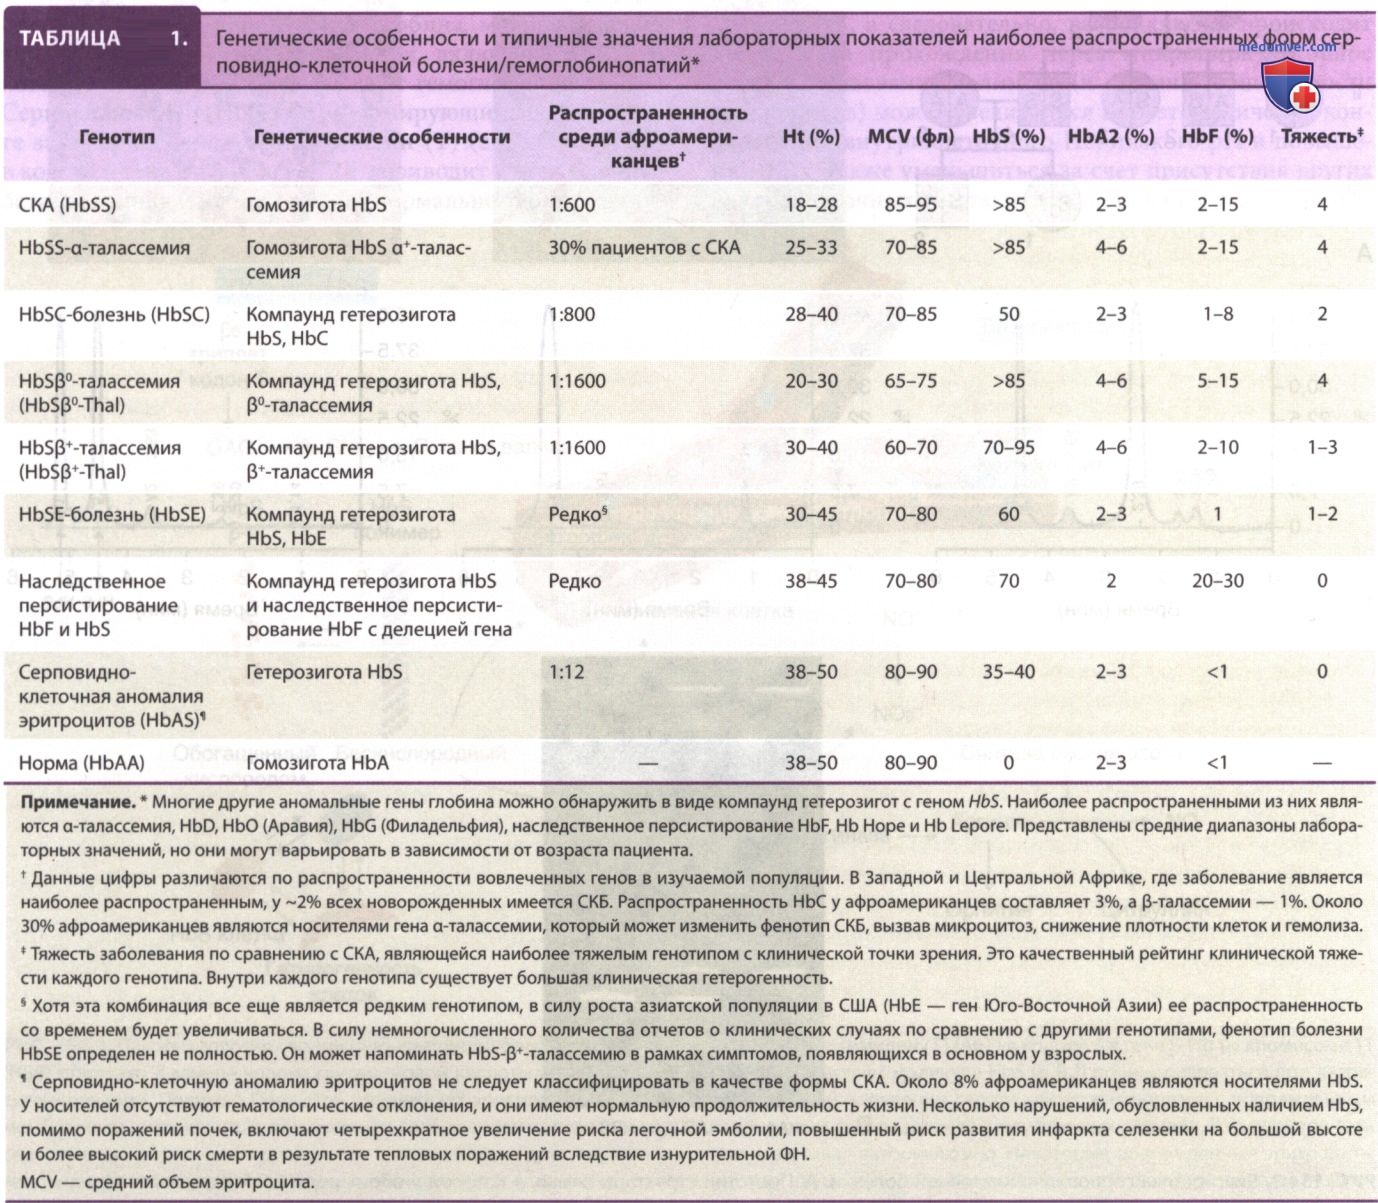
Совместное наследование HbS с другими вариантами Hb (например, HbС, HbЕ, HbSβ+-талассемия, HbSDPunjab, HbSOArab) является причиной расстройств различной степени тяжести, вызванных выработкой серповидно-клеточных эритроцитов (табл. 1). Из >1000 мутаций Hb большинство клинически незначимы, однако некоторые иногда могут влиять на стабильность и функцию Hb и вызывать гемолитическую анемию, нарушение транспорта кислорода и метгемоглобинемию.
г) Другие гемоглобинопатии. Аномальные HbC — доброкачественное состояние, но при гомозиготной форме HbC-болезни у пациентов наблюдается гемолитическая анемия легкой степени и спленомегалия. Как отмечено на рис. 3 при HbC-болезни в мазке периферической крови характерно наличие большой популяции мишеневидных эритроцитов с небольшим количеством эритроцитов, содержащих кристаллы.
У людей с HbC-болезнью обычно не наблюдается клинических кризов, характерных для СКБ или каких-либо других осложнений. Описание HbE и HbE-талассемии представлено в отдельной статье на сайте - просим Вас пользоваться формой поиска по сайту выше.
За исключением HbS, HbE и HbC, большинство гемоглобинопатий не вызывают клинических проявлений. У пациентов с клиническими проявлениями есть некоторые нестабильные варианты Hb, при которых аномальный Hb имеет тенденцию осаждаться внутри эритроцитов, вызывая так называемую гемолитическую анемию с наличием телец Гейнца. Данные варианты Hb описаны в отдельной статье на сайте - просим Вас пользоваться формой поиска по сайту выше.
Другую группу гемоглобинопатий составляют мутации глобиновой цепи, которые вызывают повышенное связывание кислорода аномальным Hb, то есть варианты Hb с высоким сродством к кислороду. У таких пациентов обычно наблюдается вторичный эритроцитоз в качестве компенсаторной реакции на относительную неэффективность высвобождения кислорода в ткани.
Гемоглобинопатии с высоким сродством к кислороду проще всего диагностировать по результатам стандартизованного исследования кривой диссоциации оксигемоглобина пациента и значений Р-50 с помощью любого доступного в продаже прибора (например, Hemox-Analyzer для измерений дезоксигенации в условиях in vitro с использованием газообразного азота, который одновременно определяет напряжение кислорода с помощью электрода Кларка).
Определение значений Р-50 с помощью газоанализаторов крови с использованием проб венозной крови удобнее, однако данный способ не был надлежащим образом испытан в рамках скрининга вариантов Hb с высоким сродством к кислороду. За исключением увеличения числа эритроцитов в крови, у данных пациентов не наблюдается каких-либо других ДК истинной полицитемии.