а) Клинические проявления. Клинические проявления (фенотипическая экспрессия) синдромов талассемии являются достаточно разнообразными и зависят от степени дисбаланса цепей глобина.
1. α-Талассемии. Как упоминалось ранее, выделяют 2 основных класса α-талассемии: α0, при которой инактивированы оба гена α-глобина (- -/); и α+, при которой в результате делеции/мутации гена α-глобина дефектной является только одна из пары (-α/ααT).
Клинические проявления α-талассемии демонстрируют высокую корреляцию с количеством пораженных генов α-глобина (то есть от нормы до потери всех 4 генов). Наследование нормального аллеля (аа) с одним α+/α0 аллелем наиболее часто приводит к малой α-талассемии (- - /αα; -α/αα; --αT/αα; αTα/-α; -α/-α).
Как правило, у носителей таких генотипов наблюдаются более низкие уровни общего Hb и среднего содержания Hb в эритроците, но более высокое количество эритроцитов, нежели у ЗЛ. Наибольшие различия наблюдаются в рамках параметра среднего содержания Hb в эритроците, который обычно составляет <26 пг.
Результаты микроскопического анализа мазка периферической крови являются достаточно вариабельными с гипохромией различной степени, наличием небольшого количества мишеневидных эритроцитов и случайных пойкилоцитов. У носителей α0-талассемии (- -/αα) возможно наличие нескольких эритроцитарных включений HbH (β4). У носителей неделеци-онных форм (ααT/αα) наблюдаются несколько более выраженные гематологические изменения, нежели у носителей делеционных форм.
Строение Hb у взрослых носителей α+-/α0-талассемии неотличимо от нормального, но в нем наблюдаются несколько более низкие уровни HbА2. У значительной части новорожденных с α-талассемией в неонатальном периоде обнаруживаются следы Hb Bart (γ4), которые снижаются в первые 6 мес после рождения. α-Талассемии распространены в областях, где также с высокой частотой обнаруживаются β-талассемии. Таким образом, возможно совместное наследование признаков α- и β-талассемии и даже улучшение гематологических параметров.
В некоторых случаях в рамках генетического консультирования семей, в которых присутствуют случаи заболевания α- и β-талассемией, определение генотипа имеет важное значение. Нестабильная мутация HbCT способствует сильному снижению экспрессии α2-глобина соответствующей хромосомой. Следовательно, у носителей, в частности гомозигот, будет более тяжелый фенотип, нежели малая α-талассемия, но не такой тяжелый, как в большинстве случаев HbH-болезни.
HbH-болезнь чаще всего возникает в результате взаимодействия α+- и α0-талассемии, причем основная часть пациентов — в популяции Юго-Восточной Азии, Средиземноморья и Ближнего Востока. Как правило, HbH-болезнь диагностируют у пациентов >6 мес, у которых в периферической крови наблюдается значительный дисбаланс глобина для производства обнаруживаемых уровней HbH (1-2%), а в эритроцитах имеются включения в виде телец (β4 тетрамеры).
Клинические фенотипы охватывают широкий спектр клинических проявлений от легких симптомов до промежуточной талассемии и представлены так называемыми трансфузионно-независимыми талассемиями. Основные признаки HbH-болезни включают гипохромную, микроцитарную анемию с желтухой и гепатоспленомегалией. Поскольку основным механизмом анемии является гемолиз, а не дизэритропоэз, лишь у некоторых пациентов наблюдаются клинические признаки увеличения эритрона.
Наиболее распространенное осложнение HbH-болезни — развитие гиперспленизма вследствие тяжелой спленомегалии. Другие осложнения включают ЖКБ, язвы на ногах, повышенный риск инфекции, дефицит фолиевой кислоты и повышенный риск венозного тромбоза, главным образом после спленэктомии. Уровни Hb варьируют в широком диапазоне — 3-12 г/дл с колебаниями, которые могут наблюдаться после воздействия ЛП группы окислителей, инфекции и преходящей аплазии, возможно, из-за интеркуррентной вирусной инфекции.
В редком случае пациентам с HbH-болезнью требуются регулярные переливания крови. Ретикулоцитоз и типичные изменения показателей эритроцитов обусловлены развитием анемии в результате талассемии. Относительное количество HbH варьирует в диапазоне 1-40%. Значения HbА2 всегда снижены. В мазке периферической крови наблюдаются признаки гипохромии с анизопойкилоцитозом различной степени, мишеневидные эритроциты и базофильная зернистость эритроцитов. Характерной особенностью HbH-болезни является появление множественных включений в эритроцитах после инкубации мазка периферической крови с последующим окрашиванием бриллиантовым крезиловым синим. В костном мозге наблюдается выраженная гиперплазия эритроида.
Наиболее тяжелая форма α-талассемии — водянка плода, при которой происходит мутация всех 4 генов α-глобина (генотип --/--). Данное нарушение несовместимо с жизнью. Однако за последние несколько лет достижения в области внутриматочных вмешательств и перинатальной интенсивной терапии позволили добиться выживания плода в некоторых случаях водянки при Hb Bart.
Поскольку во время беременности отсутствуют цепи α-глобина, Hb Bart (γ4) становится доминирующим. В силу высокого сродства к кислороду он не способен доставлять кислород к тканям, вследствие чего у плода развивается прогрессирующая тяжелая анемия, крайне неэффективный эритропоэз с выраженным экстрамедуллярным эритропоэзом, массивная органомегалия, СН, тяжелая гипоальбуминемия и отечный синдром. Дети с синдромом водянки плода умирают внутриутробно (на 30-40-й нед беременности) или вскоре после рождения. Уровень Hb колеблется в диапазоне 3-20 г/дл; характерной особенностью мазка периферической крови является наличие выраженного анизопойкилоцитоза, крупных гипохромных макроцитов и множества ядросодержащих эритроцитов.
Почти вся доля Hb приходится на Hb Bart (80-90%), с небольшой долей HbH и Portland. У матерей таких детей достаточно часто в анамнезе имеется предшествующая неонатальная смертность. Без получения МП у женщин, вынашивающих такой плод, могут возникать осложнения в родах и послеродовом периоде (например, задержка отделения плаценты, эклампсия, сепсис).
Есть несколько сообщений, описывающих случаи α-талассемии, сопровождавшейся задержкой умственного развития (так называемый синдром ATR-16). Данные отклонения, как правило, обусловлены крупными делециями (1-2 мегапары оснований) на конце хромосомы 16, включая кластер генов α-глобина. Однако в нескольких случаях делеции/другие явные отклонения кластера генов α-глобина отсутствуют. Было показано, что у таких пациентов с особым фенотипом, для которого характерны выраженная задержка умственного развития, дисморфические черты лица, аномальное развитие половых органов и α-талассемия, наблюдается наличие мутации в Х-хромосоме (синдром ATR-X).
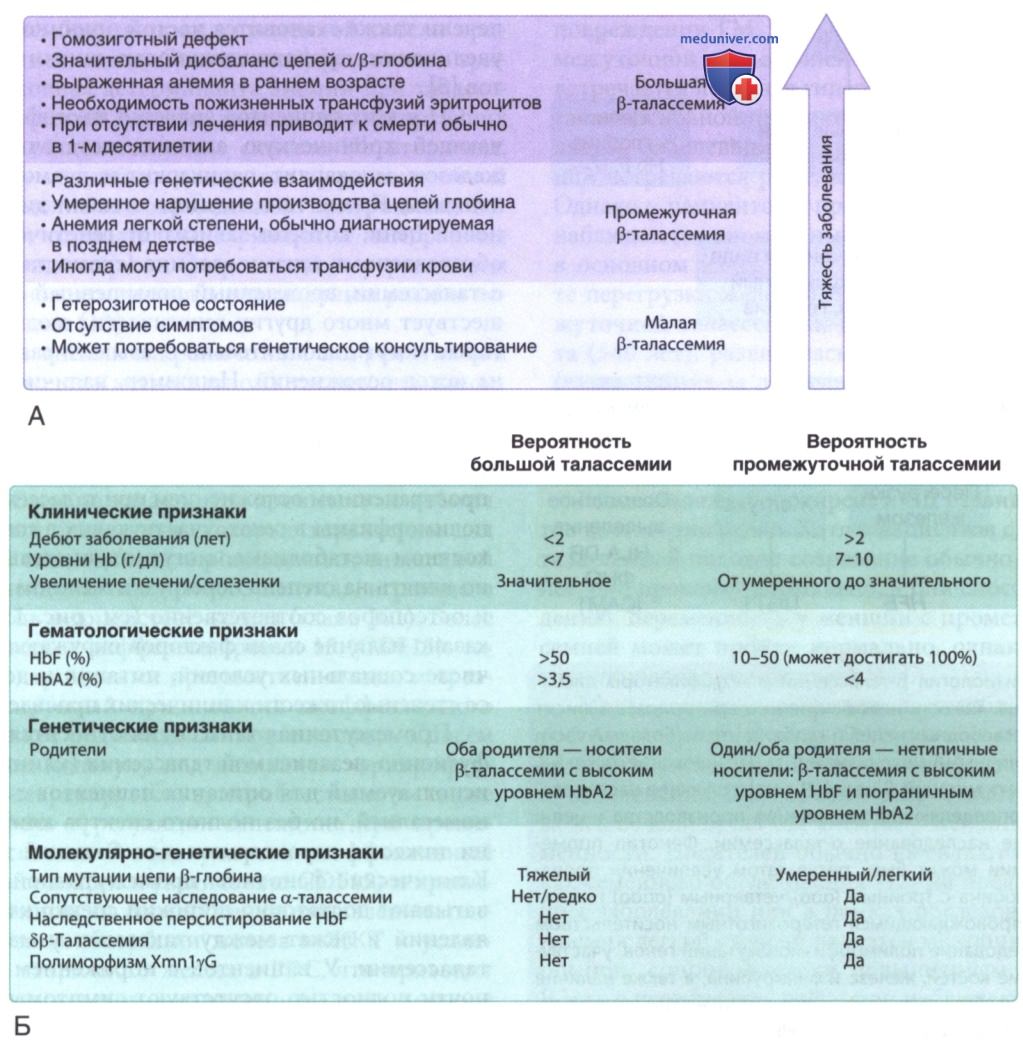
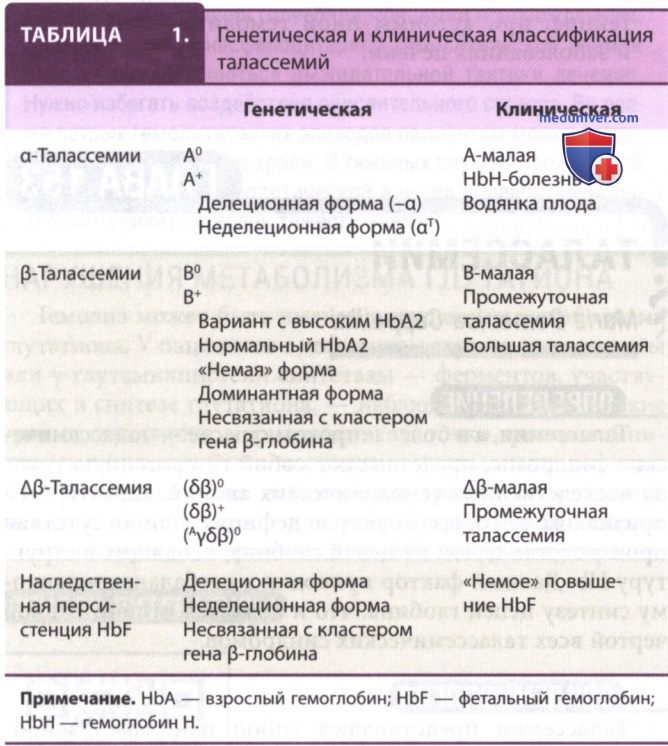
2. β-Талассемии. В β-талассемию включена достаточно гетерогенная группа нарушений синтеза Hb, для всех из которых характерно снижение производства β-цепей взрослого Hb. Клиническая классификация включает большую талассемию (трансфузионно-зависимую), промежуточную талассемию (средней степени тяжести, трансфузионно-независимую) и малую талассемию (бессимптомную) (рис. 1 и табл. 1). Тяжесть клинических проявлений хорошо коррелирует со степенью дисбаланса цепей глобина: в зависимости от дефектов гена β-глобина и их взаимодействия производство цепей β-глобина количественно уменьшается в разной степени, с сохранением нормального синтеза α-глобина, что приводит к накоплению избыточных цепей α-глобина (без соответствующей пары) в предшественниках эритроида.
Рисунок 1. А. Клиническая классификация β-талассемии (от малой β-талассемии до большой β-талассемии) в зависимости от тяжести заболевания. У пациентов с малой β-талассемией отсутствуют какие-либо симптомы, в отличие от более тяжелой степени заболевания: большинству пациентов с большой β-талассемией необходимы регулярные трансфузии. Между ними находится широкий спектр клинических фенотипов (обозначаемых в качестве промежуточной талассемии) в результате различных генетических взаимодействий, характеризующихся анемией умерен-ной/тяжелой степени без необходимости регулярных трансфузий. Б. Предварительные критерии для дифференциальной диагностики большой и промежуточной талассемий на момент дебюта. HbА — взрослый гемоглобин; HbF — фетальный гемоглобин
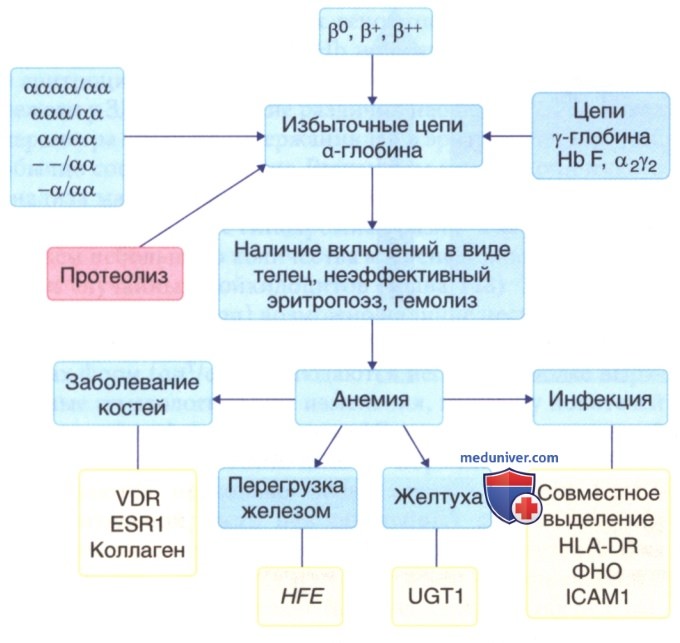
Свободные цепи α-глобина не способны образовывать стабильные тетрамеры, в связи с чем осаждаются в предшественниках эритроида, образуя включения в виде телец, которые повреждают мембрану эритроцитов, вызывая тем самым преждевременное разрушение предшественников эритроида в костном мозге (неэффективный эритропоэз). Неэффективный эритропоэз запускает цепочку событий, приводящих к экспансии костного мозга, анемии, гемолизу, спленомегалии и повышенной абсорбции железа. Любой фактор, который уменьшает степень дисбаланса цепи и величину избытка α-цепи, такой как сопутствующее наследование α-талассемии или врожденная способность HbF к повышению, способствует улучшению клинической симптоматики заболевания (рис. 2).
Рисунок 2. Патофизиология β-талассемий и модификаторы дисбаланса цепей глобина. Тяжесть неэффективного эритропоэза зависит от степени избытка свободных цепей α-глобина, что по большей части обусловлено 3 различными механизмами: 1) наследование тяжелых, умеренных и «немых» мутаций β-цепи; 2) сопутствующее наследование детерминант, определяющих увеличение производства γ-цепи; и 3) сопутствующее наследование α-талассемии. Фенотип промежуточной талассемии может быть результатом увеличения производства цепей α-глобина с тройным (ααα)/четверным (αααα) генотипом α-глобина, сопровождающимся гетерозиготным носительством β-талассемии. Наследование полиморфизмов/мутаций генов, участвующих в метаболизме костей, железа и билирубина, а также наличие инфекции может способствовать изменению клинического течения заболевания. ESR1 — рецептор эстрогена 1; HbF — фетальный гемоглобин; HFE — ген наследственного гемохроматоза; ICAMam1 — молекула межклеточной адгезии 1; UGT1 — UDP-глюкоза: гликопротеин глюкозилтрансфераза 1; VDR — рецептор витамина D
Основные формы β-талассемии (до сих пор иногда называемые анемией Кули) представляют собой нарушения, при которых поддержание жизни пациента можно обеспечить только путем регулярных переливаний крови. Данное расстройство обычно возникает в результате гомозиготного/компаунд-гетерозиготного наследования тяжелых мутаций гена β-глобина (0°). Типичные формы большой талассемии проявляются в первый год жизни, когда подавляется синтез γ-цепей Hb, который не замещается синтезом β-цепей. При отсутствии лечения у таких детей Hb не поднимается >5 г/дл, а также наблюдаются явные деформации костей и задержка роста. В недавно представленной клинической классификации данных пациентов выделили в группу «пациенты с трансфузионно-зависимой талассемией». У таких детей формируется «талассемическое» лицо в виде выпячивания черепа в области лба, челюсти и скул.
Увеличение эритропоэза может привести к экстрамедуллярным опухолям, как правило, грудины и ребер. Одна из характерных черт — наличие прогрессирующей гепатоспленомегалии, которая приводит к панцитопении.
В раннем детстве у пациентов с талассемией, не получающих лечение или получающих недостаточное лечение, наблюдаются периоды чередований различных осложнений, включающие рецидивирующие инфекции, спонтанные переломы, ЖКБ и язвы на ногах.
Уровень смертности таких пациентов ранее был высоким в период полового созревания. К счастью, данная статистика больше неприменима относительно детей с большой талассемией, которые получали качественное лечение. У детей с большой талассемией, получивших достаточное количество переливаний крови для поддержания уровня Hb >9 г/дл, наблюдаются относительно нормальные рост и развитие, а дальнейшее течение заболевания зависит от наличия надлежащей хелатной терапии. Многие дети, которые получают адекватную гемотрансфузионную поддержку и полностью соблюдают режим хелатной терапии, развиваются нормально, достигают половой зрелости и становятся половозрелыми.
В настоящее время основное внимание направлено на популяцию взрослых пациентов с большой талассемией, которые могут страдать от побочных эффектов длительного лечения, а именно от инфекций, сопряженных с переливаниями крови (особенно от гепатита В и С и, в некоторых популяциях, от ВИЧ-инфекции), и от повреждения органов (печень, сердце, эндокринные железы) в силу длительной хелатной терапии, которая не дала должных результатов.
Основными причинами смерти взрослых пациентов, страдающих талассемией, по-прежнему остаются осложнения со стороны ССС (в основном у пациентов с недостаточно эффективной хелатной терапией), однако частота цирроза печени также становится частой причиной смерти в силу увеличения продолжительности жизни таких пациентов.
СН у этих пациентов является многофакторной, включающей хроническую анемию, остаточную перегрузку железом, миокардит, перикардит и, возможно, другие механизмы. Кроме того, помимо степени дисбаланса глобиновой цепи, которая зависит от генетических факторов, обусловленных генами глобина (совместное наследование α-талассемии, врожденный повышенный синтез HbF), существует много других генетических модификаторов, которые могут дополнительно оказывать различное влияние на исход осложнений. Например, наличие полиморфного варианта в промоторе UGT1А1, ответственного за синдром Жильбера, может способствовать увеличению предрасположенности к ЖКБ, которая и так является распространенным осложнением при талассемии.
Аналогично полиморфизмы в генах, участвующих в гомеостазе железа/костном метаболизме, могут отрицательно/положительно влиять на степень перегрузки железом или остеопению и остеопороз соответственно (см. рис. 2).
Также доказано наличие связи факторов окружающей среды, в том числе социальных условий, питания и доступности МП, со степенью тяжести клинических проявлений талассемии.
Промежуточная талассемия относится к группе трансфузионно-независимой талассемии (клинический термин, используемый для описания пациентов с анемией и спленомегалией, но без полного спектра клинической степени тяжести, характерного для большой талассемии). Клинические фенотипы промежуточной талассемии охватывают достаточно широкий спектр клинических проявлений и лежат между таковыми у малой и большой талассемии. У пациентов с поражением легкой степени почти полностью отсутствуют симптомы до достижения ими взрослого возраста, когда у них появляется лишь анемия легкой степени тяжести и спонтанное снижение Hb до 7-10 г/дл.
Возраст пациентов с промежуточной талассемией более тяжелой степени чаще 2-6 лет, и, хотя они могут выжить без регулярных переливаний крови, у них может наблюдаться замедление роста и развития.
Большинство пациентов с промежуточной талассемией являются гомозиготами/компаунд-гетерозиготами по мутациям гена β-глобина легкой/средней степени тяжести (β+/β+; β0/β+); реже поражается только один ген β-глобина. Поскольку клиническая тяжесть заболевания зависит от степени дисбаланса цепей глобина, существуют по меньшей мере 3 различных механизма, обеспечивающих умеренную степень тяжести клинических проявлений промежуточной талассемии по сравнению с большой талассемией: наследование умеренных/«немых» мутаций гена β-глобина; совместное наследование детерминант, определяющих увеличение производства γ-цепей, что способствует нейтрализации значительной доли несвязанных a-цепей; а также совместное наследование α-талассемии, при которой уменьшается синтез α-цепей, что снижает дисбаланс «α-/не-α-цепи».
За клинические проявления у пациентов с промежуточной талассемией отвечают 3 основных фактора, которые включают степень неэффективного эритропоэза, хроническую анемию и перегрузку железом. Неэффективный эритропоэз в первую очередь зависит от лежащих в основе молекулярных дефектов (упоминалось ранее) и обусловлен осаждением свободных a-цепей в предшественниках эритроцитов в костном мозге, способствуя повреждению мембран и преждевременной гибели эритроцитов в костном мозге. Степень неэффективного эритропоэза — основная детерминанта анемии при талассемии. Периферический гемолиз зрелых, циркулирующих эритроцитов и общее снижение синтеза Hb вторичны.
Считается, что у популяции пациентов с промежуточной талассемией гемолиз и поврежденные эритроциты, которые обнажают отрицательно заряженные мембранные остатки фосфатидилсерина, сопровождаются развитием гиперкоагулянтного состояния и повышенным риском легочной гипертензии.
Хроническая анемия и хронический неэффективный эритропоэз приводят к неадекватному увеличению всасывания железа в ЖКТ, что, в свою очередь, приводит к перегрузке железом. Напротив, при большой талассемии перегрузка железом в основном обусловлена переливаниями (эритроцитов). Было показано, что хроническая анемия и неэффективный эритропоэз, которые характерны для промежуточной талассемии, сопровождаются сниженной экспрессией гепсидина, печеночного пептида, играющего центральную роль в гомеостазе железа. Более того, фактор роста и дифференцировки 15 (GDF15), секретируемый эритроидными предшественниками и чрезмерно экспрессируемый при наличии неэффективного эритропоэза, может подавлять синтез гепсидина. Совсем недавно выявили молекулу под названием «эритроферрон», которая секретируется эритробластами и также может играть роль в регуляции гепсидина при промежуточной талассемии.
В совокупности неэффективный эритропоэз (приводящий к увеличению GDF15) и хроническая анемия/гипоксия способствуют подавлению гепсидина, увеличению абсорбции железа в ЖКТ и усилению выделения вторичного железа в РЭС, что приводит к перенасыщению железом, аналогичному тому, которое наблюдается у пациентов с синдромами наследственного гемохроматоза (для которых характерно нарушение производства гепсидина).
Вследствие этих патофизиологических процессов выявили ряд осложнений, уникальных для пациентов с промежуточной талассемией (по сравнению с пациентами с большой талассемией), особенно тех, которым не выполняли спленэктомию. При промежуточной талассемии ЖКБ возникает гораздо чаще, нежели при большой талассемии, в силу неэффективного эритропоэза и периферического гемолиза. Экстрамедуллярный гемопоэз, являющийся компенсаторным механизмом, приводит к образованию эритропоэтических масс, в первую очередь поражающих селезенку, печень, ЛУ и позвонки. Эти массы могут вызвать неврологические проблемы, например компрессию спинного мозга (иногда вызывающую параплегию) и формирование внутригрудных объемных образований.
Язвы на ногах, редко возникающие у пациентов с талассемией, которые регулярно получают переливания крови, часто встречаются у взрослых пациентов с промежуточной талассемией. Причина, почему при одинаковом уровне Hb и HbF у некоторых пациентов развиваются язвы на ногах, а у других — нет, до сих пор неизвестна. Риск ТЭО выше у пациентов с промежуточной формой талассемии. Совокупные результаты нескольких исследований свидетельствуют о том, что частота ТЭО выше у пациентов с промежуточной талассемией после спленэктомии. Несмотря на то что инсульт является достаточно редким явлением при промежуточной талассемии, данные МРТ и КТ у этих пациентов свидетельствуют о бессимптомном повреждении ГМ, включая ишемию. У пациентов с промежуточной талассемией достаточно часто (около 60%) встречается легочная гипертензия, которая считается основной причиной СН у пациентов из этой популяции. Заболевания печени вследствие вирусной инфекции встречаются реже, нежели при большой талассемии.
Однако у пациентов с промежуточной талассемией часто наблюдаются аномальные показатели ферментов печени, в основном из-за повреждения гепатоцитов в результате перегрузки железом. У некоторых пациентов с промежуточной талассемией, доживших до взрослого возраста (>40 лет), развивалась гепатоцеллюлярная карцинома из-за длительного накопления железа без соответствующего лечения, которая приводила к циррозу печени, аналогичному при наследственном гемохроматозе.
Гипогонадизм, гипотиреоз и СД развиваются у пациентов достаточно редко. Хотя у пациентов с промежуточной талассемией половое созревание обычно наступает позднее, оно проходит нормально, и они способны к деторождению. Беременность у женщин с промежуточной талассемией может пройти нормально, однако не исключено возникновение осложнений.
Малая талассемия представляет собой гетерозиготное состояние β-талассемии. Пациенты с малой талассемией являются носителями одного дефекта гена β-глобина, и заболевание, как правило, протекает бессимптомно, за исключением легкой анемии у женщин во время беременности. Носителей обычно выявляют случайно в рамках семейного обследования на предмет сопутствующих заболеваний или в рамках обследования населения. Анемия легкой степени является микроцитарной и гипохромной, сопровождается повышенным уровнем HbA2. В мазке периферической крови наблюдаются характерные признаки микроцитоза и гипохромии с некоторыми изменениями в размере и форме эритроцитов. Иногда в мазке периферической крови могут присутствовать мишеневидные эритроциты.
Гематологические особенности схожи у разных этнических групп. Носители β-талассемии с нормальным уровнем HbА2 были выявлены в ситуациях, когда у пациента с промежуточной талассемией умеренной степени тяжести один из родителей имел типичную малую β-талассемию с повышенным уровнем HbА2, а у другого выявлялись минимальные гематологические отклонения или их отсутствие и нормальный уровень HbА2. Пациенты с нормальным уровнем HbА2 обычно являются носителями «немых» мутаций β++ (β++). Носители β-талассемии могут иметь тройной аллель гена а-глобина: его совместное наследование может вызывать умеренный промежуточный фенотип талассемии из-за избыточного производства α-цепей. Случайный дефицит железа может снизить повышенный уровень HbА2 до нормального.
3. δβ-Талассемия и наследственное персистирование фетального гемоглобина. Клинические проявления (δβ)0-талассемии аналогичны проявлениям промежуточной, тогда как гетерозиготные носители отличаются от гетерозигот β-талассемии нормальными уровнями НЬА2 в сочетании с повышенным уровнем HbF — 5-20%. Гомозиготные носители HbLepore могут иметь фенотипы, сходные с большой/промежуточной талассемией. У пациентов с делеционными/неделеционными формами наследственного персистирования HbF симптомы, как правило, отсутствуют.
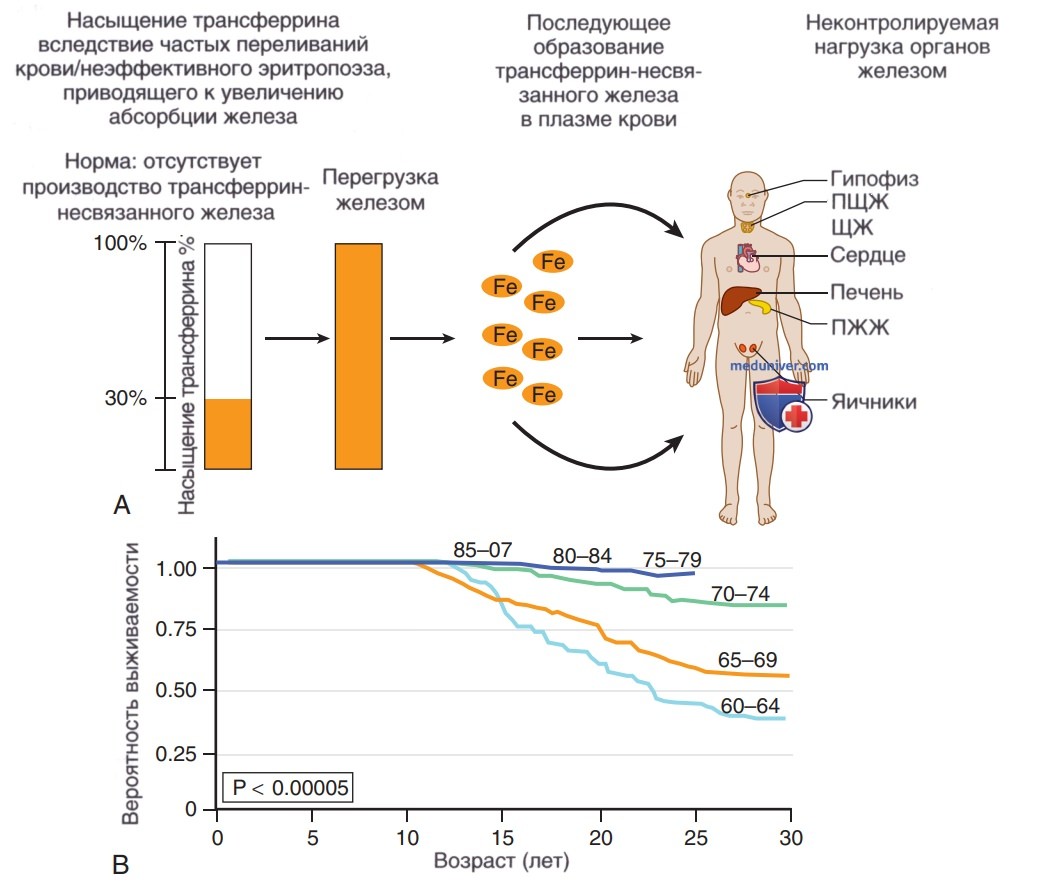
Любой из дефектов β-талассемии может быть унаследован с вариантами цепи β-глобина (HbS, HbС, HbЕ) и вызывать клинически значимый фенотип β-талассемии различной степени тяжести. Эти варианты еще раз подтверждают, что для β-талассемии характерен широкий диапазон клинических проявлений и определенные терапевтические подходы могут полностью изменить клиническое и естественное течение этих расстройств (рис. 3).
Рисунок 3. А. Перегрузка железом в результате трансфузий, а также нагрузка на отдельные органы. Б. Выживаемость итальянских пациентов с большой талассемией в зависимости от возраста
4. Носительство гемоглобина Е и гемоглобин Е талассемия. HbЕ возникает в результате замены глутаминовой кислоты лизином в кодоне 26 гена β-глобина. Данная мутация является достаточно распространенной, особенно на Индийском субконтиненте и Юго-Восточной Азии, а также среди людей, эмигрировавших из этих регионов. Во многих регионах Таиланда, Лаоса и Камбоджи доля пациентов с данной мутацией HbЕ приближается к 60%. При развитии гемоглобинопатии Е снижается синтез β-Е-цепи, а следовательно, имеется фенотип легкой формы [3-талассемии. Данное расстройство характеризуется наличием незначительных клинических симптомов: оно может сопровождаться легким микроцитозом без анемии, без соответствующих лабораторных исследований его можно принять за дефицит железа. У пациентов с гомозиготным наследованием HbЕЕ наблюдается анемия легкой степени, небольшой микроцитоз и иногда спленомегалия. В мазке периферической крови наблюдаются изменения эритроцитов, аналогичные тем, которые характерны для талассемии, включая мишеневидные эритроциты.
При наличии данного отклонения происходит подавление гепсидина, что приводит к накоплению железа даже в случае отсутствия трансфузий, а сами переливания, безусловно, способствуют ухудшению состояния.
HbЕ взаимодействует с различными формами α-талассемии, вызывая широкий спектр клинических расстройств. Его совместное наследование с β-талассемией (данное состояние носит название HbЕ/β-талассемия) является наиболее распространенной тяжелой формой β-талассемии в Азии, а во всем мире его частота составляет около 50% клинически тяжелых случаев β-талассемий.
б) Диагностика. Диагностика талассемии может потребоваться при наличии у пациента соответствующей клинической картины, в целях выявления гетерозиготного носителя в рамках программы семейного обследования/скрининга населения. При любой форме талассемии, независимо от ее проявления, имеет место общий подход. Первичное обследование направлено на выявление гематологических изменений. Для определения дальнейшего направления диагностики достаточно получить индексы эритроцитов с помощью электронного счетчика клеток крови и определить морфологию эритроцитов в надлежащим образом окрашенном мазке периферической крови. Значения среднего объема эритроцита <80 мкл и среднего содержания НЬ в эритроците <27 пг при нормальных показателях железа являются основанием для дальнейшего обследования пациента. Количество эритроцитов обычно выше нормы.
При наличии анемии с талассемическими изменениями эритроцитов следующим этапом является определение фракций Hb (HbА, HbА2, HbF/варианты Hb) с помощью электрофореза на ацетате целлюлозы в щелочной среде или с помощью высокоэффективной жидкостной хроматографии (что лучше), которая обеспечивает точность измерения уровней HbА2, HbF и HbА и позволяет выполнить предварительную идентификацию большого количества вариантов Hb, включая HbЕ. Уровень HbА2 >3,5% при наличии гипохромных микроцитарных эритроцитов является диагностическим признаком малой β-талассемии. Значения НЬА2 в диапазоне 3,2-3,5% (пограничный уровень) следует интерпретировать с осторожностью, поскольку они могут быть вызваны взаимодействием >1 талассемического дефекта (α и β), немой мутацией β-глобина и сопутствующим дефицитом железа. При наличии дефицита железа его следует скорректировать и повторить оценку HbА2.
Большинство людей с показателями, свидетельствующими о наличии талассемических эритроцитов, и нормальным/низким значением НЬА2 при нормальном значении HbF являются носителями α0-талассемии/гомозиготными носителями α+-талассемии. У носителей α0-талассемии могут выявляться несколько эритроцитов с включениями HbН. Микроцитоз с низким/нормальным уровнем HbА2 и повышенным уровнем HbF (2-20%) свидетельствует о гетерозиготном носительстве δβ-талассемии. У пациентов с наследственным персистированием HbF обычно наблюдаются нормальные значения индексов эритроцитов, но повышенные уровни HbF с различным межклеточным распределением (гомогенным/панцеллюлярным, за исключением гетероцеллюлярного наследственного персистирования HbF) в отличие от пациентов с δβ-талассемией (неравномерное/гетероцеллюлярное распределение).
Радиоактивный метод измерения соотношения синтеза α/β-глобина был введен в практику в середине-конце 1960-х гг., и был в основном направлен на пренатальную диагностику в эпоху, предшествующую ДНК-диагностике. Хотя данный метод позволяет выполнить количественное измерение продукции глобина, в настоящее время его использование ограничено сложными случаями вследствие взаимодействия различных дефектов цепей глобина. Окончательный диагноз синдромов талассемии включает определение основных мутаций с помощью анализа ДНК. Существует несколько методов диагностики каждой отдельной мутации, таких как рестрикционный анализ ферментов с помощью ПЦР, аллель-специфической ПЦР, ПЦР нуклеотидного промежутка (gap) и прямого секвенирования, которое в настоящее время, вероятно, является самым простым и наиболее надежным методом. Недавно разработали метод амплификации зондов, зависящих от многократного лигирования, являющегося крайне информативным в рамках диагностики делеционных форм α-талассемии.
В течение болезни у пациентов, страдающих различными формами талассемии, развиваются некоторые осложнения, главным образом из-за перегрузки железом, что требует контроля и назначения терапии ЛП, хелатирующими железо. Основные методы определения уровня железа в организме включают измерение уровня ферритина в сыворотке крови и определение концентрации железа в печени в биопсийной ткани и, в качестве альтернативного неинвазивного метода, с помощью MPT-исследования с R2-картированием. Значение, обратное Т2 и Т2*, известное как R2 и R2*, прямо пропорционально содержанию железа и демонстрирует наиболее многообещающие результаты. Высокие уровни ферритина в сыворотке крови (>2500 мкг/л) и высокая концентрация железа в печени (>15 г/сухой вес) указывают на высокий риск значительной заболеваемости и смертности. Пороговое значение ферритина на уровне 800 мкг/л и концентрации железа в печени >7 г сопряжены с высоким риском заболеваемости при промежуточной талассемии и других формах трансфузионно-независимой талассемии.
Уровень железа в сердце можно измерить с помощью МРТ с Т2*-картированием, позволяющим оценить нагрузку железа на сердце.
Значения МРТ Т2* <10 мс свидетельствуют о тяжелой перегрузке железом и высоких рисках СН в течение 1 года. Значения МРТ Т2* >20 мс считаются нормальными и означают отсутствие железа в сердце. ЭхоКГ может быть информативна в рамках оценки функциональных изменений. Что касается других осложнений, включая эндокринопатии, болезни печени, заболевания легких, тромбофилию и заболевания костей, диагностические подходы аналогичны тем, которые используются в клинической практике. Их следует выполнять с учетом стоимости анализа, характеристик результатов и предпочтений пациентов в соответствии с описанием в соответствующих статьях на сайте - просим Вас пользоваться формой поиска по сайту выше.