Основные функции эритроцитов — транспорт и обмен газа — поддерживаются без изменения энергетического состояния. Но другие функции зависят от выработки и расхода энергии. По мере старения эритроцитов снижается уровень утилизации глюкозы и уровень АТФ, что приводит к уменьшению деформируемости мембраны эритроцитов и к сокращению продолжительности их жизни.
В стареющих эритроцитах с дефицитом АТФ также наблюдаются более низкие уровни калия, более высокие уровни натрия и снижение мембранных липидов.
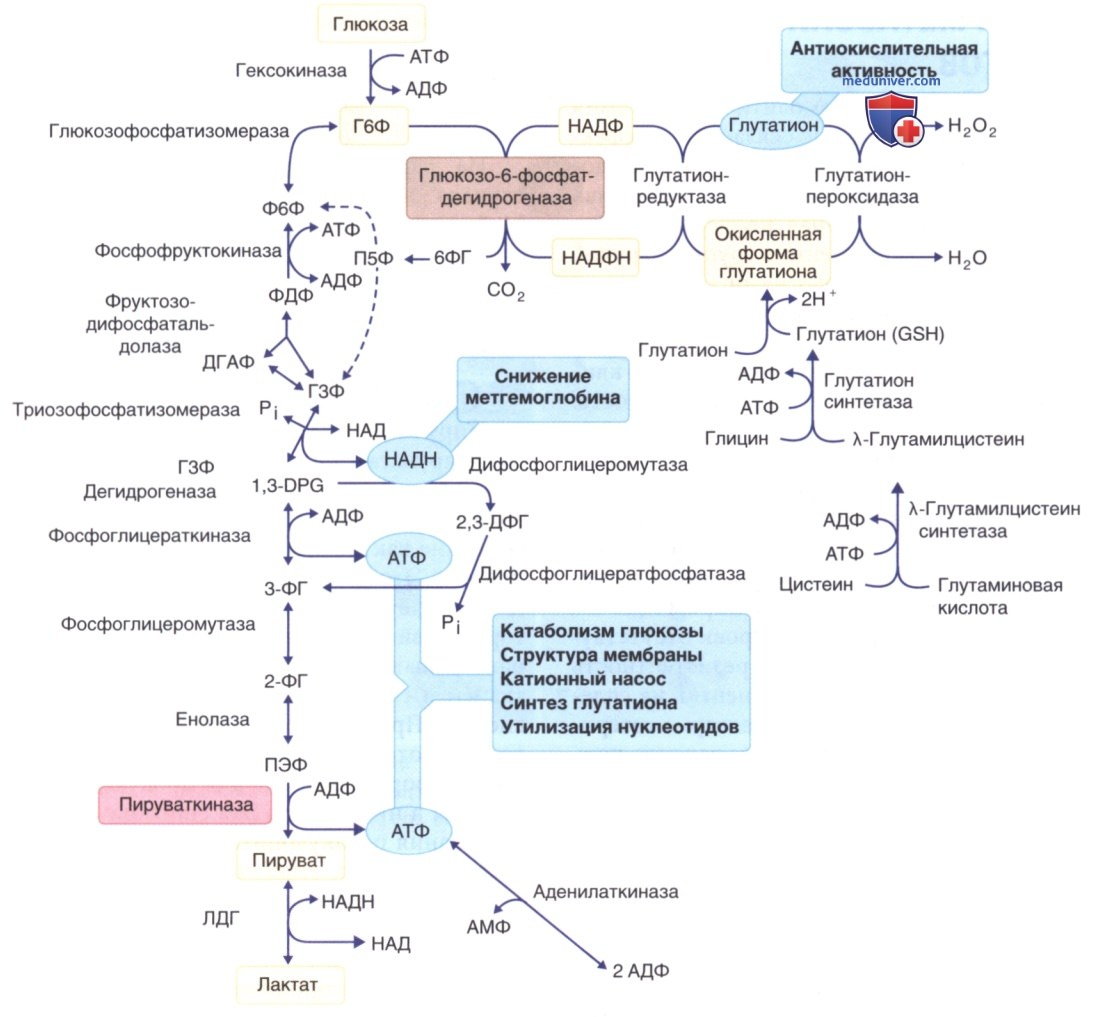
Эритроциты не подвергаются окислительному фосфорилированию и не хранят гликоген. Для получения энергии они должны постоянно катаболизировать глюкозу из кровотока по пути Эмбдена-Мейергофа и через гексозный монофосфатный путь (рис. 1). Эритроциты также поглощают глюкозу из плазмы посредством облегченного переноса. При этом уровни глюкозы в эритроцитах быстро уравновешиваются в соответствии с изменениями уровней глюкозы в крови.
Рисунок 1. Пути энергетического обмена в эритроцитах. Глюкоза-6-фосфат может расщепляться анаэробно до лактата по пути Эмбдена-Мейергофа или окислительно через гексозный монофосфатный путь. Пентозофосфаты (П5Ф) могут повторно вступать в анаэробный гликолиз в виде фруктозо-6-фосфата (Ф6Ф) и глицеральдегид-3-фосфата (ГЗФ) после преобразования ферментами терминального пентозофосфатного пути или в качестве продукта распада аденозина или инозина. Вместо аденозинтрифосфата может образовываться 2,3-дифосфоглицерат путем отведения триозы через шунт Рапопорта-Люберинга. Глутатион может синтезироваться непосредственно из составляющих аминокислот; его цикл от окисленного (GSSG) к восстановленным формам (GSH) зависит от генерации НАДФН. ДГАФ — дигидроксиацетонфосфат; ФДФ — фруктоза-1,6-дифосфат; НАД — никотинамидадениндинуклеотид; НАДФН — никотинамидадениндинуклеотидфосфат, восстановленная форма; ПЭФ — полиэстрадиолфосфат
Глюкоза — наиболее предпочтительный углевод для эритроцитов, но фруктоза и манноза метаболизируются почти так же легко. Внутри эритроцита глюкоза превращается в глюкозо-6-фосфат или во фруктозу с помощью сорбита. Глюкоза-6-фосфат следует по одному из трех путей: 1) большая часть (90%) — по пути Эмбдена-Мейергофа, где он превращается в лактат, пируват и АТФ; 2) некоторое количество (5-10%) — по гексозному монофосфатному пути для образования восстановленных промежуточных соединений и рибулозо-5-фосфата, который затем попадает в путь Эмбдена-Мейергофа; и 3) крошечная фракция (<1%) превращается в глюкозо-1-фосфат и затем в гликоген.
а) Путь Эмбдена-Мейергофа. Путь гликолиза Эмбдена-Мейергофа — основной источник АТФ, 2,3-ДФГ и НАДН в эритроцитах (см. рис. 1). Большая часть энергии, вырабатываемой эритроцитами, проходит по пути Эмбдена-Мейергофа с последующим ее хранением в виде высокоэнергетических фосфатов (например, АТФ) или направлением на снижение энергии в форме глутатиона или пиридиновых нуклеотидов (НАДН и НАДФН).
По этому пути метаболизируется 90% глюкозы в эритроцитах с катаболизмом 1 моль глюкозы и образованием 2 моль АТФ и 2 моль лактата. 2 моль АТФ на 1 моль метаболизированной глюкозы выглядят незначительно по сравнению с промежуточным метаболизмом цикла Кребса, в рамках которого 1 моль метаболизированной глюкозы производит 38 моль АТФ. Но производства АТФ в таком объеме достаточно для ежечасного обновления 150-200% общего количества АТФ в эритроцитах.
Путь Эмбдена-Мейергофа также считается основным источником НАДН, необходимого кофактора для НАДН-метгемоглобинредуктазы. Он поддерживает гемовое железо в восстановленном состоянии. Без этой реакции гемовое железо окислялось бы до метгемоглобина, который не относится к функциональным переносчикам кислорода.
Шунт Рапопорта-Люберинга пути Эмбдена-Мейергофа (см. рис. 1) производит 2,3-ДФЕ Это соединение представлено в высоких концентрациях в эритроцитах, но в низких концентрациях в других клетках. После образования в физиологических условиях pH и концентрации растворенного вещества 2,3-ДФГ обратимо связывается с тетрамерами дезоксигемоглобина с большей аффинностью, чем с оксигемоглобином. Связываясь с дезоксигемоглобином, 2,3-ДФГ аллостерически усиливает высвобождение оставшегося кислорода, связанного с Hb. Это усиливает способность эритроцитов выделять кислород вблизи тканей, которые нуждаются в этом больше всего.
б) Гексозный монофосфатный шунт (пентозофосфатный путь). В гексозомонофосфатном пути (см. рис. 1) глюкозо-6-фосфат подвергается окислению с последующей серией реакций с образованием фруктозо-6-фосфата и глицеральдегид-3-фосфата, промежуточных продуктов гликолитического пути. Гексозомонофосфатный путь — основной источник НАДФН эритроцитов. На 1 моль метаболизированной глюкозы вырабатывается 2 моль НАДФН. НАДФН необходим для восстановления окисленного глутатиона и некоторых белковых сульфгидрильных групп.
Зрелые эритроциты синтезируют большое количество восстановленного глутатиона. Глутатион защищает эритроциты от таких окислителей, как перекись водорода (Н2О2), супероксидные анионы (О2) и гидроксильные радикалы (ОН), которые образуются в качестве побочных продуктов окисления гема кислородом. Оксиданты также продуцируются активированными фагоцитами (например, во время инфекции) и эритроцитами в результате воздействия определенных веществ. При накоплении окислители повреждают клеточные белки и липиды.
Глутатионпероксидаза значительно усиливает детоксикацию Н2О2. Глутатион превращается в окисленный глутатион и в смешанные дисульфиды с белковыми тиолами. Глутатионредуктаза восстанавливает уровни глутатиона. В рамках этого процесса НАДФН окисляется до НАДФ, который стимулирует гексозомонофосфатный путь к регенерации НАДФН. После окислительного стресса, гипоксии или ацидоза эритроциты могут увеличивать количество глюкозы, метаболизируемой через гексозомонофосфатный путь, в 10-20 раз, производя повышенное количество восстановленного глутатиона. Тесная связь метаболизма глутатиона с гексозомонофосфатным путем защищает зрелый эритроцит от окислительного стресса.
в) Нарушения метаболизма эритроцитов. Врожденная несфероцитарная гемолитическая анемия включает нарушения эритроцитов, не связанные с дефектами мембраны эритроцитов или Hb, иммуноопосредованными или другими заболеваниями (пароксизмальная ночная гемоглобинурия). Врожденная несфероцитарная гемолитическая анемия — гетерогенная группа нарушений, связанных с различными патологиями метаболизма эритроцитов, включая энзимопатии метаболизма глюкозы, глутатиона и нуклеотидов.
Аналогично нарушениям мембраны эритроцитов для энзимопатий характерны клиническая, биохимическая и генетическая гетерогенность. У пациентов может развиваться гемолиз в результате дефицита/дисфункции фермента или антиоксиданта (например, аномального связывания субстрата или кофактора), изменения характеристик активации или ингибирования, снижения стабильности или специфической активности.
При врожденной несфероцитарной гемолитической анемии, за исключением дефицита пиримидин-5’-нуклеотидазы, в мазках периферической крови отсутствуют характерные признаки. Осмотическая резистентность молодых эритроцитов в норме. Ответ пациентов на спленэктомию различен. Для заболевания характерно гетерогенное наследование. В рамках диагностики важную роль играет сбор семейного анамнеза. Проявления нарушений метаболизма ограничиваются эритроцитами, но эти нарушения могут вовлекать и другие клетки.
Окончательный диагноз зависит от результатов качественных или количественных анализов активности специфического фермента или идентификации специфической генетической мутации с помощью анализа ДНК. Результаты анализа ферментов следует интерпретировать с осторожностью, поскольку: 1) анализ выполняют только с использованием неразрушенных эритроцитов в периферической крови, и метаболическая среда этих клеток не обязательно сопоставима с уже гемолизированными; 2) условия анализа ферментов in vitro могут неточно отражать среду in vivo; 3) переливание крови перед анализом может нивелировать основное нарушение метаболизма, и 4) контаминация лейкоцитами может привести к ложным результатам.
Средняя активность ферментов не всегда точно отражает активность в субпопуляциях эритроцитов. Это утверждение особенно справедливо при ретикулоцитозе: из-за более высоких уровней фермента, обнаруженных в ретикулоцитах, может искусственно возрасти средняя активность ферментов.
г) Нарушения пути Эмбдена-Мейергофа. Нарушения пути Эмбдена-Мейергофа наследуются по АуР-типу, и гемолиз наблюдается только у гомозигот или компаунд-гетерозигот. У гетерозигот не наблюдается клинических проявлений. Исключение — дефицит фосфоглицераткиназы, Х-сцепленное заболевание, при котором гемолиз диагностируют только у мужчин. В этой группе заболеваний гемолиз хронический, связь с ЛП или другими провоцирующими веществами отсутствует. Гемолиз объясняют недостаточным уровнем АТФ в эритроцитах.
Спленомегалия — распространенный симптом, который возникает в результате разрушения измененных эритроцитов. Неблагоприятная среда селезенки способствует сокращению продолжительности жизни эритроцитов. Измерение гликолитических промежуточных соединений может дать определенную информацию. Концентрации промежуточных соединений увеличиваются перед дефектом и снижаются после.
1. Дефицит эритроцитарной пируваткиназы. На дефицит пируваткиназы приходится ~90% всех случаев наследственных нарушений пути Эмбдена-Мейергофа. Это второе наиболее распространенное наследственное нарушение функции ферментов эритроцитов после анемии, вызванной дефицитом Г-6-ФД. Дефицит пируваткиназы встречается у людей по всему миру, но чаще всего — среди населения Северной Европы.
- Патофизиология. Пируваткиназа катализирует превращение фосфо-енолпирувата (ФЕП) в пируват, образуя АТФ. Дефицит или дефект пируваткиназы приводит к снижению уровня АТФ в эритроцитах, нарушая многие клеточные процессы, такие как сигналинг и поддержание содержания воды и ионов. Это приводит к недостатку энергии и дегидратации. Вышеуказанные катаболиты, включая 2,3-ДФГ (которые сдвигают кривую диссоциации кислорода вправо), накапливаются в эритроцитах, усиливая оксигенацию тканей и смягчая некоторые физиологические действия анемии.
При дефиците пируваткиназы молодые ретикулоциты сохраняют способность использовать окислительное фосфорилирование для продукции АТФ, минуя имеющийся в них дефект. Эта способность теряется по мере созревания ретикулоцитов и ослабевает в гипоксической среде селезенки.
Дефицит пируваткиназы наследуется по АуР-типу. Дефект пируваткиназы наблюдается у гомозигот или компауд-гетерозигот. У гетерозиготных носителей отсутствуют клинические проявления или наблюдается минимальный гемолиз.
- Клинические проявления. Дефицит пируваткиназы характеризуется неоднородными клиническими проявлениями — от бессимптомной формы до гемотрансфузионно зависимой гемолитической анемии. Тяжелые формы дебютируют в младенчестве или раннем детстве и проявляются анемией, желтухой и спленомегалией. Иногда у пациентов диагностируют дефицит пируваткиназы в старшем возрасте, когда возникают осложнения, связанные с анемией и хроническим гемолизом (например, ЖКБ или апластический криз), или случайно во время диагностики на другие заболевания.
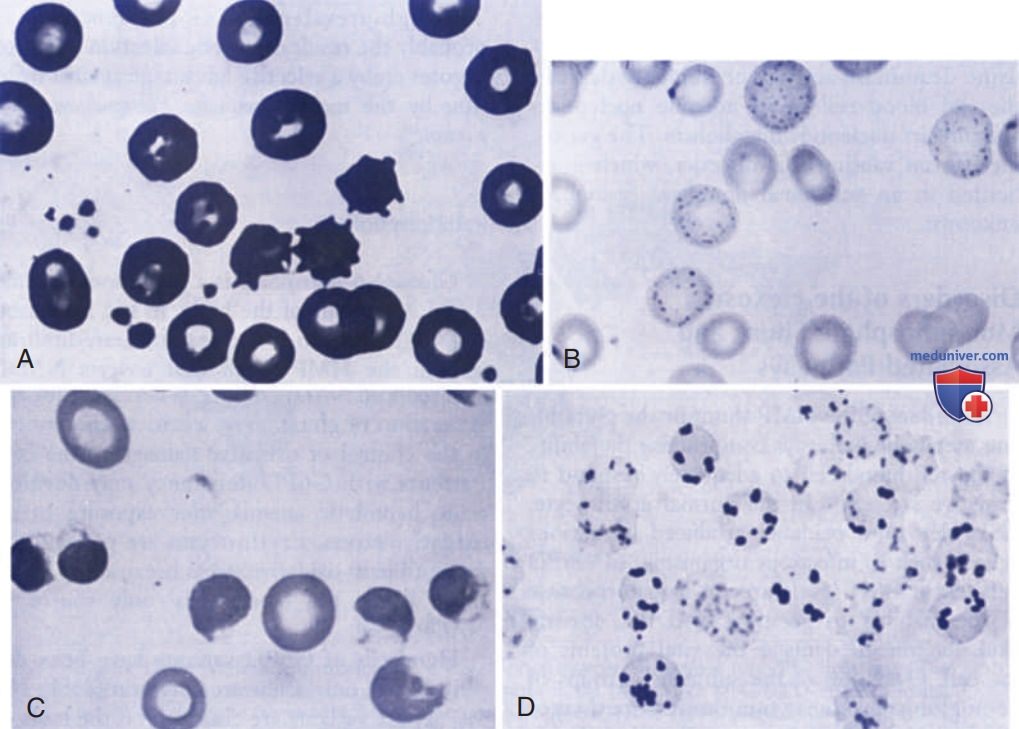
- Диагностика. В мазке периферической крови наблюдаются нормоцитарные, нормохромные эритроциты, иногда с шипами (рис. 2). Также характерно наличие пойкилоцитов и акантоцитов. Часто наблюдается ретикулоцитоз. Осмотическая резистентность «свежих» эритроцитов в норме. За редким исключением после инкубации проб крови наблюдаются популяции эритроцитов с низкой осмотической резистентностью.
Рисунок 2. Мазки периферической крови при наличии энзимопатии эритроцитов. А. Дефицит эритроцитарной пируваткиназы. B. Дефицит пиримидин-5'-нуклеотидазы. C. Дефицит Г-6-ФД. D Тельца Гейнца при дефиците Г-6-ФД
Распространенный скрининговый тест на дефицит пируваткиназы — флуоресценция молекул НАДН. ФЕП и НАДН смешивают с кровью пациента, инкубируют, помещают на фильтровальную бумагу и измеряют флуоресценцию. «Золотой стандарт» диагностики дефицита пируваткиназы — прямой ИФА. Его проводят с гемолизатом без лейкоцитов, ФЕП используют в качестве субстрата для пируваткиназы. Этот анализ позволяет диагностировать дефицит пируваткиназы у всех пациентов. Исключение — пациенты с дисфункциональными, термолабильными вариантами ферментов без их дефицита. Необходимо тщательно удалить лейкоциты из проб, поскольку уровень активности пируваткиназы в них в 300 раз больше, чем в эритроцитах. Также доступна генетическая диагностика дефицита пируваткиназы.
Молекулярная диагностика особенно полезна у пациентов, получающих переливания крови, в целях пренатальной диагностики, а также когда методы доставки и приготовления пробы не позволяют выполнить прямой ИФА. Для наиболее точной постановки диагноза с использованием молекулярных методов необходимо изучить ДНК родителей пациента (если он не гомозигота по мутации). Это поможет определить, относятся ли обнаруженные варианты к цис- или трансрегуляторным мутациям.
- Лечение. В большинстве случаев достаточно придерживаться выжидательной тактики с редкими переливаниями крови, например во время эпизодов апластического криза. В тяжелых случаях пациентам может требоваться регулярное переливание крови. Спленэктомия позволяет уменьшить гемолиз и скорректировать анемию. После спленэктомии у некоторых пациентов (50-70%) развивается выраженный ретикулоцитоз. Этот парадоксальный ретикулоцитоз объясняется увеличением выживаемости ретикулоцитов после удаления селезенки.
д) Прочие нарушения пути Эмбдена-Мейергофа. В литературных источниках описаны другие аномалии пути Эмбдена-Мейергофа. Среди описаний клинических случаев редко сообщается о дефиците гексокиназы с большой фенотипической изменчивостью. У пациентов с нарушениями тяжелой степени в младенчестве проявляется анемия, и им требуются переливания крови. Третья по частоте гемолитическая энзимопатия — дефицит глюкозофосфатизомеразы (ГФИ). Дефицит ГФИ проявляется в младенчестве или в раннем детстве и сопровождается гемолитической анемией от умеренной до тяжелой степени.
В редком случае дефицит ГФИ может также осложняться неврологической симптоматикой.
Дефицит фосфофруктокиназы может вовлекать эритроциты, мышцы или и то и другое. Заболевание проявляется в подростковом возрасте в виде миопатии после ФН. В единичных случаях дефицита 2,3-бисфосфоглицератмутазы и дефицита фосфоглицераткиназы сообщалось о наличии у пациентов гемолитической анемии.
е) Нарушения метаболизма нуклеотидов. Зрелые эритроциты лишены способности вновь синтезировать пуриновые и пиримидиновые нуклеотиды. Но они могут образовывать некоторые нуклеотиды через пути реутилизации.
1. Дефицит пиримидин-5-нуклеотидазы. Пиримидин-5’-нуклеотидаза расщепляет пиримидиновые нуклеотиды РНК до цитидина и уридина, которые могут диффундировать из клетки. При дефиците пиримидин-5’-нуклеотидазы накапливается частично разложившаяся РНК, которая не подвергается диффузии. Это приводит к выраженной базофильной зернистости эритроцитов с дефицитом пиримидин-5-нуклеотидазы (рис. 2). Эти накопленные пиримидиновые нуклеотиды ингибируют транспорт окисленного глутатиона из эритроцитов, из-за чего повышаются уровни глутадиона в эритроцитах.
У пациента могут наблюдаться анемия и спленомегалия от легкой до умеренной степени. Причина гемолиза неизвестна. Спленэктомия не снижает степень тяжести гемолиза и анемии.
ж) Нарушения гексомонофосфатного шунта (пентозофосфатного пути) и связанных с ним путей. Нарушения гексозомонофосфатного пути или метаболических путей глутатиона (см. рис. 1) приводят к сбою способности эритроцитов адекватно реагировать на окислительный стресс. В нормальных эритроцитах глутатион обезвреживает и нейтрализует окислители, производимые различными веществами и инфекциями. Из-за неспособности эритроцитов с дефицитом Г-6-ФД генерировать НАДФН наблюдается недостаточный уровень глутатиона. Это делает клетку восприимчивой к окислительному стрессу.
Окисление сульфгидрильных групп Hb приводит к образованию метгемоглобина и осадка Hb внутри эритроцитов, называемых тельцами Гейнца. Тельца Гейнца (рис. 2) можно наблюдать в мазке периферической крови, окрашенном суправитальным методом с применением метилового фиолетового. Тельца Гейнца прикрепляются к мембране эритроцита и повреждают ее. Они вызывают кластеризацию Ig и белка полосы 3, маркируя эритроциты для опсонизации фагоцитами и возможного удаления из кровотока. Тельца Гейнца удаляются из кровотока селезенкой и присутствуют в мазке крови у пациентов после спленэктомии.
Во время острых гемолитических кризов в мазке крови пациента наблюдаются «надкусанные» эритроциты, на которых видны впячивания в местах повреждения или удаления телец Гейнца. В дополнение к повреждению из-за образования телец Гейнца эритроциты с дефицитом глутатиона подвергаются перекисному окислению мембранных фосфолипидов и окислительному сшиванию со спектрином. В результате этого снижается деформируемость мембраны эритроцита, что дополнительно способствует его захвату селезенкой.
1. Дефицит глюкозо-6-фосфатдегидрогеназы. Дефицит Г-6-ФД — наиболее распространенное наследственное нарушение метаболизма эритроцитов. Оно встречается у >400 млн человек в мире. Высокая распространенность дефицита Г-6-ФД обусловлена генетическим отбором, поскольку у эритроцитов с дефицитом Г-6-ФД есть избирательное преимущество против внедрения малярийного паразита Plasmodium falciparum.
- Эпидемиология и патобиология. Г-6-ФД — начальный и лимитирующий этап гексозомонофосфатного пути (см. рис. 1), в рамках которого происходит преобразование НАДН в НАДФН. НАДФН необходим для производства глутатиона — важного компонента защиты от окислительного повреждения клетки. У пациентов с дефицитом Г-6-ФД может развиться острая гемолитическая анемия после воздействия окислительного стресса. Г-6-ФД — фермент, который встречается во всех типах клеток. Эритроциты особенно восприимчивы к окислительному стрессу, потому что гексозомонофосфатный путь — их единственный источник НАДФН.
Описано несколько сотен вариантов Г-6-ФД, но лишь несколько из них считаются общими. Варианты классифицируют на основе биохимических характеристик, электрофоретической подвижности, возможности использования субстратного аналога Km для НАДФ и Г-6-ФД, профиля активности pH и термостойкости. Нормальный фермент GdB присутствует у 99% американского населения и 70% афроамериканского. Нормальный вариант GdA+, обнаруженный у 20% афроамериканцев, обладает более быстрой электрофоретической подвижностью, чем GdB. GdA- — наиболее распространенный вариант, связанный с гемолизом. Он встречается у 10% афроамериканцев и у многих африканцев.
GdA- обладает пониженной каталитической способностью по сравнению с GdA+. GdMed — второй по распространенности вариант, связанный с гемолизом, часто встречается у жителей Средиземноморья, Индии и Юго-Восточной Азии с распространенностью 5-50%. GdMed обладает заметно сниженной каталитической активностью. GdCanton — вариант, распространенный в азиатских популяциях, вызывает клинический синдром, аналогичный GdA-.
Активность GdB снижается по мере старения нормальных клеток, а период его полураспада составляет 60 дней. Несмотря на очень низкий уровень или отсутствие активного Г-6-ФД, более старые эритроциты могут продуцировать НАДФН и поддерживают реакцию глутатиона на окислительный стресс. Полураспад варианта GdA- — 13 дней, поэтому ферментативная активность молодых эритроцитов в норме. В более старых клетках наблюдается дефицит ферментативной активности. Из-за такой неоднородности уровней Г-6-ФД у людей с вариантом GdA- наблюдается только ограниченный гемолиз после воздействия окислителя.
Описано >100 мутаций в гене Г-6-ФД, локализованных в Xq28. Большинство мутаций — аминокислотные замены, которые влияют на кинетику или стабильность ферментов, или и то и другое. Также описано несколько редких делеций и мутаций сплайсинга. Поскольку ген сцеплен с Х-хромосомой, дефицит Г-6-ФД чаще наблюдается у мужчин. У мужчин есть только один аллель Г-6-ФД и экспрессируется только один тип Г-6-ФД. У женщин может экспрессироваться один или два типа Г-6-ФД. Согласно лионской гипотезе, в любой клетке активна только одна Х-хромосома. Таким образом, любая клетка у гетерозиготной женщины нормальная или в ней наблюдается дефицит.
У женщин, гетерозиготных по дефициту Г-6-ФД, средняя активность Г-6-ФД может быть нормальной или умеренной, умеренной или сильно сниженной, в зависимости от степени лионизации. Эритроциты с дефицитом Г-6-ФД у гетерозиготных женщин восприимчивы к тому же окислительному стрессу, что и у мужчин. Но общая степень гемолиза будет ниже из-за меньшей популяции уязвимых эритроцитов.
- Клинические проявления. Дефицит Г-6-ФД разделяют на пять классов в зависимости от клинической тяжести и степени дефицита ферментов. Класс I — врожденная несфероцитарная гемолитическая анемия без провоцирующих факторов с тяжелым дефицитом Г-6-ФД. Класс II — периодический гемолиз и тяжелый дефицит Г-6-ФД. Класс III — гемолиз после окислительного стресса и легкая недостаточность Г-6-ФД. На класс II и III в совокупности приходится >90% вариантов Г-6-ФД. Для класса IV и V характерно отсутствие клинических симптомов. Наиболее клинически значимые синдромы дефицита Г-6-ФД — острая гемолитическая анемия, желтуха новорожденных, редко — врожденная несфероцитарная гемолитическая анемия.
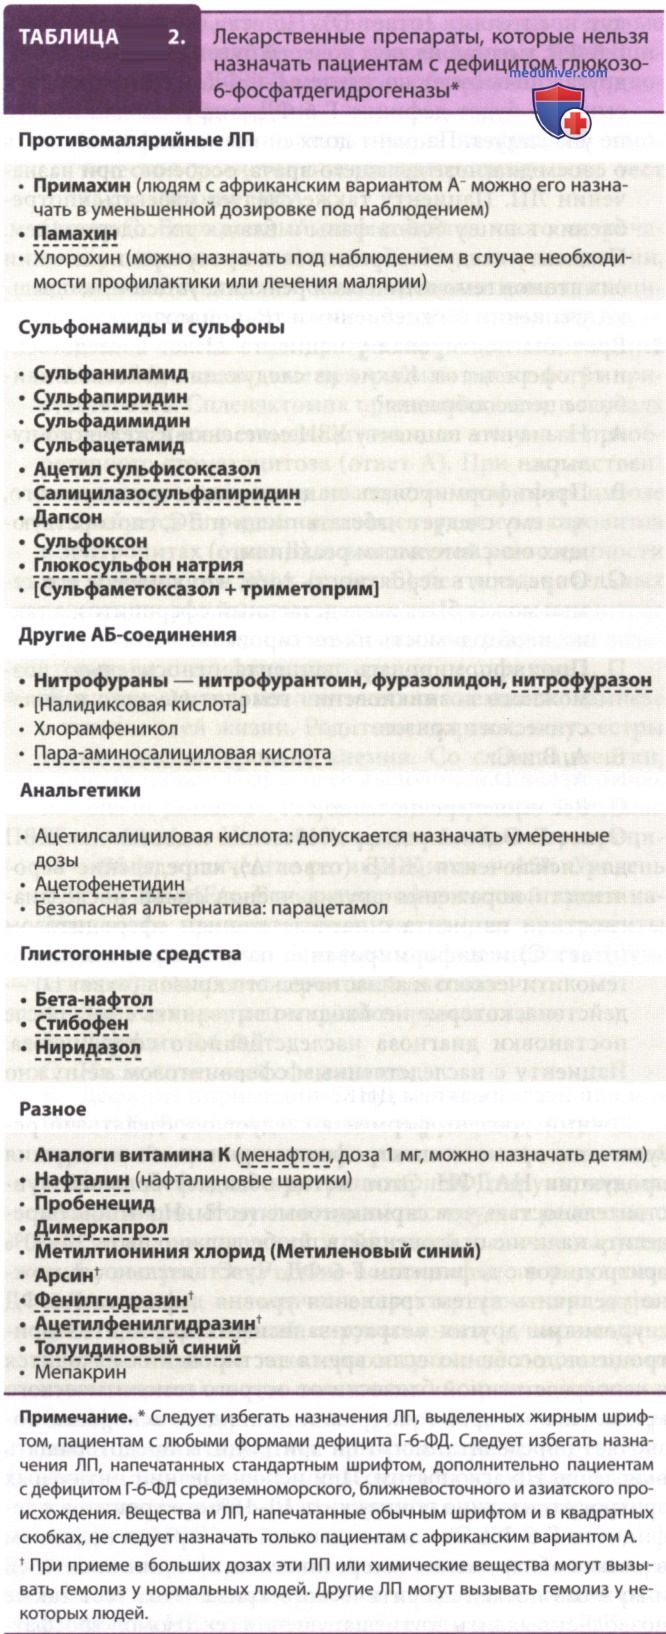
Острая гемолитическая анемия — наиболее критическое клиническое проявление дефицита Г-6-ФД в виде острого внутрисосудистого гемолиза после воздействия окислительного стресса. Окислительные стрессы включают прием некоторых ЛП (примахин или сульфосодержащие ЛП), воздействие нафталина (нафталиновых шариков), потребление конских бобов или инфекцию (наиболее распространенные причины гемолиза). В табл. 2 перечислены ЛП, которые не рекомендуется назначать при наличии у пациента дефицита Г-6-ФД. Симптомы, которые наблюдаются у пациентов, включают раздражительность, лихорадку, тошноту, боль в животе и диарею в течение 48 ч после воздействия окислителя.
В результате дефицита Г-6-ФД развиваются гемоглобинурия, желтуха и анемия. У пациента может наблюдаться увеличение и болезненность селезенки и печени. Анемия тяжелой степени может вызвать ЗСН. Результаты лабораторных исследований указывают на нормохромную, нормоцитарную анемию с анизоцитозом и ретикулоцитозом. В мазке периферической крови могут быть пойкилоциты и «надкусанные» эритроцитов. Могут также присутствовать тельца Гейнца, характерные для дефицита Г-6-ФД. Но тельца Гейнца могут отсутствовать: эти поврежденные клетки быстро выводятся из кровотока селезенкой. Результаты лабораторных анализов могут указывать на наличие гемоглобинурии и свободного Hb в крови.
Другой клинически значимый синдром дефицита Г-6-ФД — желтуха новорожденных. Желтуха редко наблюдается у детей на момент рождения и чаще возникает на 2-3-й день жизни. Тяжесть гипербилирубинемии вариабельна. Она может быть тяжелой, приводит к ядерной желтухе или летальному исходу. Но в большинстве случаев фототерапия позволяет вылечить желтуху. При желтухе новорожденных крайне редко встречается тяжелая анемия. До сих пор отсутствует единое мнение относительно этиологии желтухи новорожденных. Желтуха новорожденных усиливается у детей с дефицитом Г-6-ФД, у которых также наблюдается полиморфизм гена уридиндифосфатглюкуронилтрансферазы (UDPGT1), связанного с синдромом Жильбера.
Хроническая несфероцитарная гемолитическая анемия связана с редкими вариантами дефицита Г-6-ФД. Она ассоциирована с измененными ферментами, которые не могут поддерживать базальное производство НАДФН. Клинические проявления могут наблюдаться в период новорожденности, когда неонатальная желтуха сопровождается анемией у мальчиков. Хроническая анемия при врожденной несфероцитарной гемолитической анемии, вызванной дефицитом Г-6-ФД, имеет различную степень тяжести. У некоторых пациентов гемолиз компенсирован, а другим людям необходимы периодические переливания крови. Регулярные переливания крови требуются в самых тяжелых случаях.
- Диагностика. Реакция Г-6-ФД (глюкозо-6-фосфат + НАДН + → 6-фос-фоглюконолактон + НАДФН + Н+) восстанавливает НАДН+ до НАДФН. Образование НАДФН и НАДН можно наблюдать непосредственно, поскольку они флуоресцируют в видимом спектре при освещении длинноволновым УФ-светом. На основании этого наблюдения разработано несколько простых скрининговых тестов, выполняемых с использованием длинноволнового УФ-излучения. Эти тесты отличаются скоростью выполнения и очень высокой чувствительностью. Но это полуколичественные тесты: они позволяют классифицировать пробу как нормальную или с наличием дефектов. Результаты тестов ненадежны после острого гемолитического криза.
Также тесты не способны выявить гетерозиготных носителей женского пола. Из-за риска ложноположительных результатов положительные результаты скринингового теста необходимо подтвердить спектрофотометрическим анализом или исследованием ДНК.
Точный уровень фермента следует определять по результатам прямого спектрофотометрического измерения продукции НАДФН. Этот метод обладает большей чувствительностью, чем скрининговые тесты. Но чтобы определить наличие отклонений, в пробе должно быть 20-30% эритроцитов с дефицитом Г-6-ФД. Чувствительность можно увеличить путем сравнения уровня дефицита Г-6-ФД с уровнями других возраст-зависимых ферментов эритроцитов, особенно если время тестирования находится в непосредственной близости от острого гемолитического криза.
Анализ крови на уровни цианида и аскорбата позволяет определить, могут ли эритроциты предотвращать окисление Hb аскорбатом. При использовании интактных эритроцитов можно обнаружить 10-15% эритроцитов с дефицитом Г-6-ФД. Это делает данный тест крайне полезным в рамках обнаружения гетерозиготных женщин-носителей и мужчин после гемолитического криза. Этот тест также позволяет выявить другие нарушения гексозомонофосфатного пути или метаболизма глутатиона. В трудных случаях или при необходимости молекулярной диагностики можно выполнить генетическое тестирование.
- Лечение. Лучшее лечение пациента с острой гемолитической анемией - тщательный подбор ЛП, отказ от назначения провоцирующих ЛП (см. табл. 2). Вне гемолитического криза пациенты не нуждаются в специальной терапии. При лечении гемолитического криза особое внимание следует уделять гематологическим, сердечно-легочным и почечным осложнениям гемолиза. Рекомендации относительно лечения неонатальной желтухи аналогичны рекомендациям относительно лечения других причин гипербилирубинемии новорожденных. При врожденной несфероцитарной гемолитической анемии следует придерживаться выжидательной тактики лечения.
Нужно избегать воздействия окислительного стресса. Во время острых гемолитических эпизодов пациентам может потребоваться переливание крови. В тяжелых случаях врожденной несфероцитарной гемолитической анемии спленэктомия позволяет снизить степень тяжести анемии.
з) Нарушения метаболизма глутатиона. Гемолиз может быть вызван нарушением метаболизма глутатиона. У пациентов с дефицитом глутатион синтетазы или γ-глутамилцистеин синтетазы — ферментов, участвующих в синтезе глутатиона, — наблюдаются очень низкие уровни глутатиона в эритроцитах. С точки зрения клинических проявлений эти нарушения напоминают дефицит Г-6-ФД. У пациентов наблюдается хроническая гемолитическая анемия легкой или умеренной степени тяжести с повышенной подверженностью окислительному стрессу.