а) Традиционные методы лечения. Гетерозиготным носителям α-/β-талассемии и пациентам с малой формой специального лечения не требуется, но им должна быть проведена соответствующая генетическая консультация. У женщин с талассемией может наблюдаться более выраженная анемия во время беременности, поэтому им необходим тщательный мониторинг, главным образом во II и III триместрах беременности с приемом фолиевой кислоты для поддержания ее нормального уровня в организме.
Если реальный дефицит железа сопровождается признаками талассемии, следует назначить пациенту ЛП железа, контролируя при этом уровни насыщения трансферрина и ферритина. Сообщалось о нескольких случаях внутриутробного переливания крови при наличии синдрома водянки плода при Hb Bart.
Большинство таких детей были рождены раньше положенного срока с помощью кесарева сечения. Последующее развитие детей отклонялось от нормы, а выжившим детям требовались регулярные переливания крови после рождения. Пациенты с HbH в целом имеют более высокий уровень Hb (8-9 г/дл) и не нуждаются в регулярных трансфузиях. Таким пациентам, особенно детям, рекомендован дополнительный прием фолиевой кислоты (2-5 мг/сут).
Основными осложнениями при HbH-болезни являются гемолитические кризы, которые могут возникнуть во время или после острых инфекций. В этих случаях пациент нуждается в немедленном вмешательстве, включая переливание крови и лечение инфекций.
Клиническое ведение промежуточной и большой талассемий остается серьезной проблемой. Качество и продолжительность жизни пациентов с большой и промежуточной талассемией в текущем столетии изменились, и ОПЖ значительно увеличилась до 30-40 лет. Тем не менее увеличение продолжительности жизни сопровождается рядом осложнений, частично из-за основного заболевания и частично вследствие лечения трансфузиями крови и перегрузки железом.
Более того, в настоящее время только начинают заниматься осложнениями, обусловленными старением, в контексте полиорганного заболевания, требующего лечения группой врачей, обладающих особыми знаниями о талассемии у взрослых, в сотрудничестве с различными специалистами и надлежащим образом обученными медицинскими сестрами. Традиционное лечение пациентов с большой талассемией включает регулярные переливания крови и хелатную терапию. Определение оптимального режима переливания крови и хелатирования железа стало наиболее важным достижением в лечении пациентов с большой талассемией, основной целью которого является контроль неэффективного эритропоэза, его последствий и содержания железа в организме.
Оптимальный режим переливания крови включает регулярные трансфузии, как правило, каждые 2-5 нед, для поддержания уровня Hb до следующего переливания крови >9-10,5 г/дл. Решение о начале пожизненной трансфузионной терапии должно основываться на точном диагнозе талассемии тяжелой степени, принимая во внимание молекулярные дефекты, степень тяжести анемии по результатам повторных исследований, уровень неэффективного эритропоэза и клинические критерии (такие как задержка в развитии или костные изменения). Желательно, чтобы пациенты с большой талассемией получали лейкоредуцированные компоненты донорской крови человека (эритроцитарную массу) для минимизации реакций переливания и передачи патогена.
Побочные реакции при переливании эритроцитов могут возникать во время или после трансфузии и могут быть гемолитическими/негемолитическими. Острое повреждение легких, связанное с переливанием крови, возникает достаточно редко, но представляет собой тяжелое заболевание, которое необходимо немедленно устранить.
У многих пациентов с большой талассемией имеются показания к спленэктомии вследствие гиперспленизма. Тем не менее оптимальное клиническое ведение может позволить отсрочить/устранить необходимость в спленэктомии, которая ранее являлась достаточно распространенной процедурой. Необходимость выполнения спленэктомии следует рассматривать только у пациентов с постепенно увеличивающимися годовыми потребностями в трансфузии крови, являющейся причиной значительного увеличения запасов железа (несмотря на надлежащую хелатную терапию) или при наличии симптомов, обусловленных увеличением селезенки.
Клинические проблемы, вызванные лейкопенией/тромбоцитопенией на фоне гиперспленизма, могут быть показаниями к рассмотрению спленэктомии. Основным осложнением спленэктомии является тяжелая и иногда генерализованная инфекция. Поскольку удаление селезенки может снизить первичный иммунный ответ на инкапсулированные микроорганизмы, целесообразно отложить спленэктомию до 5 лет. Несмотря на интенсивную поддерживающую терапию, смертность при развитии генерализованной инфекции после спленэктомии у пациентов с талассемией составляет ~50%.
Поэтому необходимо принять профилактические меры, включая иммунопрофилактику (вакцинация против Streptococcus pneumoniae, пневмококковой и менингококковой инфекций), ХПр, обучение родителей и пациентов распознаванию лихорадочных заболеваний с целью сообщения об их развитии. Представлено достаточно много сведений относительно увеличения риска тромбообразования у пациентов с талассемией после спленэктомии. Таким образом, этой процедуры следует избегать, насколько это возможно.
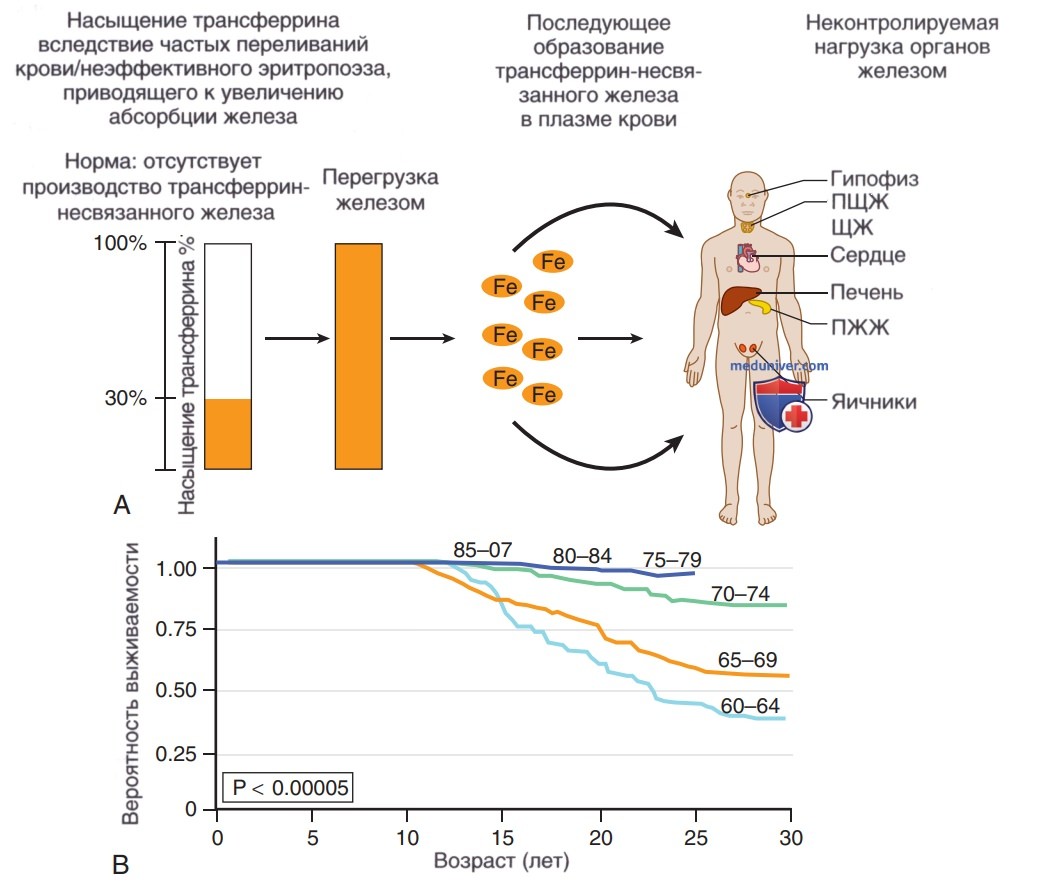
Перегрузка железом является неизбежным и серьезным осложнением длительной гемотрансфузионной терапии и гиперабсорбции железа из пищи, что требует надлежащего лечения для предотвращения преждевременной смерти, главным образом от СН, вызванной накоплением железа. Предоставление пациенту оптимальной хелатной терапии позволяет увеличить продолжительность жизни без осложнений (см. рис. ниже).
А. Перегрузка железом в результате трансфузий, а также нагрузка на отдельные органы. Б. Выживаемость итальянских пациентов с большой талассемией в зависимости от возраста
На протяжении последних 40 лет стандартная хелатная терапия включает дефероксамин, вводимый посредством непрерывной п/к-инфузии 10-24 ч ежедневно 5-7 сут/нед. Долгосрочная эффективность дефероксамина была подтверждена в рамках многочисленных исследований с участием больших групп пациентов в Италии и других странах. К сожалению, серьезным ограничивающим фактором данного метода лечения является соблюдение строгого режима ежедневных п/к-инъекций, а также то, что ОПЖ у пациентов, не соблюдающих режим лечения, не отличается от таковой до введения в практику терапии дефероксамином. Это стало весомым основанием для проведения активной деятельности по разработке альтернативных ЛП, хелатирующих железо, с оптимальной биодоступностью при приеме внутрь.
В настоящее время на рынке представлены 2 ЛП для приема внутрь: деферипрон и деферазирокс. Деферипрон зарегистрирован в Европе, а с недавнего времени и в США. Согласно рекомендациям стран ЕМЕА (Europe -Европа, the Middle East - Ближний Восток, Africa - Африка), лечение деферипроном (75-100 мг/кг в сут) ограничивается пациентами, которым не показана терапия дефероксамином/наблюдается неудовлетворительный ответ на него (на основании уровня ферритина в сыворотке крови и концентрации железа в печени). Согласно результатам исследований, деферипрон может быть более эффективен по сравнению с дефероксамином у пациентов с перегрузкой железом сердца.
Возможна потенциальная польза от комбинированной терапии [дефероксамин + деферипрон], и в соответствии с рекомендациями Международной федерации талассемии комбинированное лечение [дефероксамин + деферипрон] следует рассмотреть в рамках лечения пациентов с высоким уровнем отложения железа в сердце или его дисфункцией. Было доказано, что деферазирокс, новый хелатор железа для приема внутрь, является эффективным и безопасным в рамках удаления избыточного железа из различных органов, включая сердце. В настоящее время деферазирокс доступен в большинстве стран мира в качестве терапии первой линии. Результаты его применения однозначно свидетельствуют о том, что хелатная терапия - не стандартное лечение и должна быть индивидуализирована в соответствии с возрастом, предыдущей хелатной терапией и другими факторами.
Мониторинг и корректировка хелатной терапии с помощью повторных измерений ферритина, расчета потребления железа при переливании крови и, по возможности, хотя бы однократного измерения уровня железа в сердце и печени с помощью МРТ являются обязательными.
Согласно результатам проспективного исследования фазы II, в рамках которого выполняли оценку результатов лечения пациентов с трансфузионным сидерозом миокарда тяжелой степени с помощью комбинации [деферазирокс + дефероксамин], наблюдаются клинически значимые улучшения результатов МРТ сердца. Дополнительное назначение амлодипина в дополнение к терапии ЛП, хелатирующих железо, пациентам с талассемией и сидерозом миокарда позволяет снизить уровни железа в сердце эффективнее, нежели только назначение хелатной терапии, но для подтверждения предварительных результатов необходимо проведение более масштабных исследований. Использование ИПП может еще больше снизить уровень ферритина в сыворотке крови. Ведение пациентов с промежуточной талассемией сложнее из-за широкой гетерогенности промежуточных фенотипов талассемии.
В настоящее время одобрен ряд вариантов лечения пациентов с промежуточной талассемией, включая трансфузионную терапию, спленэктомию, модуляцию выработки HbF и трансплантацию гемопоэтических стволовых клеток.
Тем не менее все больше данных подтверждают эффективность трансфузионной терапии в рамках снижения частоты осложнений. Таким образом, хотя традиционно переливания крови принято проводить при возникновении осложнений, вполне вероятно, что гемотрансфузии целесообразно начинать раньше в качестве профилактики, что также позволит снизить повышенный риск аллоиммунизации при отсроченном начале переливаний крови. Начало хелатной терапии у пациентов с промежуточной талассемией зависит не только от количества избыточного железа, но также и от скорости накопления железа, продолжительности воздействия избыточного железа и различных других факторов у каждого отдельного пациента.
б) Трансплантация костного мозга и экспериментальная терапия. В течение последних двух десятилетий удается достичь все большего успеха в рамках лечения пациентов с большой β-талассемией с помощью аллогенной трансплантации гемопоэтических стволовых клеток. Предикторами неблагоприятного исхода трансплантации являются гепатомегалия, нерегулярная хелатная терапия в анамнезе и фиброз печени. Пациентов подразделяют на 3 класса риска. У пациентов класса 1 отсутствуют какие-либо из этих неблагоприятных факторов, у пациентов класса 2 имеются 1-2 фактора, а у пациентов класса 3 имеются все 3 фактора риска.
Согласно последним обновлениям опыта группы Pesaro, вероятность выживания с полным излечением от талассемии пациентов <17 лет на момент выполнения трансплантации гемопоэтических стволовых клеток и получивших аллотрансплантат от родственника с идентичным HLA составила 87 и 85% для пациентов класса 1 и класса 2 соответственно и оказалась значительно ниже среди пациентов молодого возраста из класса 3.
Прогрессивная корректировка схем подготовки к трансплантации взрослых (>17 лет) и молодых пациентов 3-го класса значительно снизила летальность при трансплантации в данной кагорте пациентов. Только у 25-30% пациентов, имеющих показания к выполнению трансплантации гемопоэтических стволовых клеток, есть HLA-совместимые сиблинги. Трансплантация костного мозга от неродственных доноров значительно увеличивает частоту острой и хронической реакции «трансплантат против хозяина», особенно при талассемии. Результаты исследования, проведенного кооперативной группой Eurocord, описывающего 33 пациента с талассемией, относящихся к классам 1 и 2 (по классификации Pesaro), получивших трансплантацию пуповинной крови от HLA-идентичного сиблинга, свидетельствуют о том, что данный вид трансплантации гемопоэтических стволовых клеток является безопасной процедурой. В рамках исследования ни один пациент не умер от трансплантационных осложнений.
Альтернативное лечение β-талассемии заключается в фармакологической стимуляции синтеза HbF. Переключение Hb с HbF на HbА происходит примерно в момент рождения в результате переключения генов с γ-глобина на β-глобин. Выявили ряд фармакологических веществ, способных повторно активировать синтез HbF, включая гипометилирующие ЛП, ингибиторы гистондеацетилазы и гидроксимочевину. В то время как эффективность лечения данными ЛП (особенно гидроксимочевиной) при серповидно-клеточной болезни очевидна, данные об их положительном влиянии на клиническое течение β-талассемии в настоящее время ограничены. Вероятно, что различный ответ на стимуляторы синтеза HbF при данных двух заболеваниях может быть главным образом обусловлен необходимостью в более высоком уровне HbF при β-талассемии для достижения клинических результатов, по сравнению с таковым при серповидно-клеточной болезни.
Ограниченный клинический ответ на индукторы γ-глобина, наблюдаемый у большинства пациентов с β-талассемией, также может быть показателем неблагоприятного влияния данных ЛП на другие гены глобина (то есть повышение синтеза α-глобина). Несмотря на то что большое внимание было уделено путям, увеличивающим экспрессию γ-глобина, а следовательно, производство HbF, снижение экспрессии α-глобина позволяет обеспечить столь же внушающий доверие подход к улучшению клинически тяжелых форм β-талассемии, особенно у пациентов с β-талассемией HbЕ, которые составляют около 50% всех пациентов, ежегодно рождаемых с β-талассемией тяжелой степени.
Недавно были представлены доказательства, что 2 новые молекулы, сотатерцепт и луспатерцепт, слитые белки рецептора IIА и IIВ активинового типа, увеличивают высвобождение зрелых эритроцитов в кровоток, воздействуя главным образом на поздние стадии эритропоэза. Согласно клиническим данным, полученным с участием ЗЛ, лечение сотатерцептом приводит к увеличению параметров эритроцитов. На настоящий момент завершена фаза IIа многоцентрового, открытого исследования по подбору безопасного и активного уровня доз сотатерцепта и луспатерцепта у взрослых пациентов с промежуточной и большой β-талассемией.
Положительные результаты стали причиной начала исследования фазы III с использованием луспатерцепта для лечения пациентов с трансфузионно-зависимой талассемией. Недавно была завершена фаза III исследования, результаты которой являются крайне многообещающими и демонстрируют значительное снижение необходимости переливания крови у трансфузионно-зависимых пациентов, получавших луспатерцепт, по сравнению с контрольной группой пациентов, получавших плацебо.
Генная терапия представляет собой привлекательный подход к лечению синдромов талассемии. Тем не менее данная стратегия лечения создает ряд серьезных проблем с точки зрения контроля экспрессии трансгена, которая должна быть специфичной для эритроидных клеток и поддерживаться в течение долгого времени. Сообщается о лечении β-талассемии, СКА и других расстройств посредством опосредованного лентивирусом переноса генов на моделях мышей и приматов. В настоящее время продолжается ряд клинических исследований фазы l/II, результаты которых являются весьма обнадеживающими. Редактирование генома по технологии CRISPR/Cas9 позволяет увеличить производство HbF.
В настоящее время данная методика находится в фазе доклинических исследований и, возможно, войдет в фазу клинических исследований в 2019 г. Более того, в настоящий момент проводятся клинические исследования фазы I новых молекул, обладающих потенциальной способностью исправлять неэффективный эритропоэз или генерировать эритропоэз с ограниченным производством железа*.
P.S. * Все указанные исследования актуальны на момент выхода данной статьи на сайте.