а) Определение. Хронический миелоидный лейкоз (ХМЛ) представляет собой миелопролиферативное заболевание, характеризующееся повышенной пролиферацией клеток гранулоцитарного ростка, сохраняющих способность к дифференцировке.
В основе заболевания лежит реципрокная транслокация между хромосомами 9-й и 22-й пары, в результате которой на хромосоме 22 образуется новый химерный ген BCR-ABL. Уникальный химерный гибридный белок, BCR-ABL, представляет собой постоянно активную тирозинкиназу, определяющую патогенез заболевания. Таким образом, BCR-ABL представляет собой мишень для терапии ИТК, а также является непосредственным показателем степени тяжести заболевания.
Как описано далее, могут наблюдаться случаи отсутствия Ph-хромосомы — Ph-отрицательный ХМЛ, когда Ph-хромосома не выявляется, но по результатам других методов анализа [флюоресцентная гибридизация in situ (FISH), ПЦР] определяется наличие химерного BCR-ABL. Не существует BCR-ABL-отрицательного ХМЛ, а такие заболевания, как «атипичный» ХМЛ и хронический нейтрофильный лейкоз (ХНЛ), имеют различные генетические особенности, на основании которых их выделяют в качестве отдельных нозологических форм.
ХМЛ подразделяют на разные фазы (хроническая фаза, фаза акселерации и фаза бластного криза) на основании процента бластов в костном мозге, периферической крови и наличия дополнительных цитогенетических аномалий помимо Ph-хромосомы. Существует несколько систем классификации ХМЛ, среди которых разработанные Европейской сетью по изучению лейкозов (European Leukemia Network, ELN) и ВОЗ.
Основное различие между классификациями ELN и ВОЗ заключается в определении фазы акселерации и фазы бластного криза: согласно ELN, в фазе акселерации доля бластов в периферической крови или костном мозге составляет 15-30%, а в фазе бластного криза количество бластов >30%, тогда как согласно классификации ВОЗ эти фазы определяются процентом бластов в диапазоне 10-20%, а также >20% соответственно. Следует отметить, что в клинической практике или клинических исследованиях критерии ВОЗ используют редко.
В развитых странах >75% случаев ХМЛ диагностируют в хронической фазе, в отличие от развивающихся стран, где выше доля случаев ХМЛ, диагностированного в продвинутых фазах (акселерации и бластного криза). Нелеченый ХМЛ в хронической фазе в конечном итоге прогрессирует до продвинутой фазы в среднем за 3-5 лет, а при достижении фазы бластного криза выживаемость пациентов, как правило, <1 года.
б) Эпидемиология. Заболеваемость ХМЛ довольно однородна во всем мире, с ежегодным числом новых случаев 1-1,5:100 000 взрослого населения. В промышленно развитых странах Запада доля случаев ХМЛ составляет 15% всех лейкозов среди взрослых и <5% среди детей со средним возрастом начала около 65 лет. По всей вероятности, средний возраст установления диагноза ХМЛ в развивающихся странах ниже.
В результате впечатляющего успеха терапии ИТК (см. далее) распространенность ХМЛ неуклонно растет в силу значительного увеличения средней продолжительности заболевания.
Отсутствуют какие-либо описания случаев «семейного ХМЛ». Наибольшим фактором риска ХМЛ является облучение, в частности у выживших после взрыва атомной бомбы в Японии. Несмотря на то что в ретровирусе мышиного лейкоза Абельсона обнаружены последовательности ABL, отсутствуют какие-либо описания инфекционного возбудителя ХМЛ у человека.
в) Патофизиология. Ph-хромосома — это приобретенная цитогенетическая аномалия, присутствующая во всех лейкозных клетках миелоидного происхождения, а также в некоторых В- и Т-клетках у пациентов с ХМЛ. Она образуется в результате реципрокной транслокации генетического материала хромосом 9 и 22, t(9;22) (q34;q11) (рис. ниже). Ph-хромосома обнаруживается у >90% пациентов с ХМЛ, тогда как примерно в 5% случаев также наблюдается наличие транслокаций, которые вовлекают хромосомы 9, 22 и др.
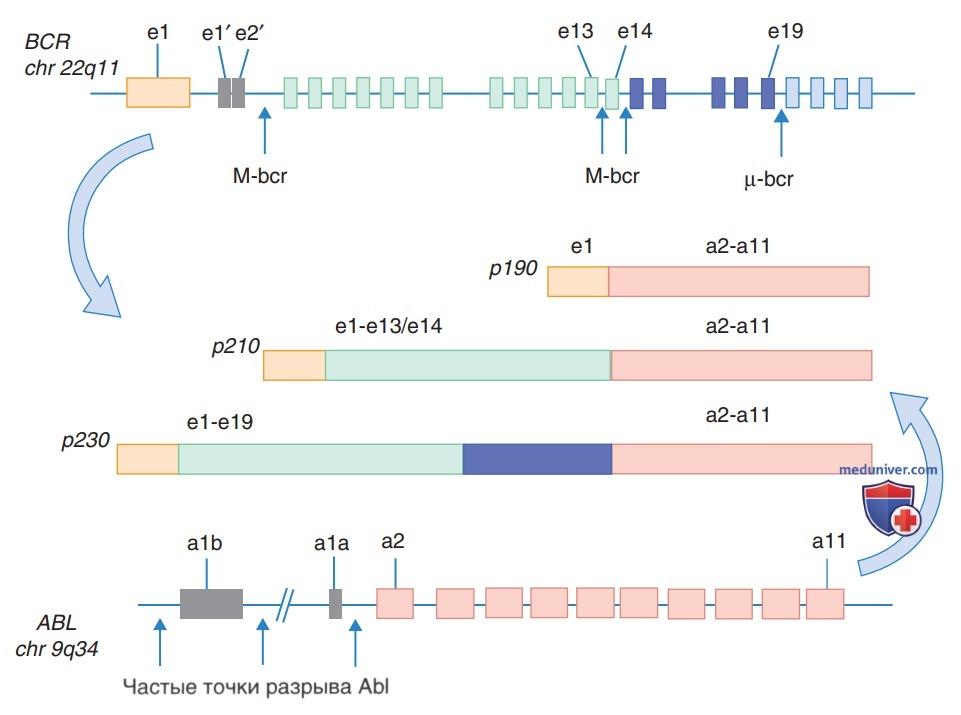
Точки разрыва генов BCR и ABL. Ген BCR (из хромосомы 22) содержит три области первичных точек разрыва (обозначаемые как «большой кластерный регион точечных разрывов» (major breakpoint cluster region, M-bcr); «малый кластерный регион точечных разрывов» (minor breakpoint cluster region, m-bcr) и «сверхмалый кластерный регион точечных разрывов» (micro breakpoint cluster region, ц-bcr). В результате реаранжировки гена в сайте M-bcr получается два гибридных белка р210, состоящих из экзонов BCR 1-13 или экзонов 1-14 (оранжевый и зеленый), слитых с экзонами ABL 2-11 (розовый). В результате реаранжировки гена в сайте m-bcr получается гибридный белок p190, состоящий из экзона BCR 1 (e1) (оранжевый), слитого с экзонами ABL 2-11 (а2-а11) (розовый). В результате реаранжировки гена в сайте μ-bcr получается гибридный белок р230, состоящий из экзонов BCR 1-19 (оранжевый, зеленый и фиолетовый), слитых с экзонами ABL 2-11 (розовый). BCR e1' и е2' включены в ген слияния, но события сплайсинга приводят к потере РНК из транскрипта BCR-ABL. Транскрипты слияния могут дополнительно включать экзоны ABL 1а или 1а/1b с экзонами 2-11, в зависимости от области точки разрыва ABL. Изображение представлено без соблюдения масштаба
У оставшихся 5% пациентов с клиническими и гематологическими признаками, соответствующими ХМЛ, Ph-хромосому не выявляют, но можно выявить BCR-ABL с помощью FISH (позволяющей обнаружить слияние ДНК) или ПЦР с обратной транскрипцией (позволяющей обнаружить химерную матричную РНК).
Существуют три возможных точки разрыва в гене BCR, включая большой кластерный регион точечных разрывов (major breakpoint cluster region, M-BCR) в интроне между экзонами е13 и е14 или в интроне между экзонами е14 и е15. Эти точки разрыва составляют >95% всех случаев ХМЛ. Точка разрыва в гене ABL различна и может располагаться выше экзона а2.
Таким образом, две возможные наиболее частые точки разрыва BCR, сливающиеся с точкой разрыва ABL, могут в итоге производить два немного отличающихся химерных гена BCR-ABL с более длинным транскриптом е13а2 или более коротким транскриптом е14а2. Оба транскрипта транслируются в тирозинкиназу BCR-ABL с молекулярной массой 210 килодальтон (p210BCR-ABL), которая обладает значительно повышенной тирозинкиназной активностью по сравнению с нормальным белком ABL.
Редко при ХМЛ точка разрыва BCR встречается на расстоянии 5’ от общей точки разрыва между экзонами el и е2 в области, обозначаемой как малый кластерный регион точечных разрывов (minor breakpoint cluster region, m-bcr). Это приводит к производству матричной РНК е1а2, в результате чего получается гибридный ген BCR-ABL меньшего размера (p190BCR-ABL). Любопытно то, что, несмотря на то что это генетическое изменение достаточно редко наблюдается при ХМЛ, на него приходится 1/2 случаев Ph-положительного острого лимфобластного лейкоза (ОЛЛ).
Очень редко в результате локализации точки разрыва в так называемом сверхмалом кластерном регионе точечных разрывов (micro breakpoint cluster region, μ-bcr) получаются химерная матричная РНК е19а2 и белок BCR-ABL большего размера, 230 килодальтон (p230BCR-ABL). Судя по всему, это молекулярное поражение связано с редкой Ph-положительной формой ХМЛ.
Нормальный белок ABL представляет собой нерецепторную тирозинкиназу, играющую важную роль в передаче сигнала и регуляции роста клеток. Нормальный белок ABL мигрирует между цитоплазмой и ядром. Однако химерный белок BCR-ABL связывается с цитоплазматической мембраной и обладает постоянной повышенной киназной активностью, вызывая активацию многочисленных путей передачи сигнала, включая МУС, RAS, STAT, JUN и фосфатидилинозитол-3 пути.
В отличие от многих моделей канцерогенеза, одиночное поражение BCR-ABL, по-видимому, влияет на клеточный цикл, дифференциацию и апоптоз клеток, вызывая генетическую нестабильность ДНК и ослабляя ответ на повреждение ДНК. В моделях на мышах BCR-ABL может вызывать миелопролиферативные заболевания, аналогичные ХМЛ у человека.
При моделировании у мышей образование химерного белка BCR-ABL приводит к появлению клинической картины миелопролиферативного заболевания, напоминающего человеческий ХМЛ, хотя хроническая фаза заболевания развивается только в относительно сложных моделях мутагенеза, основанных на использовании системы транспозонов «спящая красавица».
Результаты исследований in vitro свидетельствуют о том, что экспрессия BCR-ABL позволяет клеткам стать цитокин-независимыми, защищает их от апоптотических реакций на повреждение ДНК и увеличивает адгезию гемопоэтических стволовых клеток к белкам внеклеточного матрикса.
В конечном итоге при отсутствии лечения во всех случаях наблюдается прогрессирование заболевания до продвинутой фазы, и единственным радикальным способом лечения остается аллотрансплантация гемопоэтических стволовых клеток (после достижения последующей хронической фазы). Прогрессирование связано с дальнейшим блоком дифференцировки, при этом смерть наступает из-за отсутствия в конечном итоге нормального уровня тромбоцитов (кровотечение) или лейкоцитов (инфекция).
У пациентов наблюдаются увеличение количества бластов и появление дополнительных хромосомных аномалий. Наиболее частыми цитогенетическими поломками при прогрессировании являются дополнительная Ph-хромосома, трисомия по хромосоме 8, изохромосома i(17q) и трисомия по хромосоме 19. Анализ экспрессии генов предполагает, что основная часть генетических изменений, запускающих прогрессирование, происходит с момента перехода хронической фазы в фазу акселерации, с относительно небольшими генетическими изменениями, происходящими при прогрессировании из фазы акселерации до фазы бластного криза.
В соответствии с природой происхождения стволовых клеток при ХМЛ в 25% случаев фазы бластного криза преобладающая экспансия бластных клеток происходит в лимфоидном, а не миелоидном ростке.