а) Определение и клиническое значение. Полигландулярные синдромы — заболевания, при которых наблюдается дисфункция и патология более чем одной эндокринной железы.
Данные расстройства можно разделить на (а) паранеопластические синдромы, при которых наблюдается аномальная пролиферация эндокринных клеток и зачастую (но не всегда) гиперсекреция гормонов, и (б) аутоиммунные синдромы, сопровождающиеся признаками иммунного разрушения эндокринных клеток, что часто приводит к гипофункции и снижению секреции гормонов и при паранеопластических, и при АПС часто встречаются относительно специфические проявления, не относящиеся к эндокринным.
За некоторым исключением, полигландулярные синдромы возникают из-за генеративных мутаций в ключевых генах-регуляторах роста (паранеопластические синдромы) или иммунорегуляторных генах (аутоиммунные синдромы).
Важно уметь распознавать данные расстройства и дифференцировать их со спорадическими заболеваниями отдельных эндокринных желез по ряду причин. Во-первых, распознавание специфического полигландулярного синдрома должно побудить клинициста искать другие эндокринные и неэндокринные симптомы. Исходно возможно как сочетанное поражение нескольких желез, так и изолированное поражение какой-либо одной эндокринной железы.
В таких случаях необходим тщательный сбор семейного анамнеза и обследование на предмет других эндокринных и неэндокринных специфических расстройств. Во-вторых, лечение полигландулярной патологии может отличаться от лечения заболеваний, характеризующихся изолированным поражением одной эндокринной железы. В-третьих, в связи с генетическими причинами большинства полигландулярных синдромов необходим подробный сбор семейного анамнеза, а в некоторых случаях и обследование других членов семьи, чтобы предотвратить заболевание у предрасположенных к нему лиц.
В этой статье на сайте обсуждаются наиболее характерные полигландулярные синдромы. Для более подробного изучения патологии отдельных желез можно обратиться к главам, посвященным передней доле гипофиза, ЩЖ, коре надпочечников, мозговому веществу надпочечников, островкам ПЖЖ и ПЩЖ.
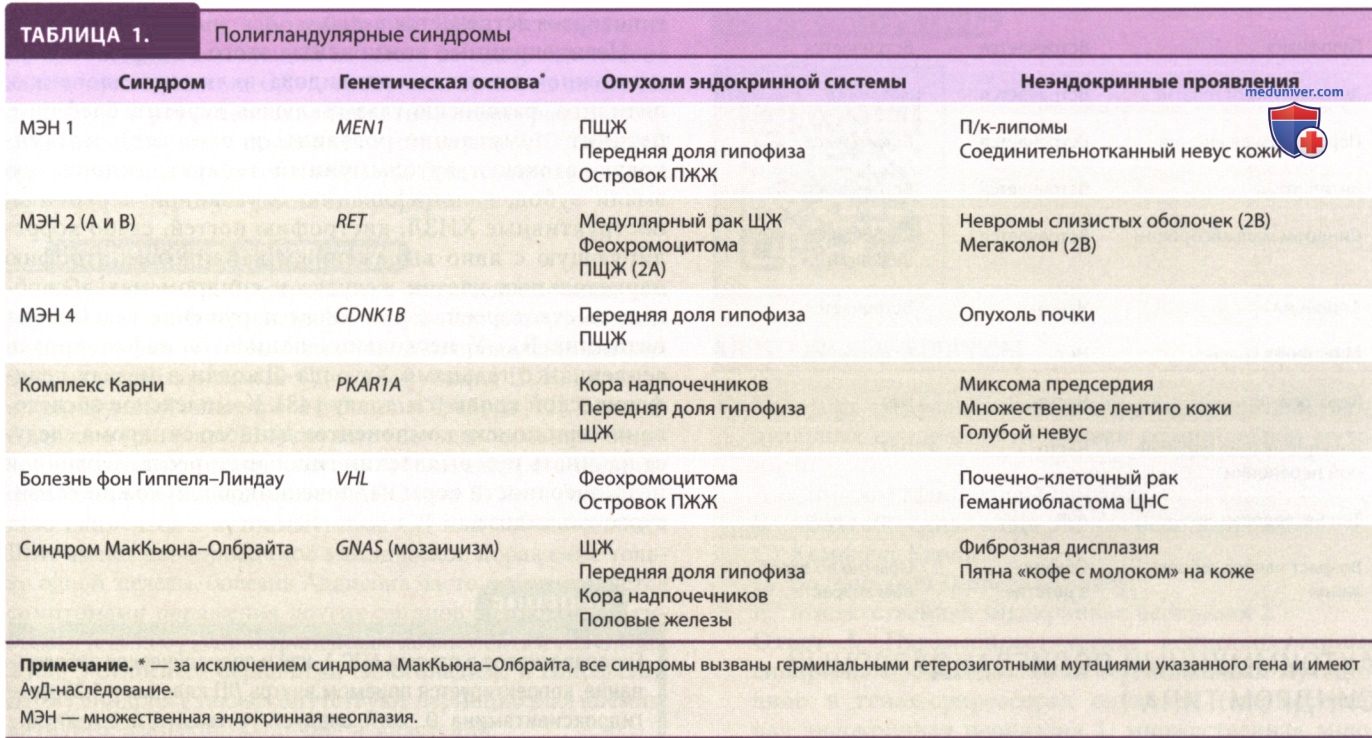
б) Паранеопластические синдромы. Среди паранеопластических синдромов шесть протекают с поражением более чем одной эндокринной железы. К ним относится синдром множественной эндокринной неоплазии (МЭН) типа 1, синдром МЭН типов 2А (МЭН типа 2) и 2В (иногда также называемый МЭН типа 3), синдром МЭН типа 4, комплекс Карни, болезнь фон Гиппеля-Линдау 2-го типа и синдром МакКьюна-Олбрайта (табл. 1).
Все вышеперечисленные синдромы, кроме последнего, вызваны герминальными гетерозиготными мутациями и наследуются по АуД-типу. Гены, поражающиеся при синдромах МЭН 1 и 4, комплексе Карни и болезни фон Гиппеля-Линдау, действуют как гены-супрессоры опухолей. Приводящие к утрате этой функции герминальные мутации в одном аллеле влекут за собой формирование соматических мутаций, инактивирующих второй нормальный аллель, что приводит к онкогенезу.
Особенности экспрессии пораженных генов в тканях при эндокринных и неэндокринных проявлениях данных синдромов не вполне ясны, но герминальный характер мутации и экспрессия мутантного гена более чем в одной эндокринной железе объясняют полигландулярный характер. Синдромы МЭН 2А и 2В, напротив, вызваны активирующими мутациями онкогена RET. Экспрессия данного гена в хромаффинных клетках объясняет характерные клинические проявления при этих синдромах. Синдром МакКьюна-Олбрайта обусловлен не герминальной, а соматической мутацией, вследствие которой происходит постоянная активация повсеместно экспрессируемого гена GNAS.
Данная мутация может возникать на ранних этапах эмбриогенеза; ее возникновение приводит к нерегулируемому образованию циклического АМФ в пораженных клетках. Плейотропные проявления заболевания могут объясняться мозаичным распределением мутантной аллели.
У пациентов с полигландулярными паранеопластическими синдромами характерные эндокринные опухоли возникают, как правило, в более раннем возрасте, чем у пациентов со спорадическими эндокринными ЗНО. Лечение как паранеопластического компонента, так и гиперсекреции гормонов при полигландулярных паранеопластических синдромах сложнее, чем лечение отдельных эндокринных опухолей. При выявлении онкологических заболеваний с высоким риском летального исхода, например при медуллярном раке ЩЖ в рамках синдрома МЭН 2, показана ранняя генетическая диагностика и профилактическая тиреоидэктомия. При синдроме МЭН 1 и комплексе Карни применимы менее агрессивные подходы, такие как селективная резекция опухоли.
Возможно, предпочтительным вариантом является медикаментозная терапия, направленная на подавление гиперсекреции гормонов. Более подробное обсуждение клинических проявлений, диагностики и лечения данных паранеопластических синдромов можно найти в отдельных статьях на сайте - просим Вас пользоваться формой поиска по сайту выше.
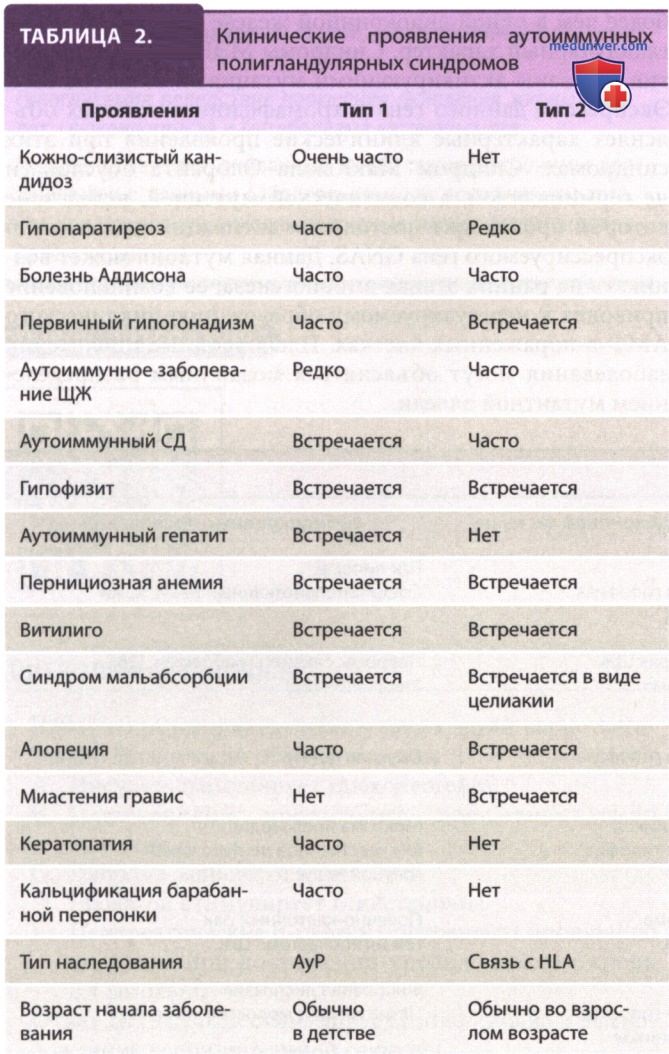
в) Аутоиммунные синдромы. Аутоиммунные синдромы — это органоспецифические аутоиммунные расстройства, характеризующиеся лимфоцитарной инфильтрацией и образованием органоспецифических аутоАТл, что, как правило, приводит к снижению функции эндокринных желез. Нередко заболевания, поражающие более одного компонента эндокринной системы, имеют семейный характер. Помимо этого, они могут возникать и спорадически. Клиническая картина и тип наследования позволяют выделить два аутоиммунных синдрома, компоненты которых частично совпадают (табл. 2).
1. Аутоиммунный полигландулярный синдром типа 1:
- Определение. АПС типа 1 — редкое заболевание, известное также как синдромокомплекс, объединяющий множественное аутоиммунное поражение эндокринной системы, кандидоз и проявления эктодермальной дистрофии. Как правило, дебют заболевания происходит в раннем детстве.
- Патогенез. АПС типа 1 представляет собой заболевание с АуР-типом наследования. Формирование АПС типа 1 вызвано множеством инактивирующих мутаций в гене, кодирующем аутоиммунный регулятор-1 (AIRE-1), который контролирует экспрессию аутоАГн медуллярными клетками эпителия тимуса. Данные АГн также экспрессируются и в периферических тканях. Их экспрессия в тимусе важна для отрицательной селекции аутореактивных Т-лимфоцитов. Данный процесс лежит в основе развития иммунологической толерантности. В случае отсутствия AIRE аутореактивные Т-лимфоциты локализуются в периферических тканях и в случае активации вызывают аутоиммунное разрушение соответствующей ткани.
Появление органоспецифических аутоАТл предшествует началу болезни и предопределяет развитие специфических повреждений органов-мишеней. Однако роль данных АТл остается неизвестной.
- Клинические проявления. Кожно-слизистый кандидоз встречается практически у всех пациентов и, как правило, является первым проявлением заболевания. Гипопаратиреоз и болезнь Аддисона являются наиболее частыми эндокринными патологиями в рамках АПС типа 1; их встречаемость при АПС-1 достигает 70-80%. Гипопаратиреоз обычно предшествует болезни Аддисона; оба заболевания, как правило, манифестируют в возрасте "15 лет. Синдром истощения яичников (у 60% пораженных женщин) обычно проявляется вторичной аменореей; тестикулярная недостаточность встречается реже. У 12% пациентов обычно в зрелом возрасте развивается инсулинозависимый СД; гипотиреоз встречается редко.
Неэндокринные компоненты этого синдрома помимо кожно-слизистого кандидоза включают алопецию, витилиго, патологию глаз (включая кератит, блефарит, ретинит, помутнение роговицы и птоз век), мозжечковую атаксию, аутоиммунный гепатит, гипоплазию эмали зубов, кальцификацию барабанной перепонки, обструктивные ХНЗЛ, дистрофию ногтей, слабо коррелирующую с явно выраженным кандидозом, атрофию париетальных клеток желудка и синдром мальабсорбции со стеатореей, в том числе нарушение всасывания витамина В12. У нескольких пациентов зафиксирован аспленизм с тельцами Хауэлла-Джолли в мазках периферической крови.
Комплексное обследование при поиске компонентов данного синдрома следует начинать при выявлении гипопаратиреоза, первичной недостаточности коры надпочечников или кожно-слизистого кандидоза.
- Лечение. Гипопаратиреоз в рамках АПС-1, как и спорадическое заболевание, корректируется приемом внутрь ЛП кальция и 1,25-дигидроксивитамина D, хотя следует учитывать возможную мальабсорбцию, представляющую особую терапевтическую проблему. Синтетический паратиреоидный гормон 1-34 или 1-84 представляет собой новый вариант лечения. Кандидоз у таких пациентов хорошо поддается лечению кетоконазолом. Первичную надпочечниковую недостаточность корректируют заместительной терапией ГКС и минералокортикоидами.
- Прогноз. Прогноз относительно эндокринных расстройств аналогичен прогнозу при сходных спорадических эндокринных заболеваниях. При выявлении отдельных компонентов АПС-1 рекомендуется дообследование в целях выявления других компонентов синдрома, что позволит начать лечение раньше.
2. Аутоиммунный полигландулярный синдром 2,3 и 4-го типов:
- Патогенез. АПС типов 2 и 3 обычно сопровождаются нормальными вариантами генов, регулирующих презентацию АГн Т-лимфоцитам и дальнейшую функцию Т-лимфоцитов. Наиболее распространенным генетическим локусом, приводящим к данному наследственному синдрому, является локус HLA, в особенности аллели В8, DR3 и DR4. Различные HLA не позволяют однозначно предсказать развитие болезни даже у однояйцевых близнецов, так как на развитие болезни могут влиять экологические или другие генетические факторы.
Варианты генов, кодирующих цитотоксический Т-лимфоцитарный АГн-4 (CTLA-4), аллель 5.1 гена А МНС I класса (MICA), сигнальный белок и активатор транскрипции-4 (STAT4) и GATA-связывающий белок-3 также могут повышать риск развития болезни Аддисона (АПС типа 2). Ген протеинтирозинфосфатазы нерецепторного типа 22, кодирующий лимфоидную тирозинфосфатазу, препятствует передаче сигналов от активированного Т-клеточного рецептора. Вариант данного гена чаще встречается в семьях с СД-1 и аутоиммунными заболеваниями ЩЖ. Исследования полногеномных ассоциаций выявили большое количество генов, приводящих к СД-1, которые влияют на иммунологическую реактивность.
Вероятно, некоторые из указанных генов могут приводить к развитию АПС типов 2 и 3, но это еще предстоит доказать. Генотипирование еще не вошло в широкую клиническую практику.
- Клинические проявления. АПС типов 2 и 3 встречаются значительно чаще, чем первый тип и обычно манифестируют на четвертом десятилетии жизни. Наиболее частыми проявлениями служат инсулинозависимый СД и дисфункция ЩЖ, включая аутоиммунный гипотиреоз и болезнь Грейвса. Болезнь Аддисона служит третьим основным эндокринным компонентом данного заболевания; его наличие позволяет установить диагноз АПС типа 3.
Хотя большинство пациентов с аутоиммунным СД или заболеваниями ЩЖ имеют изолированное клиническое поражение только одной железы, болезнь Аддисона часто сопровождается симптомами поражения других органов эндокринной системы. К менее распространенным компонентам АПС типа 2 или 3 относятся первичный гипогонадизм и гипофизит. Этому синдрому также сопутствуют пернициозная анемия, витилиго, целиакия, алопеция и миастения.
АПС типа 4 представляет собой комбинацию эндокринных и аутоиммунных заболеваний, включая инсулинозависимый СД, пернициозную анемию, алопецию, витилиго или нарушения нервно-мышечной передачи, но без болезни Аддисона, заболеваний ЩЖ и гипопаратиреоза. У значительной доли данных пациентов могут обнаруживаться аутоАТл к декарбоксилазе глутаминовой кислоты (GAD).
Органоспецифические АТл появляются перед развитием клинически выраженного заболевания и предсказывают его развитие, однако роль данных АТл в формировании гипофункции органов не установлена.
- Прогноз. Прогноз отдельных компонентов АПС типов 2 и 3 такой же, как и для соответствующих спорадических заболеваний.
- Лечение. Лечение отдельных компонентов данного синдрома аналогично таковому для спорадических заболеваний, однако при оценке и последующем наблюдении за пациентами необходимо учитывать возможное присоединение соответствующих эндокринных патологий. Терапия ЛП гормонов ЩЖ может спровоцировать симптомы надпочечниковой недостаточности у пациентов с обоими заболеваниями. Следовательно, тщательный сбор анамнеза (включая семейный), физикальное обследование и раннее проведение лабораторных анализов для исключения надпочечниковой недостаточности должны проводиться у каждого пациента с аутоиммунным гипотиреозом.
Кроме того, сочетание гипотиреоза, надпочечниковой недостаточности и гипогонадизма может имитировать гипопитуитаризм. Легко различить данные патологии позволяют специфические гормональные обследования. Поскольку несколько компонентов АПС могут проявляться асинхронно, рекомендуется периодическая оценка раннего развития дополнительных компонентов данного заболевания.