Отделы толстой кишки: слепая кишка с червеобразным отростком, восходящая ободочная кишка, правый изгиб (печеночный угол), поперечная ободочная кишка, левый изгиб (селезеночный угол), нисходящая ободочная кишка и сигмовидная кишка. В США рак толстой кишки — третий по распространенности рак с ежегодной заболеваемостью 135 000 человек. Он также является второй ведущей причиной смерти от рака (почти 50 000 человек в год). Ежегодно в мире диагностируют 1,2 млн новых случаев рака толстой кишки и 600 000 смертей от него. Риск развития рака толстой кишки у среднестатистического человека в течение жизни высок: заболевание выявляют у каждого 20-го.
а) Эпидемиология. В 75% случаев рак возникает в проксимальном отделе толстой кишки. Рак толстой кишки чаще встречается у пожилых людей со средним возрастом 73 года, однако пациенты <50 лет составляют 10% всех случаев. За последние два десятилетия наблюдается снижение общей заболеваемости и смертности от рака толстой кишки, особенно среди пациентов старше 50 лет. При этом с 2000 г. отмечается увеличение заболеваемости раком толстой кишки у взрослых младше 50 лет более чем на 20%: этот рост обусловлен опухолями, локализованными в дистальных отделах толстой и прямой кишки.
Несмотря на снижение общей заболеваемости раком толстой кишки с локализацией в нисходящей ободочной кишке или дистальном отделе толстой кишки, что обусловлено эффективным скринингом дистальных отделов толстой кишки, в США наблюдается увеличение заболеваемости раком толстой кишки с локализацией в восходящей кишке или проксимальном отделе толстой кишки.
Рак толстой кишки чаще диагностируют у мужчин: медиана возраста на момент постановки диагноза у мужчин в среднем на 5-10 лет меньше, чем у женщин. Смертность от рака толстой кишки среди мужчин на 25% выше, чем среди женщин. Из всех этнических групп в США самый высокий уровень заболеваемости раком толстой кишки наблюдается среди афроамериканцев, медиана возраста на момент постановки диагноза в данной этнической группе в среднем на 5-10 лет ниже, чем среди белых пациентов, с особенно высокой частотой постановки диагноза до 50 лет. Смертность по причине рака толстой кишки среди афроамериканцев на 20% выше, чем среди белых.
б) Патофизиология. На аденокарциномы приходится >90% случаев рака толстой кишки. Другие относительно редкие гистологические подтипы: нейроэндокринные типы рака, эпидермоидные карциномы, гамартомы, лимфомы и саркомы (включая гастроинтестинальные стромальные опухоли). Также наблюдаются смешанные типы опухолей; чаще всего аденокарциномы с нейроэндокринными особенностями.
Аденокарциномы толстой кишки возникают из столбчатого железистого эпителия слизистой оболочки. Около 20% аденокарцином не продуцируют муцин, а муцинсодержащие опухоли демонстрируют тенденцию к локализации в восходящей ободочной кишке. В этом случае они сопряжены с неблагоприятным общим прогнозом по сравнению с не продуцирующими муцин подтипами. Медуллярный рак толстой кишки характеризуется образованием больших эозинофильных клеток, высокой концентрацией инфильтрирующих опухоль лимфоцитов.
Эти опухоли демонстрируют высокую степень микросателлитной нестабильности, так как в них отсутствует один или несколько белков репарации неспаренных оснований. Медуллярная карцинома чаще локализуется в восходящей ободочной кишке, встречается у пожилых женщин и с меньшей вероятностью распространяется на ЛУ. В целом медуллярный подтип сопряжен с относительно благоприятным прогнозом. Перстневидно-клеточный рак характеризуется большим количеством единичных опухолевых клеток с ядром, смещенным внутрицитоплазматическим муцином. Перстневидно-клеточный рак носит агрессивный характер с точки зрения клинической картины и сопряжен с худшим прогнозом.
К нейроэндокринным опухолям относят карциноидные опухоли и мелкоклеточный рак. Карциноидные опухоли (второй по распространенности тип рака толстой кишки после аденокарцином) чаще диагностируют у представителей неевропеоидных рас. Опухоли данного типа сопряжены с более благоприятным прогнозом. В дистальном отделе кишечника локализуются гормонально-неактивные карциноидные опухоли. Слабо дифференцированные нейроэндокринные виды рака (истинный мелкоклеточный рак) носят более агрессивный характер, сопровождаются метастазированием в печень и другими отдаленными метастазами, а также сопряжены с неблагоприятным общим прогнозом.
В отличие от карциноидов, низкодифференцированный нейроэндокринный рак демонстрирует более высокую чувствительность к системной ХТ (на начальном этапе).
Эпидермоидные ЗНО относятся к подтипу плоскоклеточных опухолей. Их чаще диагностируют у женщин и у пациентов латиноамериканского происхождения. Более 90% эпидермоидных раков локализуются в прямой кишке, опухоли умеренно или слабо дифференцированы.
На первичные лимфомы толстой кишки приходится 10-20% всех лимфом ЖКТ и <1% всех случаев рака толстой кишки. Наиболее приоритетный участок локализации — слепая кишка. Опухоли данного типа чаще диагностируют у мужчин и пожилых людей. Преобладающее большинство лимфом толстой кишки имеют В-клеточное происхождение.
Саркомы толстой кишки встречаются относительно редко, большинство из них относятся к лейомиосаркомам. Эти опухоли выявляют в прямой кишке (наиболее типичное место локализации независимо от стадии), а гастроинтестинальные стромальные опухоли и саркомы Капоши — в толстой кишке.
1. Факторы риска. Факторы риска развития спорадического рака толстой кишки (80-85% всех случаев): пожилой возраст, мужской пол, афроамериканское происхождение, семейный анамнез, ВЗК, ожирение, СД и инсулинорезистентность, употребление табака и алкоголя. Увеличению риска развития рака толстой кишки способствует употребление красного мяса или полуфабрикатов, низкое содержание в рационе растительной клетчатки, зеленых листовых овощей и фруктов. К факторам риска также относится наличие определенной микробиоты кишечника, включая бактерии (Streptococcus bovis, Fusobacterium и различные штаммы Е. coli) и вирусы (ВПЧ).
Факторы, способствующие снижению риска развития рака толстой кишки: высокая физическая активность; постоянное употребление растительной клетчатки, фруктов и овощей с пищей; прием ацетилсалициловой кислоты и НПВС (в соответствии с возрастом); а также восполнение дефицита фолиевой кислоты, кальция и витамина D.
Возраст — наиболее определяющий фактор риска развития спорадического рака толстой кишки (риск увеличивается после 50 лет). Семейный анамнез важен даже при отсутствии определенных синдромов семейного рака толстой кишки. При наличии рака толстой кишки у родственника первой степени родства риск развития рака толстой кишки увеличивается в 2-3 раза, а при наличии рака толстой кишки у двух родственников первой степени родства — в 5-6 раз. Даже при наличии у родственника первой степени родства аденомы толстой кишки риск развития рака ↑ в 2 раза.
У пациентов с ВЗК, язвенным колитом или болезнью Крона в анамнезе риск развития рака толстой кишки выше на 60% по сравнению с общей популяцией. Риск зависит от степени тяжести и продолжительности этих заболеваний.
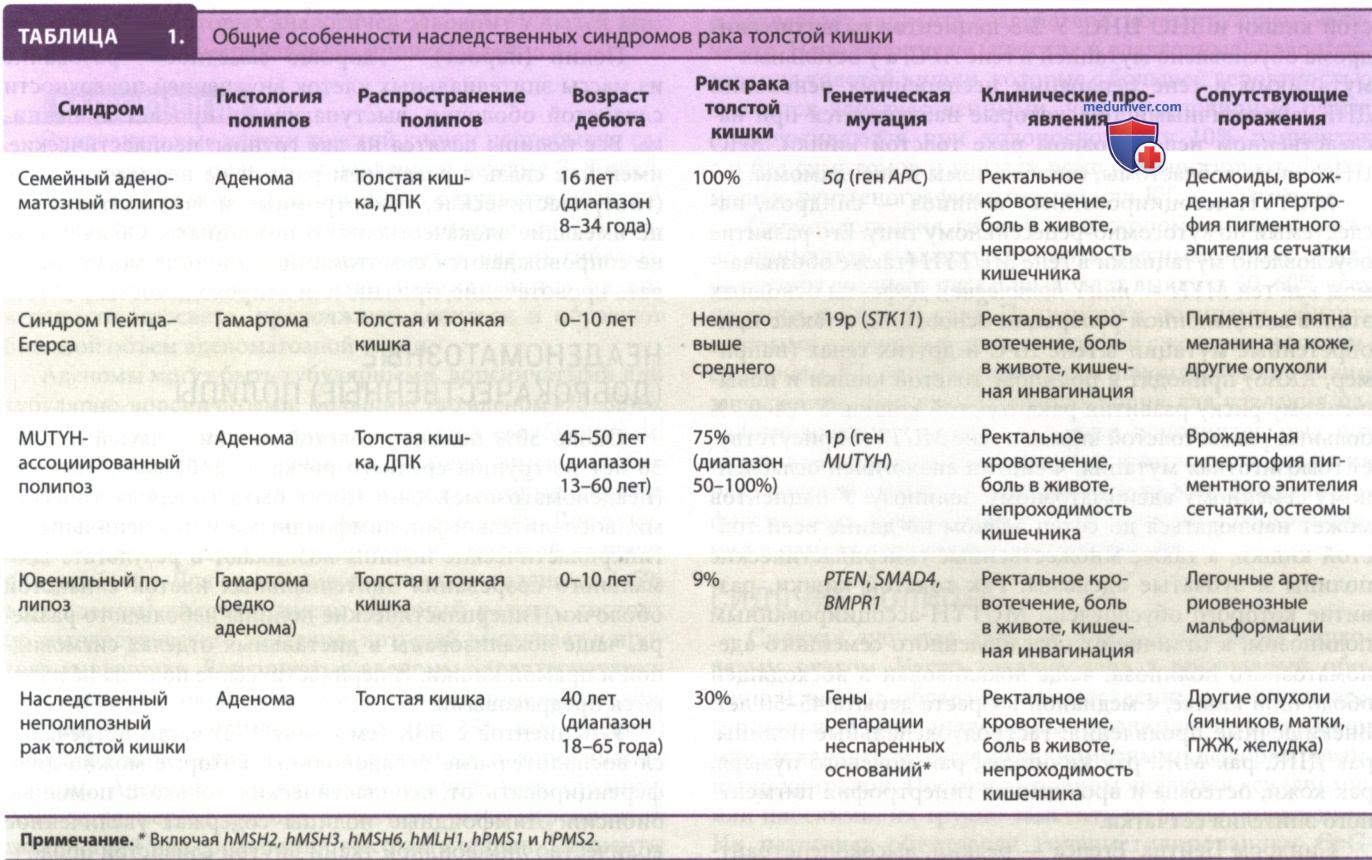
2. Синдромы семейного рака толстой кишки. Представлены доказательства того, что ряд семейных синдромов ↑ риск развития рака толстой кишки. К этим синдромам относятся: наследственный неполипозный рак толстой кишки, синдром Мюира-Торре, семейный аденоматозный полипоз, синдромы Гарднера и Тюрко, MUTYH-ассоциированный полипоз, синдром Пейтца-Егерса и ювенильный полипоз (табл. 1).
Наследственный неполипозный рак толстой кишки (синдром Линча) — наиболее распространенный синдром наследственного рака толстой кишки. Составляет примерно 2% всех случаев рака толстой кишки. Причина его развития — АуД-наследование высокопенетрантной мутации зародышевой линии с потерей функции в генах (MLH1, MSH2, MSH6 и PMS2), которые восстанавливают несоответствия пар оснований ДНК, возникающие во время репликации ДНК. Согласно Амстердамским критериям, подозрения на наличие у пациента наследственного неполипозного рака толстой кишки должны возникать в следующих случаях:
1) наличие трех или более родственников, один из которых имеет первую степень родства по отношению к остальным двум, с наследственным неполипозным раком (рак толстой кишки, желудка, тонкой кишки, почечной лоханки, мочеточника или эндометрия), при отсутствии семейного аденоматозного полипоза;
2) рак толстой кишки выявляли как минимум в двух последовательных поколениях; и
3) одному или нескольким членам семьи, причем один из них имеет первую степень родства по отношению к остальным, заболевание диагностировали в возрасте до 50 лет.
Согласно пересмотренным критериям Bethesda, подозрения на наличие у пациента наследственного неполипозного рака толстой кишки должны возникать в следующих случаях:
1) рак толстой кишки диагностировали у пациента до 50 лет;
2) наличие у пациента синхронного или метахронного рака толстой кишки или других опухолей, ассоциированных с синдромом Линча, независимо от его возраста;
3) рак толстой кишки характеризуется высокой степенью микросателлитной нестабильности у пациентов до 60 лет;
4) рак толстой кишки диагностирован у одного или нескольких родственников первой степени родства с опухолью, ассоциированной с синдромом Линча, причем один из видов рака диагностирован до 50 лет;
5) рак толстой кишки диагностирован у >2 родственников первой или второй степени родства с опухолью, ассоциированной с синдромом Линча, независимо от возраста.
Медиана возраста постановки диагноза «наследственный неполипозный рак толстой кишки» — 40 лет, что на 25-30 лет моложе возраста выявления спорадического рака толстой кишки. Несмотря на то что у пациентов может быть несколько аденом, у них не выявляют диффузный полипоз, характерный для семейного аденоматозного полипоза. Часто диагностируют синхронные и метахронные опухоли. Рак толстой кишки, ассоциированный с наследственным неполипозным раком толстой кишки, чаще локализуется в восходящей ободочной кишке (до селезеночного изгиба ободочной кишки).
Такие опухоли низкодифференцированны, но обычно сопряжены с лучшим прогнозом, нежели типичные спорадические виды рака толстой кишки. Пациенты с наследственным неполипозным раком толстой кишки также имеют более высокий риск развития других солидных опухолей, в частности рака эндометрия, яичников, желудка, тонкой кишки, ПЖЖ, гепатобилиарной зоны и мочеточника.
Синдром Мюира-Торре — редкий, наследуемый по АуД-типу синдром, относящийся к подтипу наследственного неполипозного рака толстой кишки. Как и в случае наследственного неполипозного рака толстой кишки, синдром Мюира-Торре обусловлен наличием мутаций в генах репарации неспаренных оснований ДНК (hMLH1, hMSH2 и MSH6), а также он наблюдается у больных раком толстой кишки, МПС и очаговыми поражениями кожи, включая кератоакантомы и опухоли сальных желез.
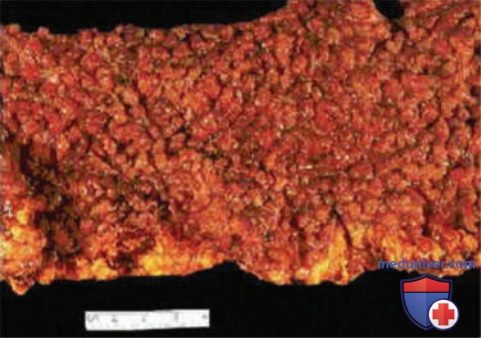
Семейный аденоматозный полипоз — наследуемое по АуД-типу заболевание, характеризующееся неполной пенетрантностью и возникающее в результате мутации в гене аденоматозного полипоза кишечной палочки (АРС). У пациентов наблюдается от сотен до тысяч аденоматозных полипов (рис. ниже), которые относительно равномерно распределены по всей толстой кишке и появляются в начале второго десятилетия жизни. Симптомы со стороны ЖКТ появляются после 20-40 лет, и почти у каждого нелеченого пациента к 40 годам развивается рак толстой кишки. У 45-90% пациентов диагностируют аденомы тонкой кишки с локализацией в ДПК, у 10% — периампулярный рак ДПК.
У пациентов с ослабленной формой семейного аденоматозного полипоза наблюдается <100 аденом толстой кишки с преобладанием в восходящей ободочной кишке, а рак толстой кишки развивается у них примерно через 10 лет.
Синдром Гарднера, подтип семейного аденоматозного полипоза, также обусловлен мутациями в гене АРС и характеризуется внекишечными клиническими проявлениями в виде опухолей мягких тканей (липомы, кисты сальных желез и фибросаркомы), сверхкомплектных зубов, десмоидных опухолей, остеом (особенно нижнечелюстных), мезентериального фиброматоза и врожденной гипертрофии пигментного эпителия сетчатки. Синдром Гарднера и семейный аденоматозный полипоз отличаются друг от друга локализацией мутации в гене АРС, генами-модификаторами и факторами окружающей среды, влияющими на риск развития данных заболеваний.
Аденоматозные полипы при синдроме Гарднера и семейном аденоматозном полипозе имеют сходный злокачественный характер, поэтому рекомендации относительно скрининга и лечения данных заболеваний аналогичны.
Синдром Тюрко — сочетание полипоза или рака толстой кишки и ЗНО ЦНС. У 2/3 пациентов развитие синдрома обусловлено мутацией в гене АРС, а у остальных — мутациями в гене репарации неспаренных оснований ДНК, аналогичными тем, которые наблюдаются при наследственном неполипозном раке толстой кишки. ЗНО ЦНС: медуллобластомы, глиобластомы и эпендимомы.
MUTYH-ассоциированный полипоз — синдром, наследуемый по аутосомно-рецессивному типу. Его развитие обусловлено мутациями в гене MUTYH (также обозначаемом как ген MYH — mutY homologue). Дефекты основных этапов эксцизионной репарации оснований, а также приобретенные мутации в гене АРС и других генах (например, KRAS) приводят к полипозу толстой кишки и повышенному риску развития рака толстой кишки. У 0,4-0,7% больных раком толстой кишки в гене MUTYH присутствует гомозиготная мутация. Фенотип аналогичен ослабленному семейному аденоматозному полипозу. У пациентов может наблюдаться до сотен аденом по длине всей толстой кишки, а также множественные гиперпластические полипы и зубчатые аденомы.
Рак толстой кишки, развитие которого обусловлено MUTYH-ассоциированным полипозом, в отличие от обусловленного семейного аденоматозного полипоза, чаще локализован в восходящей ободочной кишке, с медианой возраста дебюта 45-50 лет. Внекишечные проявления: гастродуоденальные полипы, рак ДПК, рак МЖ, рак яичников, рак мочевого пузыря, рак кожи, остеомы и врожденная гипертрофия пигментного эпителия сетчатки.
Синдром Пейтца-Егерса — редкий, высокопенетрантный, наследуемый по аутосомно-доминантному типу синдром, обусловленный мутацией гена, кодирующего серин/треонинкиназу (STK11), расположенной на хромосоме 19р. Почти у всех пациентов наблюдаются характерные пигментные пятна на губах, слизистых оболочках щек и коже. Средний возраст постановки диагноза — 20-30 лет. Синдром характеризуется доброкачественными гамартоматозными полипами, локализованными в тонкой кишке, желудке и толстой кишке, иногда сопровождающимися аденоматозными и гиперпластическими полипами. Частые симптомы: инвагинация тонкой кишки, непроходимость и ЖКК.
Почти у половины пациентов к 65 годам развивается ЗНО, чаще всего в тонкой кишке, желудке, толстой кишке, ПЖЖ, яичках, МЖ, яичниках, шейке матки или матке. Поскольку генетическое тестирование не является широкодоступным, родственники пациента первой степени родства должны проходить ежегодный скрининг с момента рождения, особенно для выявления пигментных пятен, преждевременного полового созревания и опухолей яичек.
Семейный ювенильный (неопухолевый, гамартоматозный) полипоз — редкий (<1 на 100 000 новорожденных) синдром, при котором у пациентов развивается ≥10 гамартоматозных неопухолевых полипов (гистологически отличных от полипов, наблюдаемых при синдроме Пейтца-Егерса) по всему ЖКТ. Развитие данного синдрома обусловлено высокопенетрантной мутацией в генах SMAD4, PTEN или BMPR1A, наследуемой по аутосомнодоминантному типу. Симптомы и признаки: боль в животе, ректальное кровотечение, кишечная непроходимость и анемия в раннем подростковом возрасте. Также наблюдаются легочные артериовенозные мальформации. Риск развития ЗНО достигает 20% с медианой дебюта в 37 лет.