а) Определение. Множественная миелома представляет собой плазмоклеточное ЗНО, характеризующееся инфильтрацией костного мозга и обширным разрушением костей скелета, приводящим к развитию анемии, появлению боли в костях и переломам.
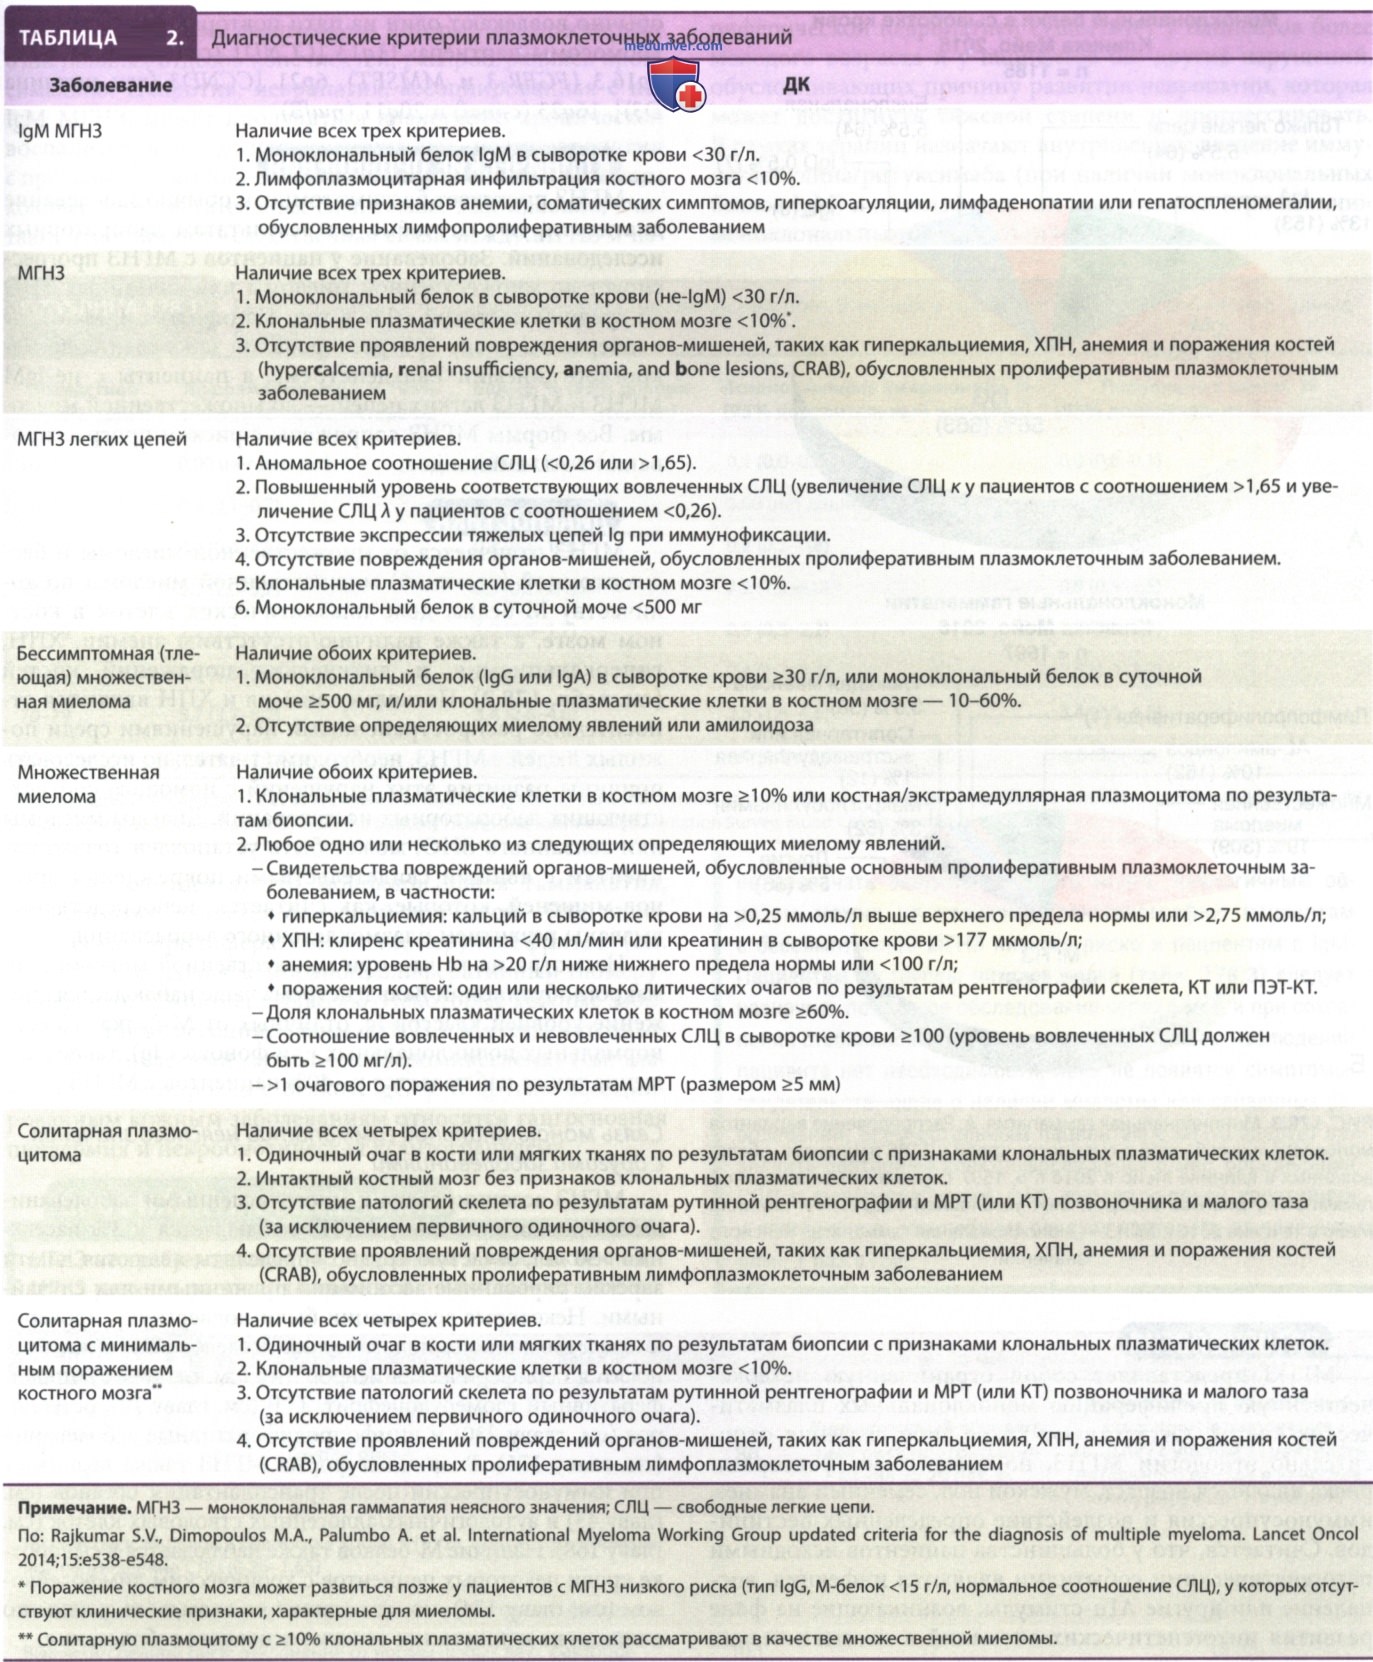
Диагноз «множественная миелома» (обычно обозначаемая термином «миелома») устанавливается на основании наличия >10% клональных плазматических клеток по результатам исследования костного мозга, М-белка в сыворотке или моче (за исключением несекретирующей миеломы) и наличия одного или нескольких определяющих миелому явлений (см. табл. 2).
Необходимо производить ДД множественной миеломы с МГНЗ и тлеющей множественной миеломой.
б) Эпидемиология. В США на множественную миелому приходится 1% всех ЗНО и >10% гематологических ЗНО. Ежегодная заболеваемость множественной миеломой составляет 4:100 000 человек. Показатели заболеваемости множественной миеломой среди афроамериканцев в 2 раза выше, чем среди белых. Наблюдается несколько большая распространенность множественной миеломы среди мужчин, нежели среди женщин. Средний возраст пациентов на момент постановки диагноза составляет 65 лет; только 2% пациентов <40 лет.
в) Патофизиология. Причина развития множественной миеломы неясна. Данное заболевание может быть обусловлено воздействием облучения, бензола и других органических растворителей, гербицидов и инсектицидов. Опубликованы отчеты о случаях множественной миеломы в семейных кластерах >2 родственников первой степени родства, а также у однояйцовых близнецов.
Почти все случаи миеломы развиваются из предопухолевой фазы МГНЗ, хотя диагностируют МГНЗ до постановки диагноза «миелома» лишь у единиц. Прогрессирование МГНЗ до миеломы происходит по типу простой случайной генетической модели ЗНО с двумя генетическими событиями со стабильным риском прогрессирования (1% в год) независимо от продолжительности наличия МГНЗ.
К сожалению, точные механизмы прогрессирования неизвестны, хотя описан ряд потенциально патогенетических аномалий, выявленных в клональных плазматических клетках. По всей вероятности, двумя основными событиями, обусловливающими прогрессирование МГНЗ до множественной миеломы, являются мутации RAS и аномалии MYC.
По мере прогрессирования множественной миеломы могут возникать делеции, вовлекающие 17р и 1р, а также амплификация 1q, которые связаны с неблагоприятным прогнозом. Изменения в микроокружении костного мозга, вероятно, играют важную роль в патогенезе, включая индукцию ангиогенеза и аномальные паракринные петли с участием цитокинов, таких как IL-6, который служит основным фактором роста плазматических клеток.
В результате аномальной активности остеокластов, индуцированной опухолевыми плазматическими клетками, а также ингибирования дифференцировки остеобластов у пациентов с миеломой возникают литические поражения костей, остеопения, гиперкальциемия и патологические переломы. Остеокласты активируются стимуляцией трансмембранного рецептора RANK (активатор рецептора ядерного транскрипционного фактора КВ), который принадлежит к суперсемейству рецепторов ФНО. Лиганд этого рецептора (RANKL) также имеет рецептор-ловушку, остеопротегерин.
При миеломе наблюдается увеличение экспрессии RANKL остеобластами (и, возможно, плазматическими клетками) и снижение уровня остеопротегерина. Происходящее в результате этого увеличение соотношения RANKL/остеопротегерин способствует активации остеокластов и усилению резорбции и ремоделирования костной ткани. Другие факторы, которые могут играть роль в активации остеокластов, включают повышенные уровни макрофагального воспалительного белка-1-α (MIP-1-α), фактора стромального происхождения α (SDF-α), IL-3, IL-1β и IL-6.
Наряду с этими изменениями, которые способствуют активации остеокластов, происходит подавление остеобластов, опосредованное повышенными уровнями IL-3, IL-7 и dickkopf 1 (DKK1). Сочетание этих факторов приводит к манифестному остеолитическому заболеванию костей, которое и является отличительной чертой множественной миеломы.
1. Цитогенетические аномалии. Как упоминалось ранее, у 40% пациентов с множественной миеломой наблюдаются наличие первичных транслокаций, вовлекающих локусы IgH (хромосома 14q32), «миелома с транслокацией IgH» или «негипердиплоидная миелома»; у 40% пациентов не наблюдается транслокаций IgH, но имеются признаки трисомий («гипердиплоидная миелома»); у 15% отмечается одновременное наличие транслокаций IgH и трисомий; а у 5% отмечается наличие других аномалий.
Несмотря на то что транслокации IgH и трисомии возникают на стадии МГНЗ, ответ на терапию и прогнозы относительно результатов лечения миеломы зависят от варианта первичных цитогенетических изменений (см. табл. 4). Помимо этих первичных цитогенетических аномалий, у пациентов также наблюдается возникновение других аномалий (так называемые вторичные цитогенетические аномалии) в виде поздних событий на протяжении всего периода существования симптоматической миеломы. К ним относятся делеция 17р, делеция 1р и амплификация 1q.