Амилоидозы представляют собой группу заболеваний, развивающихся вследствие некорректного фолдинга белков, обусловленного белком-предшественником, который, претерпевая конформационные изменения, формирует амилоидные фибриллы, повреждающие различные органы. Амилоидоз может быть локализованным или системным.
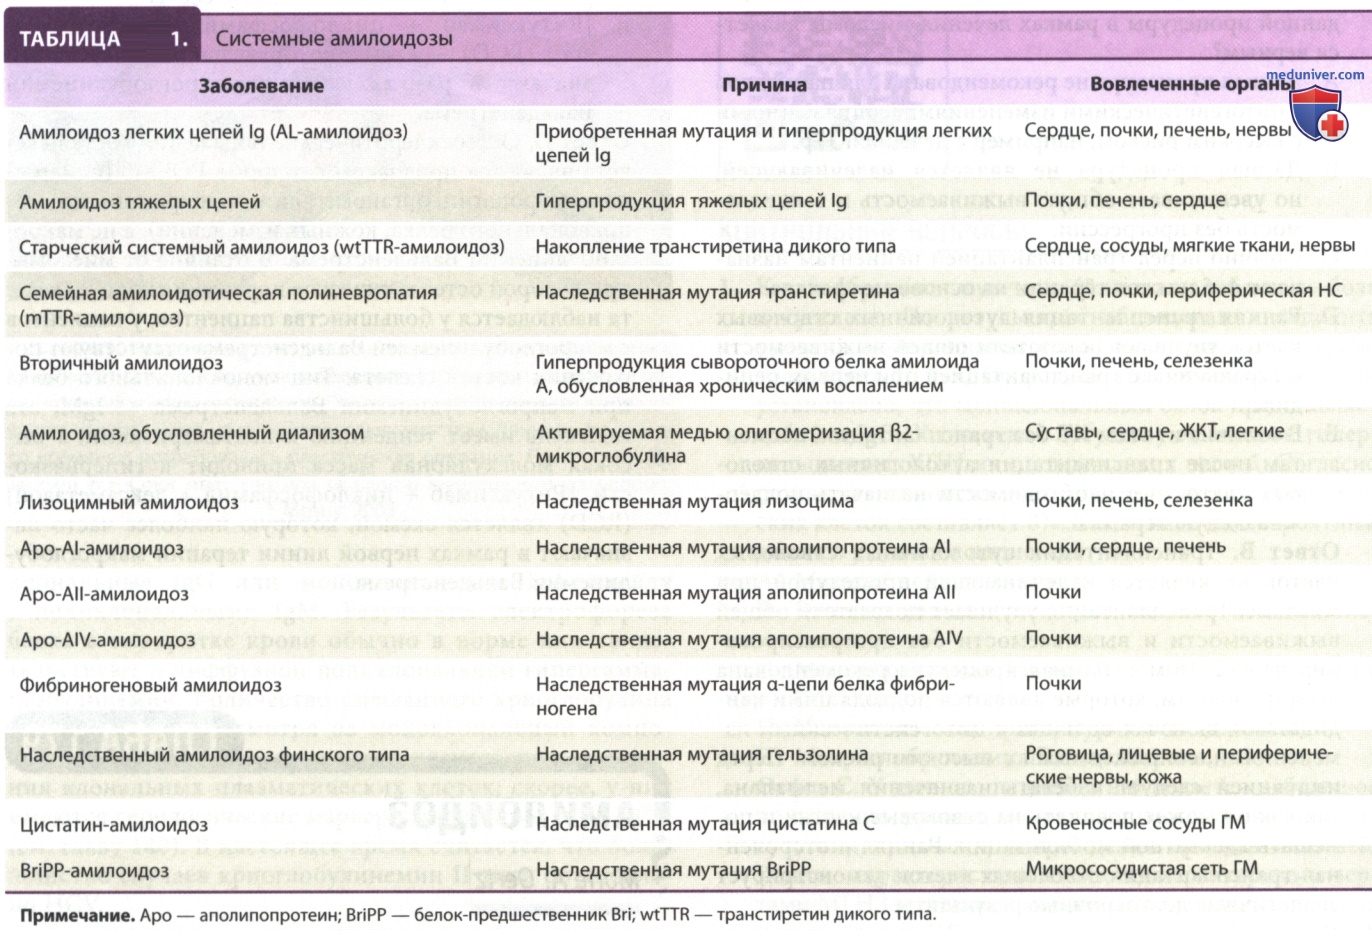
При системном амилоидозе (табл. 1) отложение амилоида происходит на участках, удаленных от места образования белка-предшественника. При локализованном амилоидозе отложения образуются исключительно в местах синтеза белка-предшественника. Несмотря на различия в структуре и функции, амилоидные фибриллы, образованные различными белками-предшественниками, имеют перекрестную P-структуру и (скручиваясь друг относительно друга) образуют филаменты диаметром 2-5 нм или (взаимодействуя латерально) полосы фибрилл различной сложности длиной 4,7-10 ангстрем.
а) Эпидемиология системного амилоидоза. Ежегодная заболеваемость амилоидозом составляет 8:1 000 000 человек. В рамках одного крупного исследования у 75% пациентов наблюдался амилоидоз легких цепей Ig, у 15% — вторичный амилоидоз и у 1% — сенильный (старческий) амилоидоз. У остальных пациентов отмечался семейный амилоидоз, в большинстве случаев вызванный мутацией транстиретина, а в других случаях — редкими мутациями в генах, перечисленных в табл. 1.
Амилоидоз TTR дикого типа (wtTTR-амилоидоз) обычно не сопровождается клиническими проявлениями и, вероятно, встречается гораздо чаще, нежели предполагалось изначально.
1. Патофизиология. Изредка амилоидоз легких цепей Ig не может передаваться по наследству, и обусловлен мутацией в гене легких цепей, а не дискразией моноклональных плазматических клеток.
Амилоидоз легких цепей Ig характеризуется наличием клональной популяции плазматических клеток костного мозга, которая продуцирует моноклональные легкие цепи типа κ или λ в виде интактной молекулы или фрагмента. Белок легких цепей вместо того, чтобы соответствовать α-спиральной конфигурации большинства белков, сворачивается неправильно и образует β-лист (β-складчатый слой).
Этот нерастворимый белок откладывается в тканях и нарушает функционирование органов. Конфигурация β-листа отвечает за тинкториальные свойства: при окрашивании белка конго красным и его изучении в поляризованном свете наблюдается двойное лучепреломление яблочно-зеленого цвета, которое является обязательным условием постановки диагноза.
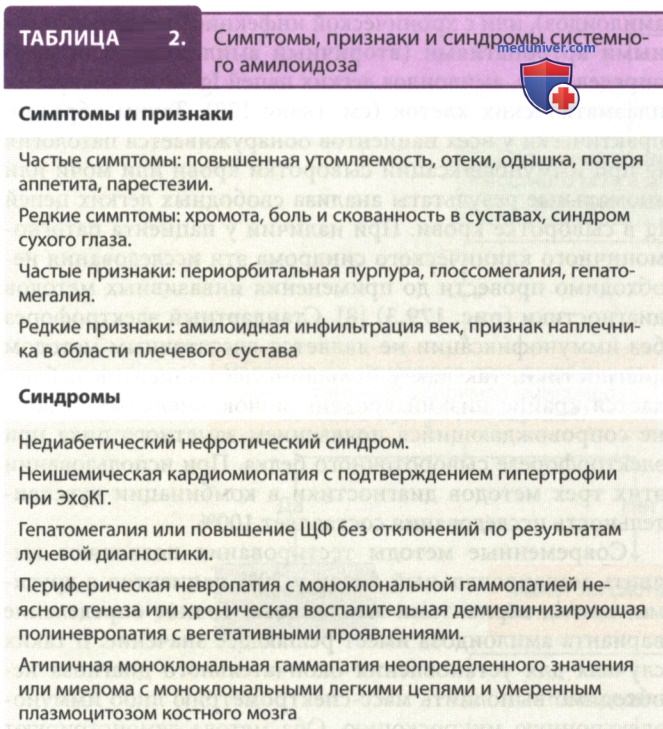
2. Клинические проявления. Амилоидоз особенно сложно диагностировать, в силу чего данное заболевание представляет собой проблему для терапевтов. Амилоидоз может сопровождаться различными симптомами, имитируя гораздо более распространенные расстройства (табл. 2).
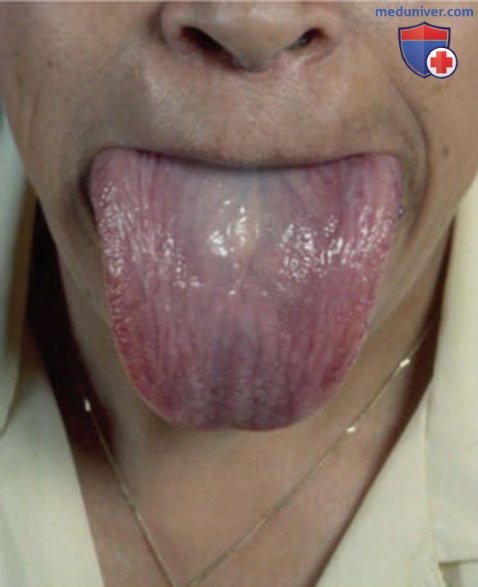
Основные признаки включают увеличение языка с формированием отпечатков зубов (рис. 1) и периорбитальную пурпуру (рис. 2), обусловленную повышенной хрупкостью сосудистой стенки. Симптомы заболевания достаточно специфичны, но не являются надежными ДК в рамках ДД, так как их наличие наблюдается у <20% пациентов.
Рисунок 1. Макроглоссия (или глоссомегалия) у пациента с амилоидозом
Рисунок 2. Периорбитальная пурпура при амилоидозе
Ни один метод лучевой или лабораторной диагностики, проведенный изолированно, не позволяет установить диагноз. Поэтому врач должен быть осведомлен о возможности наличия у пациента амилоидоза, в противном случае не исключена вероятность установления ошибочного диагноза. Наиболее часто амилоидоз поражает почки (58% случаев). Подозрения на наличие данного заболевания должны возникать в случае любого пациента с нефротической протеинурией недиабетической этиологии.
У 1/3 пациентов с амилоидозом наблюдается нефротический синдром, который проявляется резким повышением уровня ХС в крови (медиана 6,2 ммоль/л). По этой причине при внезапном повышении уровня ХС в сыворотке крови следует назначить пациенту ОАМ для исключения протеинурии. Согласно имеющимся данным, 10% образцов ТИАБ почек у пациентов с нефротическим синдромом недиабетической этиологии положительны на амилоидоз. У пациентов с амилоидозом легких цепей частота кровотечений после чрескожной ТИАБ почек не повышена.
Поражение сердца наблюдается у 70% пациентов с амилоидозом, причем часто оно не сопровождается какими-либо симптомами, за исключением повышенной утомляемости. Поскольку амилоидоз сердца проявляется диастолической СН, у пациентов отсутствуют какие-либо типичные признаки кардиомиопатии (расширенные камеры сердца, сниженная ФВ и перераспределение легочного кровотока).
Влияние амилоидоза на сердце проявляется в виде плохого наполнения во время диастолы. У пациентов наблюдаются низкий КДО и, как следствие, низкий ударный объем, несмотря на нормальные значения ФВ. Результаты ЭКГ часто позволяют выявить признаки ложного ИМ, что интерпретируется в качестве безболевого ИМ. Эти результаты становятся основанием для назначения ангиографии КА, результаты которой неизменно являются отрицательными (за исключением случаев, когда у пациентов случайно выявляется ИБС).
ЭхоКГ, результаты которой демонстрируют утолщение стенок сердца вследствие его инфильтрации амилоидом, часто неправильно интерпретируют как гипертрофию ЛЖ, а СН объясняют скрытой АГ или альтернативно ГКМП. Ранее РКМП ошибочно диагностировалась как заболевание перикарда, и пациенты подвергались ненужной перикардиэктомии. У пациентов с амилоидозом редко наблюдаются симптомы ИБС.
У 70% пациентов с амилоидозом сердца по результатам МРТ с отсроченным контрастированием ЛП гадолиния отмечается снижение интенсивности сигнала. Увеличение объема миокарда вызвано увеличением массы желудочков и нарушением систолической функции ЛЖ.
Поражение печени наблюдается у 10-20% пациентов. Наиболее распространенные симптомы включают гепатомегалию и повышенную концентрацию ЩФ в сыворотке крови. К поздним признакам относятся повышение уровня трансаминаз и гипербилирубинемия. Результаты лучевой диагностики не являются информативными, а сигнал печеночной ткани является однородным. Многим пациентам назначают обследование на предмет метастатического ЗНО. Биопсия печени не приводит к повышению частоты кровотечений.
Редко у пациентов возникает спонтанный разрыв селезенки. Приобретенный дефицит фактора свертывания крови X является специфичной характеристикой амилоидоза легких цепей и может сопровождаться массивными кровотечениями. Уровень фактора свертывания крови X восстанавливается на фоне эффективной терапии.
Индуцированная амилоидозом периферическая невропатия, наблюдаемая у 15% пациентов, манифестирует с поражения нижних конечностей, является симметричной и обычно сенсорной или смешанной сенсомоторной. В случае выявления моноклонального белка наиболее частыми альтернативными диагнозами являются хроническая воспалительная демиелинизирующая полиневропатия и невропатия, вызванная моноклональной гаммапатией неопределенного значения.
У 4% пациентов наблюдается сопутствующая вегетативная невропатия, которая проявляется ортостатической гипотензией, которую ошибочно трактуют как СН. Часто у пациентов отмечается вегетативное нарушение моторики кишечника. Оно может локализоваться в верхнем отделе кишечника, приводя к псевдообструкции и рецидивирующей рвоте, или в нижнем отделе кишечника, проявляясь в виде чередования запора и недержания кала.
Пациентам с диареей и вегетативной недостаточностью при обнаружении в слизистой оболочке кишечника эозинофильных отложений только при окрашивании гематоксилин-эозином и невыполнении окраски конго красным часто ошибочно устанавливался диагноз «коллагенозный колит». У 10-15% пациентов наблюдается синдром запястного канала, который с клинической точки зрения неотличим от синдрома, обусловленного хронической травмой в результате повторяющихся движений, но часто не разрешается после хирургического устранения.
Редко наблюдаются ХНЗЛ, нейрогенная перемежающаяся хромота, околосуставные отложения минеральных солей и необъяснимая потеря МТ.
Системный амилоидоз может быть ошибочно принят за раннюю стадию множественной миеломы. У пациентов со слабовыраженными симптомами в виде повышенной утомляемости и отеков обнаруживается моноклональный белок в моче, а результаты биопсии костного мозга свидетельствуют о клональном плазмоцитозе со средним значением доли плазматических клеток в костном мозге на уровне 10%. При отсутствии каких-либо симптомов первичного амилоидоза пациентам часто устанавливается диагноз «атипичная множественная миелома».
В условиях отсутствия надлежащей оценки, позволяющей с высокой однозначностью исключить амилоидоз, пациентам данной группы ошибочно устанавливается диагноз «миелома почек» или «демиелинизирующая невропатия».
3. Диагностика:
3.1 Исследования первой линии. Амилоидоз является наименее вероятным диагнозом у пациентов с недиабетической протеинурией, кардиомиопатией без факторов риска ишемии, гепатомегалией неясной этиологии, периферической или вегетативной невропатией или синдромом запястного канала. Заболевание встречается только у 8:1 000 000 человек в год, и рутинная биопсия не является подходящим методом при отсутствии типичных симптомов.
Периорбитальная пурпура, основная находка по результатам физикального обследования, встречается только у 10% пациентов и часто ограничивается петехиальными высыпаниями на веках, что может быть упущено из виду. Макроглоссия наблюдается у 10-15% пациентов; поэтому, несмотря на то что данный симптом является специфичным, его отсутствие не является показательным в рамках диагностики. Амилоидоз у больных макроглоссией может быть не распознан, или этим пациентам может быть назначено обследование на предмет акромегалии, или ненадлежащая биопсия языка вследствие подозрения на плоскоклеточный рак.
Дифференциальная диагностика (ДД) системного амилоидоза легких цепей Ig следует проводить с гораздо менее распространенным системным амилоидозом, сопровождающимся наследственными амилоидными кардиомиопатиями и невропатиями (семейный амилоидоз), или с хронической инфекцией и воспалительными артропатиями (вторичный амилоидоз). Согласно определению, амилоидоз легких цепей Ig — это дискразия плазматических клеток.
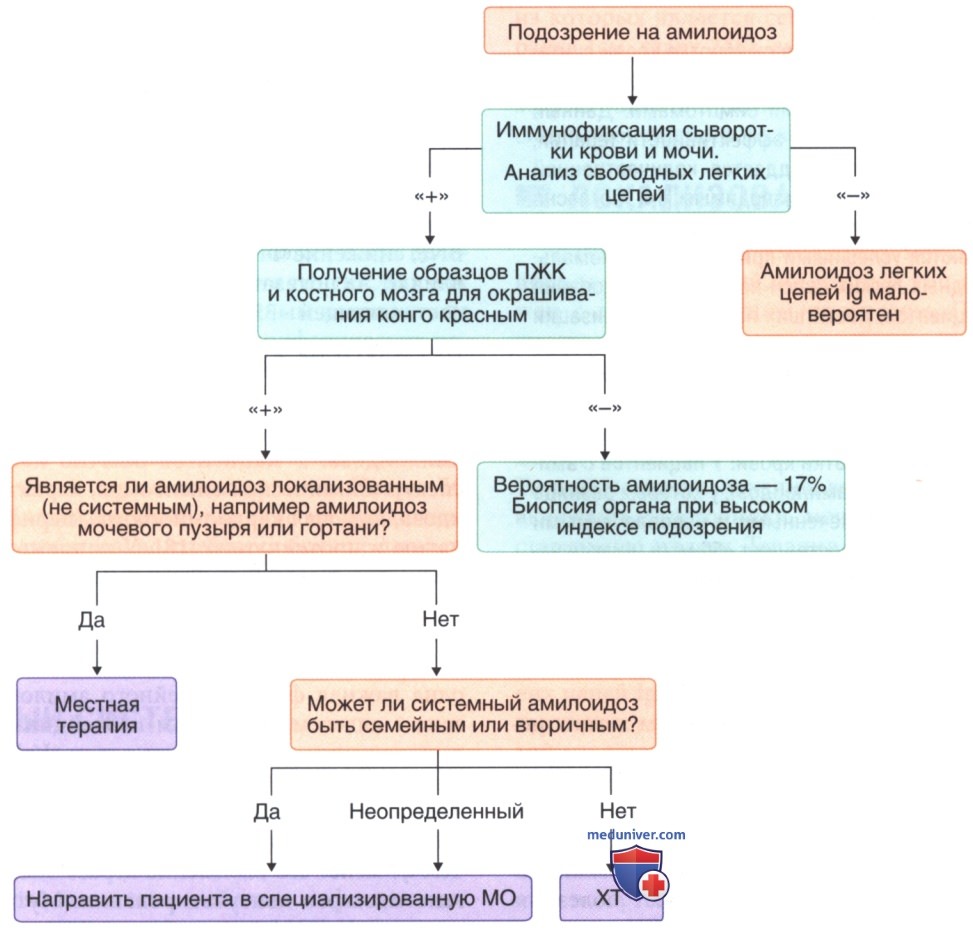
Таким образом, практически у всех пациентов обнаруживается патология Ig при иммунофиксации сыворотки крови или мочи или аномальные результаты анализа свободных легких цепей Ig в сыворотке крови. При наличии у пациента патогномоничного клинического синдрома эти исследования необходимо провести до применения инвазивных методов диагностики (рис. 3). Стандартный электрофорез без иммунофиксации не является достаточным методом диагностики, так как у большинства пациентов наблюдается крайне низкий уровень моноклональных белков, не сопровождающийся появлением заметного пика при электрофорезе сывороточного белка.
При использовании этих трех методов диагностики в комбинации чувствительность исследования составляет 100%.
Современные методы тестирования позволяют выявить моноклональный белок у 20% пациентов с другими, не AL, вариантами амилоидоза. Точное определение варианта амилоидоза имеет решающее значение. В таких случаях для установления окончательного диагноза необходимо выполнить масс-спектрометрию либо иммуноэлектронную микроскопию. Оба метода демонстрируют специфичность 100% в отношении амилоидоза легких цепей Ig. При обнаружении моноклонального белка необходимо продолжить диагностику амилоидоза, как описано далее.
При отсутствии моноклонального белка возможны три варианта: 1) у пациента отсутствует амилоидоз; 2) если известно, что у пациента имеется амилоидоз, он может быть локализованным, а не системным; или 3) если известно, что у пациента системный амилоидоз, это может быть старческий системный или семейный тип амилоидоза, а не AL-амилоидоз.
3.2 Подтверждающие исследования. В силу неблагоприятного прогноза, сопряженного с амилоидозом легких цепей Ig, у любого пациента диагноз необходимо подтвердить результатами биопсии (с окрашиванием конго красным). Несмотря на целесообразность назначения биопсии почек, сердца, печени и нервов при наличии протеинурии, кардиомиопатии, гепатомегалии (с повышенным содержанием ЩФ) и утраты сенсомоторной функции соответственно, в этих инвазивных и иногда сопряженных с риском процедурах нет никакой необходимости. ТИАБ ПЖК представляет собой амбулаторную процедуру, результаты которой готовы в течение 24 ч и которая позволяет обнаружить отложения амилоида у 70% пациентов.
Костный мозг представляет собой вторую удобную локализацию для выполнения биопсии, и данный тест часто необходим в целях исключения вероятности наличия сопутствующей множественной миеломы. Результат биопсии костного мозга положительный, наблюдается у 50% пациентов. Одновременное выполнение ТИАБ ПЖК и биопсии костного мозга позволяет выявить амилоидоз у 80% пациентов. Остальным пациентам следует назначить биопсию соответствующего органа.
После обнаружения отложений амилоида в тканях необходима дальнейшая диагностическая оценка. Наличие моноклонального белка в сыворотке крови или моче и конгофильных амилоидных отложениях в тканях не является подтверждением того, что у пациента амилоидоз легких цепей Ig. Для классификации типа амилоида до начала терапии необходимы дальнейшие диагностические исследования. Иммуногистохимические исследования ткани могут быть информативными, однако в силу неправильного фолдинга амилоидных легких цепей коммерчески доступные антисыворотки часто не способны распознать эпитопы.
Таким образом, ложноотрицательные результаты являются обычным явлением. Масс-спектрометрический анализ амилоидных отложений можно выполнить с использованием залитой парафином ткани. Данный анализ позволяет подтвердить тип амилоидоза на основании прямого определения последовательности аминокислот, с высокой достоверностью подтверждая происхождение белка амилоида из легких цепей Ig.
4. Лечение. Ранее считалось, что амилоидоз легких цепей Ig неизлечим и неизменно приводит к летальному исходу. Современные методы терапии обеспечивают ответ у 70% пациентов, а данные свидетельствуют о медиане выживаемости >5 лет. Идеальными средствами терапии могут стать ЛП, обращающие вспять неправильный фолдинг белка, делая его растворимым, но они в настоящее время только исследуются. Источником легких цепей Ig является популяция клональных плазматических клеток в костном мозге. Все известные методы лечения направлены на разрушение клона плазматических клеток.
В настоящее время практикуют два варианта лечения: XT с назначением традиционных доз и XT с назначением высоких доз и последующей трансплантацией аутологичных стволовых клеток. Большинству пациентов не показана терапия высокими дозами в силу возраста, наличия дисфункции сердца или ХПН тяжелой степени. Назначение высоких доз мелфалана можно рассматривать в качестве возможного подхода к лечению отдельных пациентов с амилоидозом легких цепей lg, так как он демонстрирует высокие показатели гематологического ответа и ответа со стороны органов, приводя к увеличению выживаемости.
Современные методы терапии включают комбинации мелфалана, циклофосфамида, дексаметазона, бортезомиба и леналидомида.
Лечение комбинацией [бортезомиб: в/в 1,5 мг/м2 1 раз в неделю + циклофосфамид: внутрь 300 мг/м2 1 раз в неделю + дексаметазон: в/в 40 мг 1 раз в неделю] способствовало достижению быстрого и полного гематологического ответа у большинства пациентов с амилоидозом легких цепей lg, сопровождаясь ограниченным количеством побочных эффектов. Комбинация [помалидомид + дексаметазон] является эффективной терапией спасения. Эффективные результаты лечения сопряжены с разрешением нефротического синдрома, СН и гепатомегалии. У пациентов с ХПН следует оценить необходимость трансплантации почки. В настоящее время также ведутся исследования других АТл к амилоидным фибриллам.
- Оценка эффективности терапии. Анализ свободных легких цепей Ig в сыворотке крови считается информативным скрининговым тестом у пациентов с соответствующими патогномоничными симптомами. Данный тест также применяют для оценки эффективности терапии, так как уровень легких цепей поддается количественной оценке, а сам тест является воспроизводимым. Согласно актуальным критериям гематологического ответа, результаты терапии признаются успешными при снижении аномального уровня свободных легких цепей на 50%.
Исследования показали, что у пациентов, достигших полной нормализации количества свободных легких цепей, наблюдаются лучшие исходы, однако неясно, следует ли назначать больным, у которых не достигнут этот уровень ответа, более интенсивную терапию в попытке эвакуации данного патогенного предшественника амилоида из сыворотки крови.
У пациентов с амилоидозом легких цепей Ig (AL-амилоидоз), у которых разница между циркулирующими вовлеченными и невовлеченными свободными легкими цепями составляет <50 мг/л (низкая нагрузка свободных легких цепей), также отмечаются лучшие исходы.
5. Прогноз. Результаты лечения больных амилоидозом легких цепей Ig зависят от степени тяжести поражения сердца. Благодаря началу применения обычного гемодиализа для этой популяции больных, смерть по причине ХПН стала редким явлением. Чем более продвинутая степень тяжести поражения сердца, тем хуже выживаемость. Результаты ЭхоКГ предоставляют полезную информацию относительно ФВ, толщины МЖП и свободной стенки ЛЖ, а также относительно скорости деформации (скорости, с которой происходит укорочение стенки). Допплеровская ЭхоКГ позволяет выполнить количественное измерение функции и отражает замедление кровотока в камере по мере заполнения патологически измененного ЛЖ.
Эта «жесткость», измеряемая на основе времени укорочения, предоставляет полезную информацию и обладает хорошей корреляцией с показателями выживаемости.
Кардиальные биомаркеры представляют собой чрезвычайно чувствительные показатели функции миокарда, являются воспроизводимыми, и их можно использовать не только в рамках прогнозирования, но и для отслеживания ответа со стороны сердца после эффективной терапии. Уровень тропонина в сыворотке крови служит информативным предиктором выживаемости у больных амилоидозом, а значение BNP также позволяет прогнозировать выживаемость. Для точного прогнозирования выживаемости была разработана система стадирования, основанная на показателях двух вышеуказанных кардиальных биомаркеров и на разнице между уровнями вовлеченных и невовлеченных свободных легких цепей.
в) Старческий (сенильный) амилоидоз. Старческий (сенильный) амилоидоз возникает в результате отложения в миокарде нормального сывороточного протеина транстиретина. Клиническая картина старческого системного амилоидоза неотличима от клинического проявления амилоидоза легких цепей Ig с поражением сердца, и в рамках диагностики обычно необходимо назначить пациенту эндомиокардиальную биопсию. Возраст большинства пациентов >70 лет, а медиана выживаемости в данной когорте составляет 3,6 года. Выявление моноклонального белка у таких пациентов является совпадением, а определение типа амилоида обычно требует выполнения анализа пораженных тканей.
Пациентам целесообразно назначение поддерживающей терапии, а заболевание обычно прогрессирует медленно. Повышение BNP, снижение ФВ ЛЖ и увеличение толщины стенки ЛЖ влияют на показатели 5-летней выживаемости, в среднем составляющей 35%.
г) Семейный амилоидоз. Случаи семейного амилоидоза редко встречаются в США, составляя всего 3% от всех случаев системного амилоидоза. У пациентов обычно наблюдается полный спектр клинических симптомов, характерных для амилоидоза, включая кардиомиопатию, периферическую невропатию и протеинурию. У пациентов не определяется моноклональный белок, так как депонированный предшественник представляет собой мутантную форму транстиретина, фибриногена, лизоцима или аполипопротеина А.
Среди >100 точечных мутаций транстиретина одна важная форма семейного амилоидоза в США связана с аллелем, в котором изолейцин замещен на валин в положении 122 (транстиретин Val122lle). Около 4% афроамериканцев являются носителями гетерозиготной замены валина на изолейцин в транстиретине, что увеличивает риск СН на 50%, но не риск летального исхода. Тем не менее его выявление играет важную роль в рамках генетического консультирования. Мутировавший транстиретин Val30Met способствует развитию транстиретиновой семейной амилоидной полиневропатии с поздним дебютом.
Менее распространенные причины наследственных системных амилоидозов включают дестабилизирующие мутации или делеции лизоцима, аполипопротеина А1, аполипопротеина А2, аполипопротеина А4, α-цепи фибриногена, гельсолина и цистатина С. Диагностика на ранних стадиях, как правило с помощью биопсии, играет важную роль в рамках начала своевременного лечения, позволяющего предотвратить или замедлить прогрессирование заболевания. Поглощение радиоактивных изотопов миокардом при сцинтиграфии обладает ЧС 99%/86% относительно сердечного транстиретинового амилоидоза дикого и мутантного типов, с ложноположительными результатами почти исключительно вследствие поглощения у пациентов с сердечным амилоидозом легких цепей Ig. Последние методические рекомендации поддерживают генетическое консультирование и рутинную пресимптоматическую генетическую диагностику.
Тафамидис: 20-80 мг/сут внутрь, который также некооперативно связывается с двумя Т4-связывающими участками транстиретина в нативной (тетрамерной) форме, предотвращая его диссоциацию на мономеры, замедляет прогрессирование транстиретиновой амилоидной кардиомиопатии и снижает показатели общей смертности. Патисиран: 30 мг в/в каждые 3 нед, который представляет собой малую интерферирующую РНК, блокирует выработку транстиретина, а также уменьшает толщину стенки ЛЖ, снижает частоту неблагоприятных событий со стороны сердца и замедляет прогрессирование полиневропатии. Аналогичным образом инотерсен: 284 мг п/к 1 раз в неделю, замедляет прогрессирование полиневропатии и улучшает качество жизни.
Дифлунисал: 250 мг внутрь 2 раза в сутки, одобренный FDA, универсальное НПВС, которое связывается с Т4-связывающими участками транстиретина в тетрамерной форме, стабилизирует его и таким образом ингибирует высвобождение мономера транстиретина, необходимого для амилоидогенеза, замедляет скорость прогрессирования семейной полиневропатии, вызванной амилоидозом. В случае некоторых пациентов с семейным амилоидозом и полиневропатией может быть целесообразным выполнение трансплантации печени, так как это заболевание характеризуется системным накоплением полимеризованного транстиретина в периферических нервах и органах, а трансплантация печени останавливает продукцию амилоидогенного транстиретина.
Среди пациентов с транстиретиновым амилоидозом исторически медиана выживаемости составляла 5-15 лет в зависимости от числа пораженных органов. Новые ЛС демонстрируют обнадеживающее влияние на продолжительность жизни пациентов, но требуется больше данных. Расчетная вероятность 10-летней выживаемости среди пациентов с семейной амилоидной полиневропатией после успешной трансплантации печени может достигать 90-100%.
д) Вторичный системный амилоидоз. Вторичный системный амилоидоз является самой редкой формой амилоидоза в западных странах. Ранее данное заболевание возникало вследствие неконтролируемого устойчивого воспаления, обычно инфекционного генеза, а его основные причины включали туберкулез и остеомиелит. В настоящее время инфекционными причинами являются муковисцидоз, бронхоэктазы, пролежни и кожные абсцессы, вызванные п/к-введением запрещенных наркотиков. В настоящее время данное заболевание в основном возникает у пациентов с воспалительными синдромами, которые трудно контролировать, включающие болезнь Крона, ЮИА и анкилозирующий спондилит.
Повреждение органов возникает в результате внеклеточного отложения протеолитических фрагментов острофазового реагента сывороточного амилоида А в виде амилоидных фибрилл. Наблюдается снижение количества пациентов с вторичным амилоидозом, возникающим в результате ревматических заболеваний, что по крайней мере частично обусловлено биологической терапией.
У преобладающего большинства этих пациентов наблюдаются протеинурия, нефротический синдром или почечная дисфункция. Также у них отмечаются диарея, обусловленная поражением кишечника (22%), и тиромегалия (9%).
Подавление воспалительного процесса способствует снижению отложений амилоида в тканях. Следовательно, наблюдение за пациентами с хроническим активным воспалительным заболеванием посредством последовательного анализа на сывороточный белок амилоида А, СРБ, микроальбуминемию, протеинурию и другие маркеры развития амилоидоза, а также, возможно, определение генотипа SAA1 могут быть полезны в рамках лечения. ЛС, направленные против ФНО-α, заметно снизили частоту развития вторичного амилоидоза, обусловленного воспалительным артритом.
Существуют семейные формы вторичного амилоидоза, вызванные синдромами семейной периодической лихорадки, наиболее распространенной из которых является семейная средиземноморская лихорадка, вызванная мутациями в рецепторе ФНО. Ингибиторы IL-1 (анакинра) продемонстрировали эффективность в рамках лечения данных наследственных синдромов периодической лихорадки.
е) Локализованный амилоидоз. Локализованный амилоидоз может быть ошибочно принят за системный, но данный тип амилоидоза сопряжен с гораздо лучшим прогнозом. Пациентам с локализованным амилоидозом обычно нет необходимости назначать системную терапию; лечение может носить поддерживающий характер или быть направленным на устранение отложений. Локализация амилоидных отложений может указывать на локализованный тип заболевания. Типичные места локализованного отложения амилоида включают мочеточники, мочевой пузырь, уретру и предстательную железу.
Терапия включает цистоскопическую резекцию или внутрипузырную инстилляцию диметилсульфоксида. Большинство форм кожного амилоидоза являются локализованными, однако узловой кожный амилоидоз встречается при системном амилоидозе легких цепей Ig. Трахеобронхиальный амилоидоз, амилоидоз гортани и узловой легочный амилоидоз являются локализованными, не вызваны дискразией плазматических клеток, и обычно для их лечения достаточно изолированной местной терапии. Диагноз «узловой легочный амилоидоз» часто устанавливается по результатам торакотомии.
Большинство случаев амилоидоза гортани обнаруживается во время обращения пациента к ЛОР-врачу по причине охриплости голоса, а отложения амилоида выявляются на основании результатов эндоскопической биопсии. У пациентов с локализованным амилоидозом отсутствует моноклональный белок в сыворотке крови или моче, а также наблюдается нормальное соотношение свободных легких цепей. Локализованный амилоидоз, обнаруживаемый при болезни Альцгеймера, с химической точки зрения не вызван амилоидозом легких цепей, и у пациентов с амилоидозом легких цепей Ig отсутствует повышенный риск развития деменции.