Генетические заболевания скелета можно разделить на четыре основные категории: хондроостеодисплазии, метаболические изменения состояния костей, дизостозы и др. пороки развития скелета. Хондроостеодисплазии, также известные как дисплазии скелета или дисплазии костей, представляют собой генетически и клинически гетерогенную группу заболеваний с предполагаемой распространенностью 1:4000.
Хондроостеодисплазии можно разделить на хондродисплазию и остеодисплазию. Первый вариант включает генетические нарушения хряща и приводит к недостаточному линейному росту, типичному для ахондроплазии. Остеодисплазия характеризуется аномальной структурой кости с классическим примером несовершенного остеогенеза.
В клинической картине хондроостеодисплазии преобладают генерализованные аномалии скелета с частым поражением нескелетных тканей. Расстройства варьируют по степени тяжести от смертельного исхода в утробе матери до симптомов, остающихся незамеченными.
Метаболические состояния костей, такие как рахит или гипофосфатазия, возникают из-за аномальной минерализации кости, в то время как дизостозы поражают одну кость (напр., краниосиностоз). Многие сложные генетические синдромы включают пороки развития скелета как часть общего фенотипа.
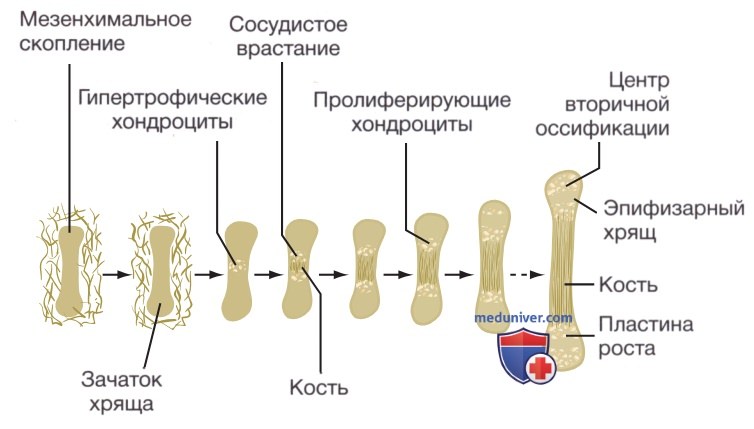
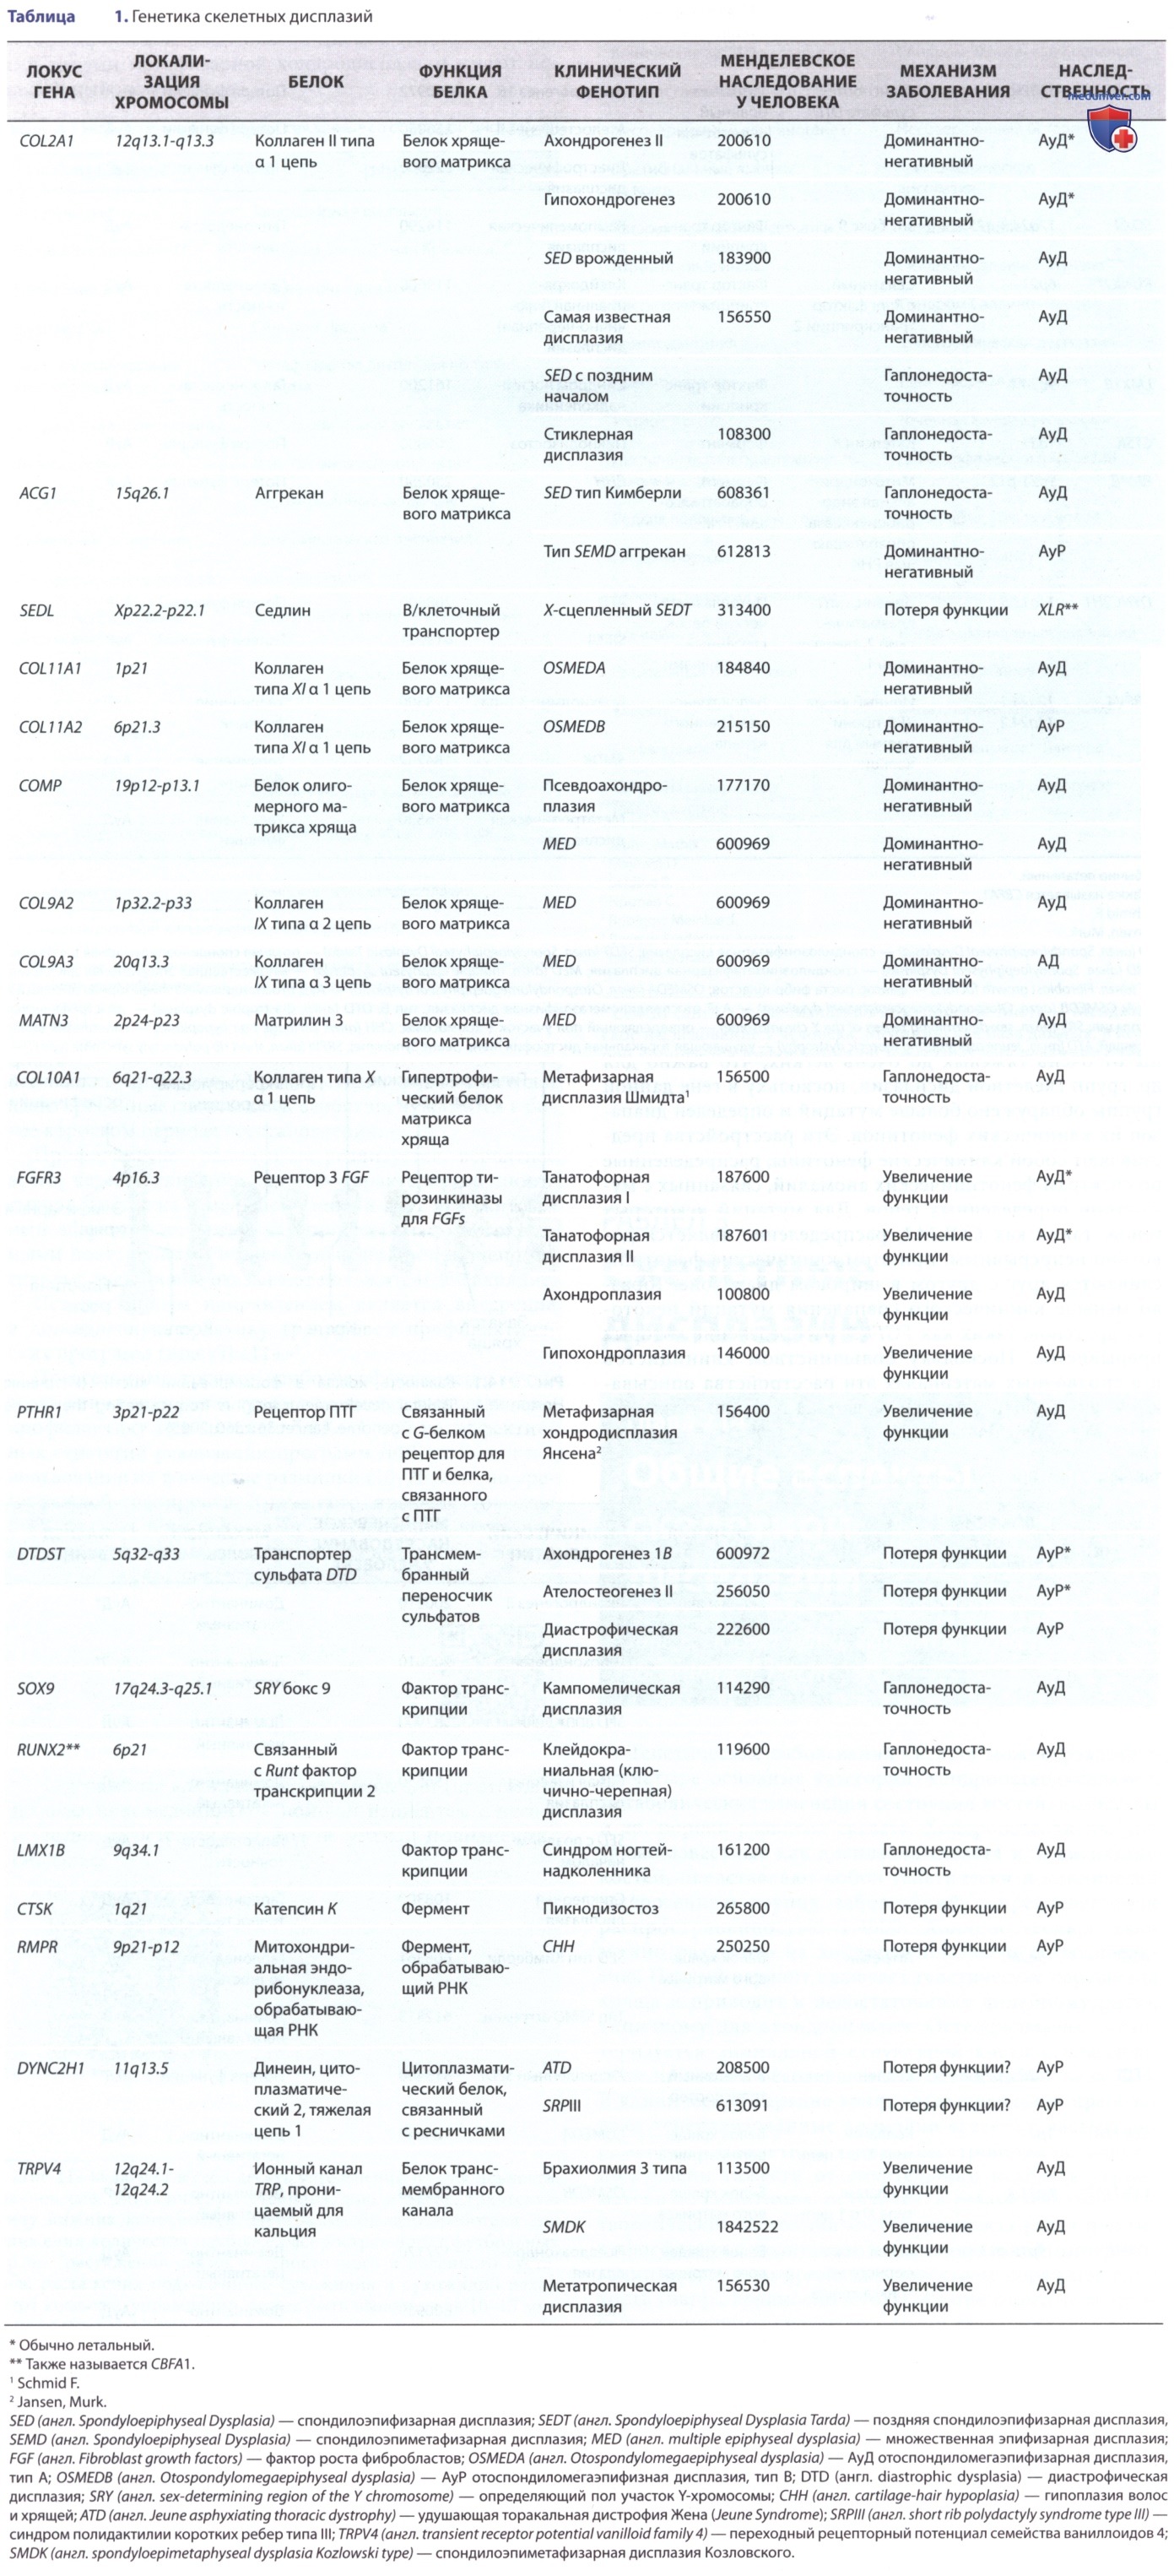
Хондродисплазии отличаются от др. форм невысокого роста непропорциональностью скелетных проявлений. Есть две основные категории скелетных дисплазий: с преимущественно короткими конечностями и коротким туловищем. Рис. 1 отмечает важность хряща в формировании кости. Попытки определить степень клинической гетерогенности привели к выделению >200 отдельных вариантов (табл. 1).
Рисунок 1. Важность хряща в формировании кости
Многие из этих расстройств являются результатом мутаций относительно небольшой группы генов хондродисплазии. Более четко определенные группы хондродисплазии (группы ахондроплазии и коллагенопатии типа II) ранжированы от очень тяжелых до очень легких, что важно для др. групп скелетной дисплазии, поскольку в гене данной группы обнаружено больше мутаций и определен диапазон их клинических фенотипов.
Эти расстройства представляют собой клинические фенотипы, распределенные по спектрам фенотипических аномалий, связанных с мутациями определенных генов. Для мутаций некоторых генов, таких как COL2A1, распределение является довольно непрерывным, при этом клинические фенотипы сливаются друг с другом в широком диапазоне. Гораздо меньше клинического совпадения мутаций некоторых др. генов, таких как FGFR3, распределение которых прерывистое.
Поскольку большинством клиницистов и в справочных материалах эти расстройства описываются как отдельные варианты, данная терминология продолжает использоваться.
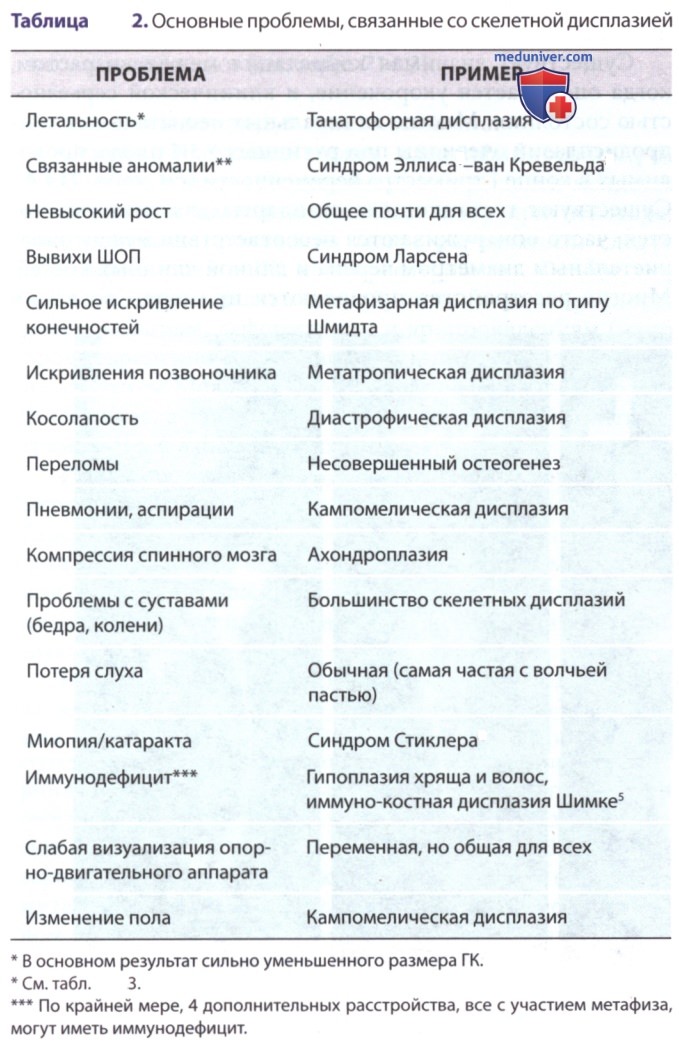
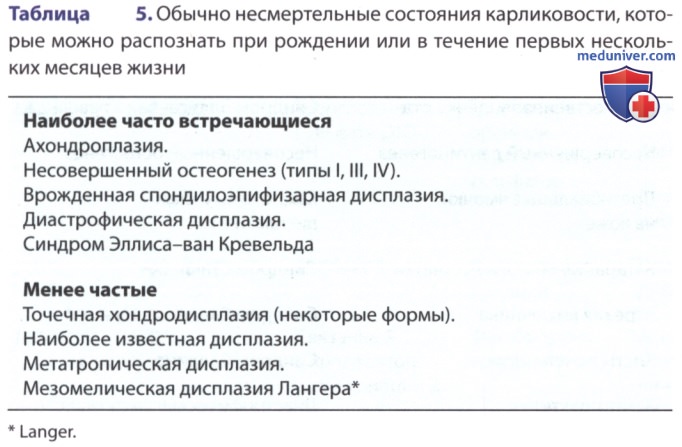
Большинство хондродисплазий требуют анализа информации из анамнеза, физикального обследования, рентгенограмм скелета, семейного анамнеза и лабораторных исследований для постановки диагноза. Процесс включает в себя распознавание сложных закономерностей, характерных для разл. расстройств (табл. 2-5). Напр., метафизарные дисплазии характеризуются низким ростом, кривыми ногами и походкой вразвалку.
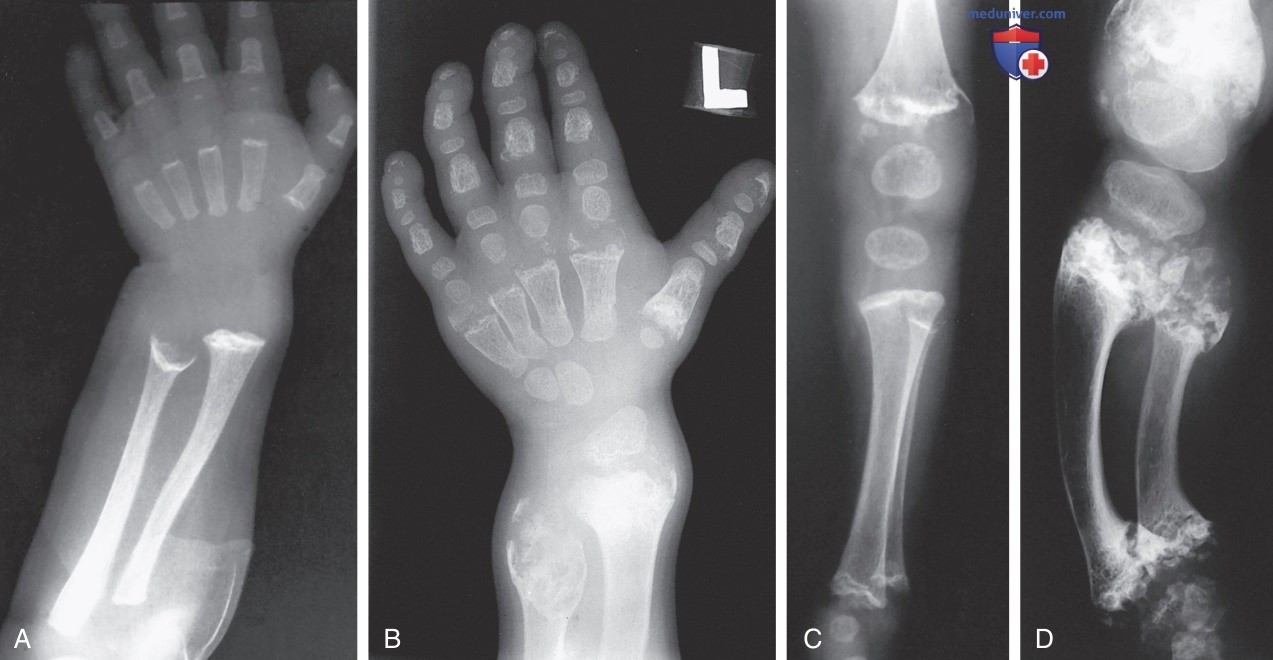
Большинство метафизарных дисплазий имеют нормальные сывороточные уровни кальция и фосфата, активность ЩФ и метаболитов витамина D. Кроме того, существуют подтипы метафизарных дисплазий, которые имеют свои уникальные особенности. Для метафизарной хондродисплазии (тип Янсена) типичны чашевидные и рваные метафизы, которые со временем развивают «пятнистую» кальцификацию на дистальных концах кости (рис. 2).
Рисунок 2. Рентгенологические данные при метафизарной хондродисплазии типа Янсена: A — в возрасте 1 года наблюдается сильная задержка роста и распад метафизов на запястьях, а также в костях рук; B — в возрасте 7 лет наблюдается усиление метафизарных изменений запястий с увеличением эпифиза; на руках также присутствуют увеличенные эпифизы с широкими эпифизарными пластинками; C — в возрасте 1 года появляются серьезные метафизарные нарушения на коленях и лодыжках (бедро, голень и малоберцовая кость) и увеличенные округлые эпифизы; D — в возрасте 7 лет появляются сильно фрагментированные склеротические метафизы, широкие эпифизарные пластинки и увеличенные эпифизы. Рентгенологические данные при метафизарной хондродисплазии типа Янсена
Возможна гиперкальциемия. Тип метафизарной хондродисплазии Шмидта менее серьезен, хотя рентгенограммы коленных суставов и чрезмерное искривление нижних конечностей напоминают признаки, наблюдаемые у пациентов с семейной гипофосфатемией. Это связано с дефектами коллагена типа X, а-1 и аномалиями ТБС более сильными, чем при метафизарной хондродисплазии Янсена. Пациенты с обоими типами метафизарной хондродисплазии имеют пожизненный низкий рост.
Более подробные описания заболеваний и ссылки находятся на интернет-сайте Менделевского наследования у человека (OMIM*).
P.S. * OMIM (англ. Online Mendelian Inheritance in Man) — Менделевское наследование у человека. Медицинская база данных, в которой собирается информация об известных заболеваниях с генетическим компонентом и генах, ответственных за их развитие.
а) Клинические проявления:
1. Рост. Отличительный признак хондродисплазий — непропорционально низкий рост. Хотя это относится к диспропорции между конечностями и туловищем, при большинстве заболеваний наблюдается некоторое укорочение обоих, и трудно уловить незначительные степени диспропорции, особенно у недоношенных, страдающих ожирением или отечных младенцев.
Следует заподозрить непропорциональное укорочение конечностей, если верхние конечности не достигают средней части таза в младенчестве или верхней части бедра в младенчестве. На непропорциональное укорочение туловища указывают короткая шея, маленькая грудь и выпуклый живот. Диспропорция скелета обычно сопровождается низким ростом (длина и рост ниже 3-го процентиля); эти измерения иногда находятся в диапазоне от низкого до нормального на ранних этапах определенных условий.
Также м.б. непропорциональное укорочение разл. сегментов конечностей; конкретный образец может дать ключи к определенному диагнозу. Укорочение больше всего в проксимальных сегментах (плечах и ногах) при ахондроплазии; это называется ризомелическим укорочением. Непропорциональное укорочение средних сегментов (предплечий и голеней) называется мезомелическим укорочением; акромелическое укорочение затрагивает кисти и стопы.
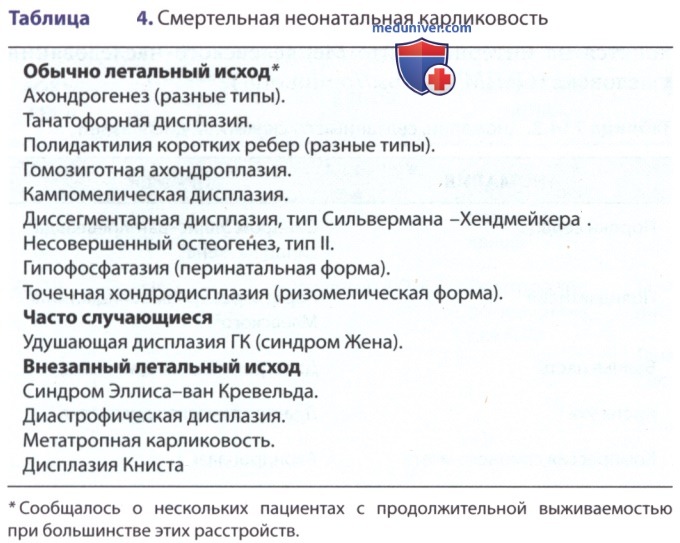
Существует значимая корреляция между возрастом, когда оценивается укорочение, и клинической серьезностью состояния. Многие из летальных неонатальных хондродисплазий очевидны при рутинных УЗИ плода, проводимых в конце I триместра беременности (см. табл. 4). Существуют гестационные стандарты для длинных костей; часто обнаруживаются несоответствия между бипариетальным диаметром черепа и длиной длинных костей. Многие расстройства проявляются примерно во время родов; др. проявляются в течение первого года жизни.
Ряд нарушений проявляется в раннем детстве, а некоторые — в позднем детстве или позже.
2. Проявления, не связанные с ростом. Большинство пациентов также имеют проблемы, не связанные с ростом. Деформации скелета (аномальная подвижность суставов, выпуклости в суставах и вокруг них, угловые деформации) обычны и чаще всего симметричны. Скелетные аномалии могут отрицательно сказаться на нескелетных тканях. Нарушение роста у основания черепа и ножек позвонков уменьшает размер позвоночного канала при ахондроплазии и может способствовать сжатию спинного мозга.
Короткие ребра уменьшают объем ГК, что может затруднить дыхание у пациентов с хондродисплазией при коротком туловище. Расщелина нёба — дефект роста нёба, общий для многих заболеваний.
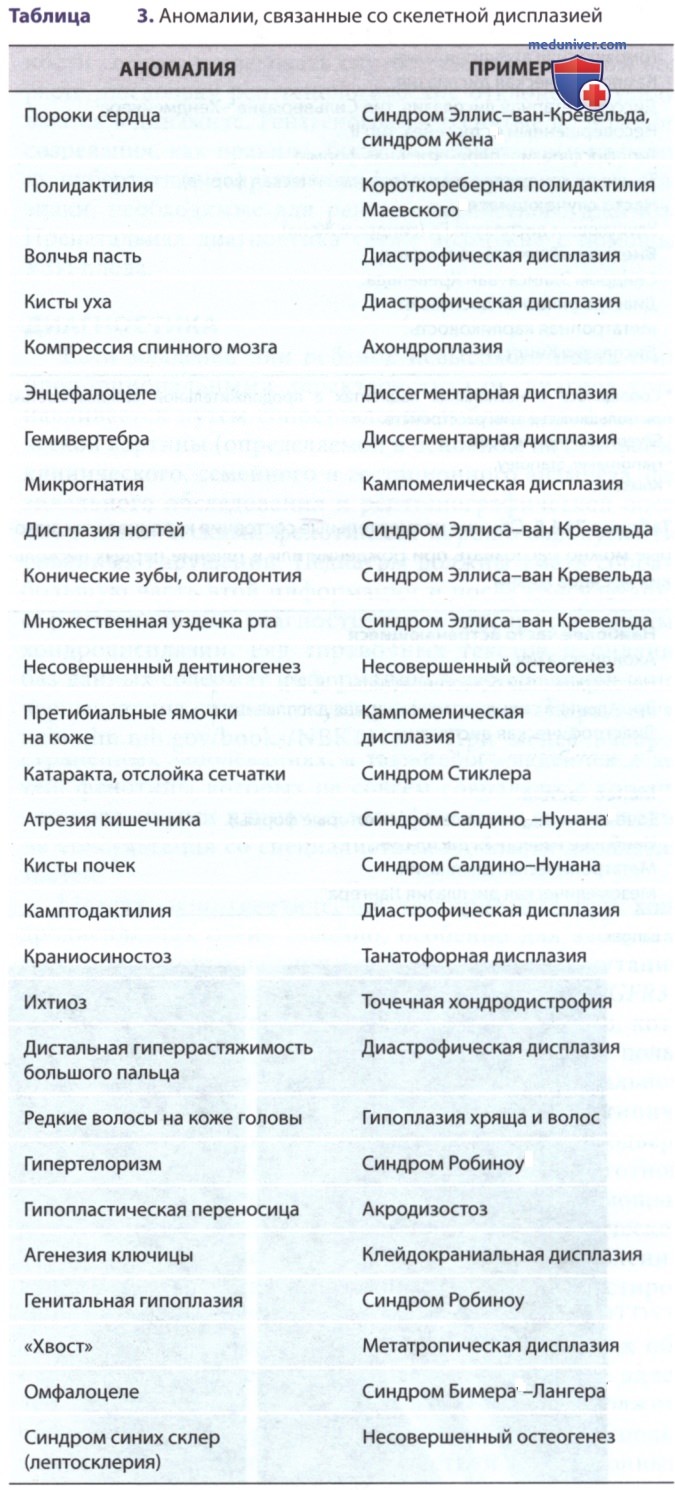
Проявления могут не иметь отношения к скелету; они отражают экспрессию мутантных генов в нескелетных тканях. Примеры включают отслоение сетчатки при врожденной спондилоэпифизарной дисплазии, изменение пола при кампомелической дисплазии, ВПС при синдроме Эллиса-ван Кревельда, иммунодефицит при гипоплазии хрящей и волос и почечную дисфункцию при удушающей дисплазии ГК. Эти нескелетные проблемы дают ценные ключи к определению конкретного диагноза и должны лечиться клинически (см. табл. 3).
3. Семейный и репродуктивный анамнез. Семейный анамнез может идентифицировать родственников с этим заболеванием; м.б. выявлен менделевский признак наследования. Поскольку при некоторых расстройствах проявления могут различаться, следует идентифицировать ДК этого расстройства. Особое внимание следует уделять легкой степени низкорослости, диспропорциям, деформациям и др. проявлениям (напр., преждевременному остеоартриту), потому что их можно не заметить.
Может оказаться полезным медосмотр родственников, а также просмотр их фотографий, рентгенограмм, мед. и лабораторных записей.
Репродуктивный анамнез может выявить предыдущие мертворождения, потери плода и др. аномальные исходы беременности, возникшие в результате дисплазии скелета. Осложнения беременности, такие как многоводие или снижение подвижности плода, часто встречаются при дисплазиях костей, особенно при неонатальных летальных вариантах.
Несмотря на то, что большая часть дисплазий скелета является генетической, семейная история заболевания обычно отсутствует. Новые мутации характерны для АуД-заболеваний, особенно летальных нарушений в перинатальном периоде (танатофорная дисплазия, несовершенный остеогенез). Большинство случаев ахондроплазии возникает в результате новых мутаций. Мозаицизм зародышевых клеток, при котором у родителя есть клоны мутантных половых клеток, наблюдается при несовершенном остеогенезе и др. доминантных заболеваниях.
Отрицательный семейный анамнез обычно наблюдается при рецессивных расстройствах. Некоторые из этих состояний вызваны Х-сцепленными мутациями. Пренатальная диагностика доступна для заболеваний, у которых идентифицирован генетический локус. Приемлемость тестирования зависит от многих факторов, и этим семьям необходимо генетическое консультирование.
4. Рентгенологические особенности. Рентгенологическое обследование на хондродисплазию должно включать простые снимки всего скелета. Следует определить, какие кости и какие части костей (эпифизы, метафизы, диафизы) больше всего страдают. По возможности следует исследовать снимки, снятые в разном возрасте, поскольку рентгенологические отклонения усиливаются в динамике. Рентгенограммы, снятые до полового созревания, как правило, более информативны, поскольку пубертатное закрытие эпифизов стирает многие признаки, необходимые для рентгенологического диагноза. Пренатальная диагностика также возможна с помощью УЗИ плода.
б) Диагностика. Если младенец или ребенок невысокого роста с непропорциональными характеристиками, диагноз устанавливается путем сопоставления наблюдаемой клинической картины (определяемой в основном на основании клинического, семейного и гестационного анамнеза, физикального обследования и рентгенографической оценки) с клиническими фенотипами хорошо задокументированных нарушений. Педиатры должны уметь собрать большую часть этой информации и после консультации с рентгенологом диагностировать распространенные хондродисплазии.
Ряд справочных текстов и онлайн-баз данных содержат информацию о заболеваниях и исчерпывающие списки текущих источников. При менее распространенных заболеваниях, а также для младенцев и детей, фенотипы которых не совсем совпадают с хорошо установленными клиническими фенотипами, необходима консультация со специалистами в области дисплазии костей.
Молекулярно-генетическое тестирование при хондродисплазиях очень полезно, особенно для заболеваний, при которых возникают повторяющиеся мутации (типичная ахондроплазия имеет ту же мутацию FGFR3). Доступны мутационные тесты на ахондроплазию, хотя диагноз м.б. установлен клинически. Наибольшую пользу от тестирования можно получить для пренатальной диагностики пар, у которых у обоих родителей типичная (гетерозиготная) ахондроплазия. Их дети подвергаются 25% риску гораздо более тяжелой гомозиготной ахондроплазии, которую можно обнаружить с помощью анализа мутаций.
Преимплантационное генетическое тестирование может использоваться для выявления двойных доминантных мутаций. Др. пример тестирования — расстройства, вызванные мутациями DTDST. Эти нарушения наследуются по АуР-типу, и в них обнаружено ограниченное количество мутантных аллелей. Если мутации выявлены у пациента, они должны обнаруживаться у родителей и потенциально использоваться для пренатальной диагностики. Мутационный анализ коммерчески доступен для многих скелетных дисплазий и все чаще используется для подтверждения клинического диагноза и для планирования будущей беременности.
Многие хондродисплазии имеют отчетливые гист. изменения пластинки роста скелета. Иногда такие ткани, полученные при биопсии или выделенные после хирургической процедуры, полезны с диагностической точки зрения. Гист. диагноз редко ставят, если он еще не заподозрен на основе клинических или рентгенологических данных.
{4В} Рекомендовано проведение рентгеноденситометрии всем пациентам с подозрением на несовершенный остеогенез и при последующем наблюдении в динамике с целью оценки минеральной плотности кости в динамике в процессе естественного развития болезни или на фоне антирезорбтивной терапии.
{4В} Рекомендовано рассмотреть проведение КТ кости с целью оценки строения костной ткани пациентам с подозрением на несовершенный остеогенез и для проведения ДД, а также в дальнейшем для оценки состояния костей в динамике на фоне антирезорбтивной терапии или в процессе естественного течения болезни для контроля степени прогрессирования болезни и определения показаний к инициации терапии*.
P.S. * Клинические рекомендации «Незавершенный остеогенез (Несовершенный остеогенез)», 2021 г.
в) Молекулярная генетика. Идентифицирован ряд генов хондродисплазии (см. табл. 1). Они кодируют несколько категорий белков, включая белки хрящевого матрикса, трансмембранные рецепторы, переносчики ионов и факторы транскрипции. Число идентифицированных локусов генов меньше, чем ожидалось, из числа признанных клинических фенотипов. У большинства пациентов есть нарушения, которые отображаются менее чем на 10 локусах; мутации в 2 локусах (COL2A1 и FGFR3) составляют более половины всех случаев.
Может существовать ограниченное количество генов, функция которых имеет решающее значение для развития скелета, особенно для линейного роста костей; мутации в этих генах вызывают широкий спектр клинических фенотипов хондродисплазии. Новые гены, несущие мутации, вызывающие хондродисплазию, продолжают выявляться с развитием технологий обнаружения.
Мутации в локусах COL2A1 и FGFR3 иллюстрируют разл. генетические характеристики. Мутации COL2A1 распределены по всему гену, с немногими случаями рецидива у неродственных людей. Напротив, мутации FGFR3 ограничены несколькими участками в пределах гена, и появление новых мутаций на этих участках у неродственных людей является правилом. Существует значимая корреляция между клиническим фенотипом и сайтом мутации для мутации FGFR3, но не COL2A1.
г) Патофизиология. Мутации хондродисплазии действуют по разным механизмам. Большинство мутаций, связанных с белками хрящевого матрикса, вызывают заболевание, когда мутирует только одна из двух копий (аллелей) соответствующего гена.
Эти мутации обычно действуют через доминантно-негативный механизм, при котором белковые продукты мутантного аллеля мешают сборке и функционированию мультимерных молекул, содержащих белковые продукты как нормальных, так и мутантных аллелей. Молекула коллагена II типа представляет собой тройную спираль, состоящую из трех цепей коллагена, которые являются продуктами гена коллагена II типа COL2A1. Когда цепи как нормальных, так и мутантных аллелей объединяются в тройные спирали, большинство молекул содержат по крайней мере одну мутантную цепь.
Неизвестно, сколько мутантных цепей необходимо для образования дисфункциональной молекулы, но в зависимости от мутации теоретически м.б. всего одна.
Мутации с участием коллагена типа X отличаются от описанной ранее модели. Они отображают область цепи, которая отвечает за распознавание цепи; цепи должны узнавать друг друга, прежде чем они смогут собраться в молекулы коллагена. Считается, что мутации нарушают этот процесс. В результате ни одна из мутантных цепей не включается в молекулы. Этот механизм является гаплонедостаточностью, потому что продукты мутантного аллеля функционально отсутствуют, а нормальный аллель недостаточен для нормальной функции. Мутации с участием генов переноса ионов также действуют через потерю функции переносчиков.
Мутации трансмембранных рецепторов, изученные на сегодняшний день, по-видимому, действуют через усиление функции; мутантные рецепторы инициируют сигналы конститутивным образом независимо от их нормальных лигандов.
Независимо от генетического механизма мутации в конечном итоге нарушают эндохондральную оссификацию — биологический процесс, ответственный за развитие и линейный рост скелета (см. рис. 1). Широкий спектр морфологических аномалий пластинки роста скелета и анат. структура, в которой происходит эндохондральная оссификация, описаны при хондродисплазиях.
д) Лечение. Первый шаг — установить правильный диагноз. Это позволяет сделать прогноз и предвидеть медикаментозные и хирургические осложнения, связанные с конкретным заболеванием. Установление диагноза помогает различать летальные и несмертельные расстройства у недоношенного или новорожденного ребенка (см. табл. 4 и 5).
Плохой прогноз долгосрочной выживаемости может служить аргументом против принятия крайних мер по спасению жизни при танатофорной дисплазии или ахондрогенезе Ib или II типов. Но такие меры м.б. показаны младенцам с врожденной спондилоэпифизарной дисплазией или диастрофической дисплазией, которые имеют хороший прогноз (если ребенок выживет в период новорожденности).
Поскольку не существует окончательной терапии для нормализации роста костей при любом из заболеваний, лечение направлено на предотвращение и исправление деформаций скелета, лечение нескелетных осложнений, предоставление генетических консультаций и помощь пациентам и их семьям в том, чтобы научиться справляться с ними. У каждого расстройства есть свой уникальный набор проблем, и, следовательно, лечение должно быть адаптировано к каждому расстройству.
Есть ряд проблем, общих для многих хондродисплазий, по которым можно дать общие рекомендации. Детям с большинством хондродисплазий следует избегать контактных видов спорта и др. видов деятельности, которые вызывают травмы или нагрузку на суставы. В детстве необходимо выработать правильные пищевые привычки, чтобы предотвратить или минимизировать ожирение в зрелом возрасте. Стоматологическую помощь следует начинать оказывать раньше, чтобы свести к минимуму скученность и смещение зубов.
Детям и родственникам должна быть предоставлена возможность участвовать в группах поддержки, таких как Little People of America и Human Growth Foundation.
Для увеличения длины кости использовались два противоречивых подхода. При некоторых заболеваниях применялось хирургическое удлинение конечностей. Наибольший успех достигнут при ахондроплазии, когда нескелетные ткани имеют тенденцию быть избыточными и легко растягиваются. Процедура обычно проводится в подростковом возрасте.
Фармакологические дозы соматотропина, сравнимые с теми, которые используются для лечения синдрома Тернера, также опробованы при нескольких расстройствах; результаты неоднозначны. Исследования на животных показывают, что натрийуретический пептид С-типа может способствовать линейному росту костей при ахондроплазии. В новых РКИ проверяют эффективность этого подхода.
КР РФ: лечение несовершенного остеогенеза включает:
1. Медикаментозное лечение (бифосфонаты, метаболиты витамина D, лечение сопутствующих заболеваний).
2. Адекватную хирургическую коррекцию деформаций (интрамедуллярные штифты).
3. Активную, но бережную реабилитацию с использованием дополнительных технических средств (ортезы, ходунки, вертикализаторы, коляски активного типа).
4. Психологическую поддержку и социальную адаптацию (создание условий для посещения массовой школы, бассейна, дополнительных занятий) с целью максимального использования возможностей пациентов*.
P.S. * Федеральные КР (протокол) по оказанию медицинской помощи пациентам с несовершенным остеогенезом.
{5С} Хирургическую коррекцию деформаций нижних конечностей пациентам с несовершенным остеогенезом в большинстве случаев рекомендуется проводить с момента, когда ребенок начинает вставать и/или при достижении костного канала допустимых размеров с целью получения оптимальных результатов лечения**.
P.S. ** Клинические рекомендации Незавершенный остеогенез (Несовершенный остеогенез), 2021 г.