Нарушения белков хрящевого матрикса, приводящие к заболеваниям костей и суставов, можно разделить на пять категорий, соответствующих дефектным белкам: три коллагена и неколлагеновые белки олигомерного матрикса хряща (СОМР), матрилин-3 и аггрекан. Клинические фенотипы и тяжесть различаются между группами и внутри них, особенно в группах спондилоэпифизарной дисплазии, которые называются коллагенопатиями 2-го типа.
а) Спондилоэпифизарные дисплазии/коллагенопатии второго типа. Термин «спондилоэпифизарная дисплазия» относится к гетерогенной группе заболеваний, характеризующихся укорочением туловища и в меньшей степени — конечностей. Тяжесть варьирует от типа ахондрогенеза II типа до менее тяжелого гипохондрогенеза (хотя оба типа детальны в перинатальном периоде), до врожденной спондилоэпифизарной дисплазии и ее вариантов, включая дисплазию Книста (Knistom, Wilhelm) (которая проявляется при рождении и обычно не приводит к летальному исходу), до позднего начала спондилоэпифизарной дисплазии (которая м.б. обнаружена только в подростковом возрасте или позже).
Рентгенологические отличительные признаки — аномалии развития тел позвонков и эпифизов, степень которых соответствует клинической степени тяжести. Большинство спондилоэпифизарных дисплазий являются результатом гетерозиготных мутаций COL2A1; это АуД-расстройства. Мутации рассредоточены по всему гену, существует слабая корреляция между локализацией мутации и результирующим клиническим фенотипом. Молекулярное тестирование/опровержение доступно на коммерческой основе. Пренатальная диагностика возможна, если мутация известна.
1. Смертельные спондилоэпифизарные дисплазии. Ахондрогенез II типа (MIM 200610) характеризуется сильным укорочением шеи и туловища, особенно укорочением конечностей и большой «мягкой» головой. Часто встречаются водянка плода и недоношенность, младенцы рождаются мертвыми или умирают вскоре после рождения.
Гипохондрогенез (MIM 200610) относится к клиническому фенотипу, промежуточному между ахондрогенезом II типа и врожденной спондилоэпифизарной дисплазией. Обычно это приводит к летальному исходу в период новорожденности.
Выраженность рентгенологических изменений коррелирует с тяжестью клинических проявлений. Образуются короткие широкие трубчатые кости с уплощенными метафизами. Кости таза гипопластичны, а кости черепа плохо минерализованы. Тела позвонков слабо оссифицируются во всем позвоночнике при ахондрогенезе II типа, а также в ШОП и крестцовом отделе позвоночника при гипохондрогенезе. В обоих случаях происходит окостенение ножки свободного лоскута. Оба типа м.б. обнаружены пренатально и подтверждены молекулярным тестированием.
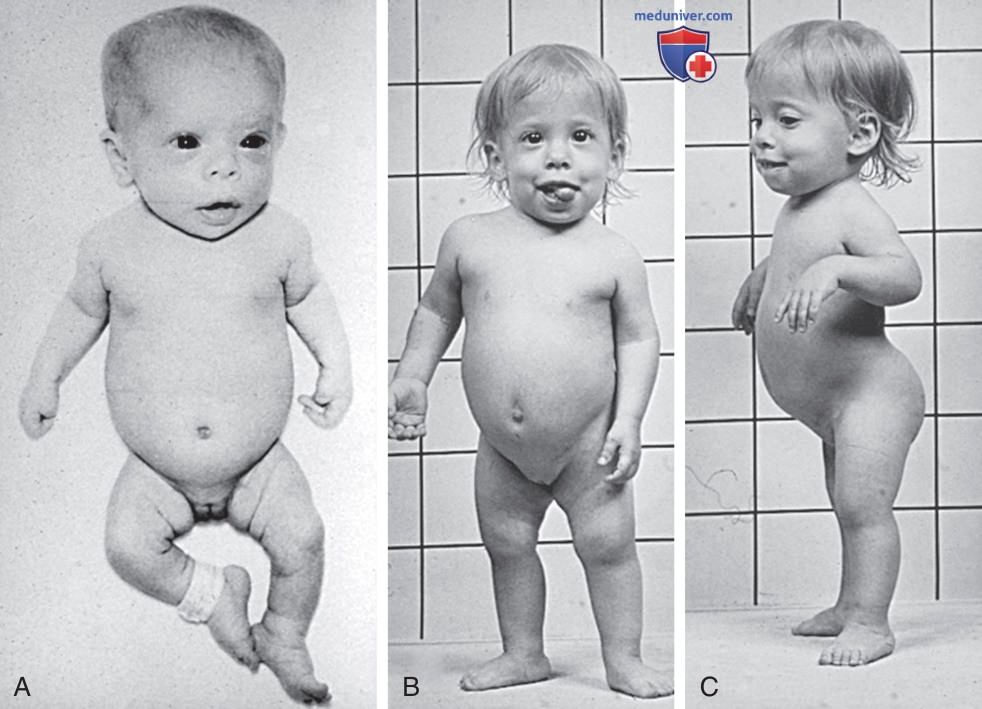
2. Врожденная спондилоэпифизная дисплазия. Фенотип этой группы спондилоэпифизарной дисплазии (MIM 183900) проявляется при рождении. Голова и лицо обычно нормальной формы, но часто встречается расщелина неба. Шея короткая, а ГК бочкообразная (рис. 1). Часто встречаются кифоз и лордоз поясничного отдела позвоночника. Проксимальные отделы конечностей короче, чем руки и ноги, что часто кажется нормальным. У некоторых младенцев косолапость и/или проявление гипоплазии.
Рисунок 1. Врожденная спондилоэпифизная дисплазия показана в младенчестве (A) и в раннем детстве (B, C). Обратите внимание на короткие конечности, относительно нормальные руки, плоское лицо и выраженный лордоз
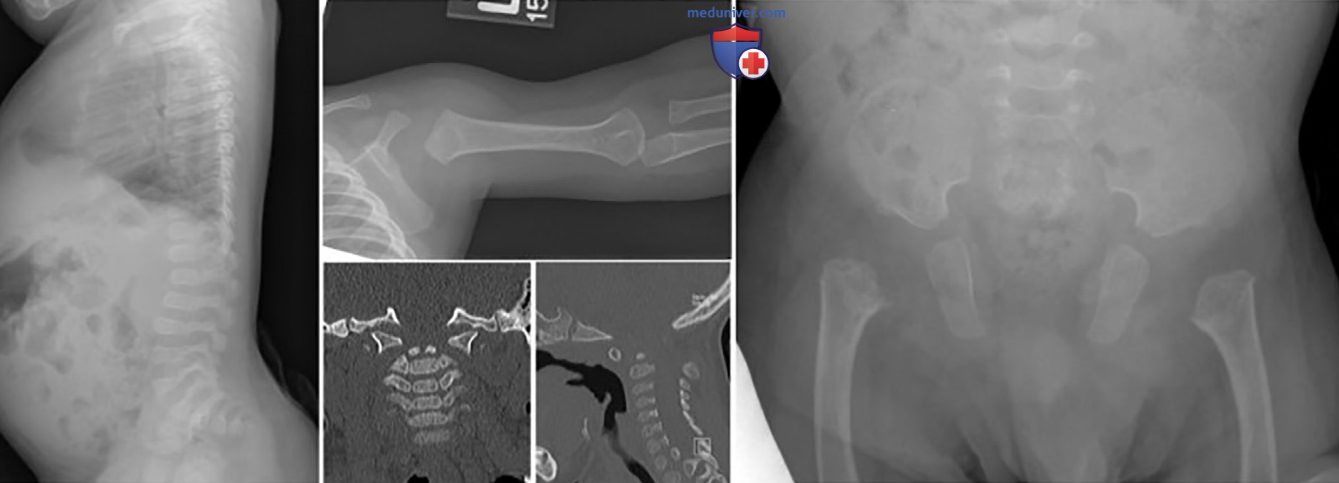
На рентгенограммах скелета новорожденного выявляются короткие трубчатые кости с задержкой окостенения тел позвонков и эпифизы проксимальных костей конечностей (рис. 2). Также определяются гипоплазия зубовидного отростка, короткий квадратный таз с плохо оссифицированным лобковым симфизом и небольшая неравномерность метафизов.
Младенцы, как правило, имеют нормальные этапы развития; походка вразвалку обычно появляется в раннем детстве. Осложнения в детском возрасте включают нарушение дыхания из-за деформации позвоночника и сдавление спинного мозга из-за цервикомедуллярной нестабильности. Диспропорция и укорочение конечностей с возрастом становятся явной и ухудшаются, а рост взрослого человека колеблется от 95 до 128 см. Характерна миопия, взрослые предрасположены к отслоению сетчатки.
Преждевременный остеоартрит возникает в раннем взрослом возрасте и требует хирургической замены сустава.
б) Дисплазия Книста. Самый распространенный вариант спондилоэпифизарной дисплазии Книста (MIM 156550) проявляется при рождении коротким туловищем и конечностями, связанными с плоским лицом, выпуклыми глазами, увеличенными суставами, «волчьей пастью» и косолапостью (рис. 3). На рентгенограммах видны дефекты позвонков и короткие трубчатые кости с эпифизарными неровностями и расширением метафиза, что придает им вид «гантели».
Двигательное развитие часто задерживается из-за деформаций суставов, хотя интеллект в норме. Потеря слуха и миопия обычно развиваются в детстве, а отслоение сетчатки является частым осложнением. Увеличение суставов прогрессирует в детстве и становится болезненным; оно сопровождается сгибательными контрактурами и атрофией мышц, которые могут привести к инвалидности в подростковом возрасте.
в) Спондилоэпифизарная дисплазия с поздним началом. Спондилоэпифизарная дисплазия с поздним началом — это умеренный клинический фенотип, характеризующийся небольшим ростом, связанным с умеренными эпифизарными и позвоночными аномалиями на рентгенограммах. Обычно выявляется в детстве или подростковом возрасте, но может оставаться нераспознанным до взрослого возраста, когда появляется преждевременный остеоартрит. Это нарушение нозологически отличается от спондилоэпифизарной дисплазии Тарда (Tarde F.), которая клинически подобна, но является результатом мутации Х-сцепленного гена SEDL.
г) Спондилоэпифизарные дисплазии, связанные с аггреканом. Мутации аггрекана были обнаружены в 3 состояниях, подобных спондилоэпифизарной дисплазии. Спондилоэпифизарная дисплазия типа Кимберли (Kimberley type) (MIM 608361) — относительно мягкое течение, с низким ростом, коренастым телосложением и ранним началом остеоартрита коленных суставов. АуД-мутации являются этиологическими. АуР-мутации вызывают более тяжелый и генерализованный клинический фенотип, спондилоэпимефизарную дисплазию — тип аггрекана (MIM 612813). Рентгенологические изменения включают расширенные метафизы.
Легкое состояние, семейный рассекающий остеохондрит (MIM 65800) характеризуется множественными остеохондритическими поражениями (отделение хряща и субхондральной кости от окружающей ткани, преимущественно затрагивает коленные, голеностопные и локтевые суставы) в коленях и/или бедрах и/или локтях, непропорционально низким ростом и ранним началом остеоартрита. В семейных случаях обнаружены АуД-мутации.
д) Синдром Стиклера/дисплазия (наследственная остеоатрофтальмопатия). Низкий рост не является признаком дисплазии Стиклера (Stickler, Gunnar В.) (MIM 184840). По своим суставным и офтальмологическим проявлениям он похож на спондилоэпифизарную дисплазию. Мутации генов, кодирующих коллагены типа II (COL2A1), типа XI (COL11A1, COL11A2) и типа IX (COL9A1), были идентифицированы у Стилкер-подобных расстройств (MIM 184840, MIM 215150). Дисплазия Стилкера часто выявляется у новорожденных в виде расщелины неба и микрогнатии (аномалия Пьера Робена (Robin, Pierre)).
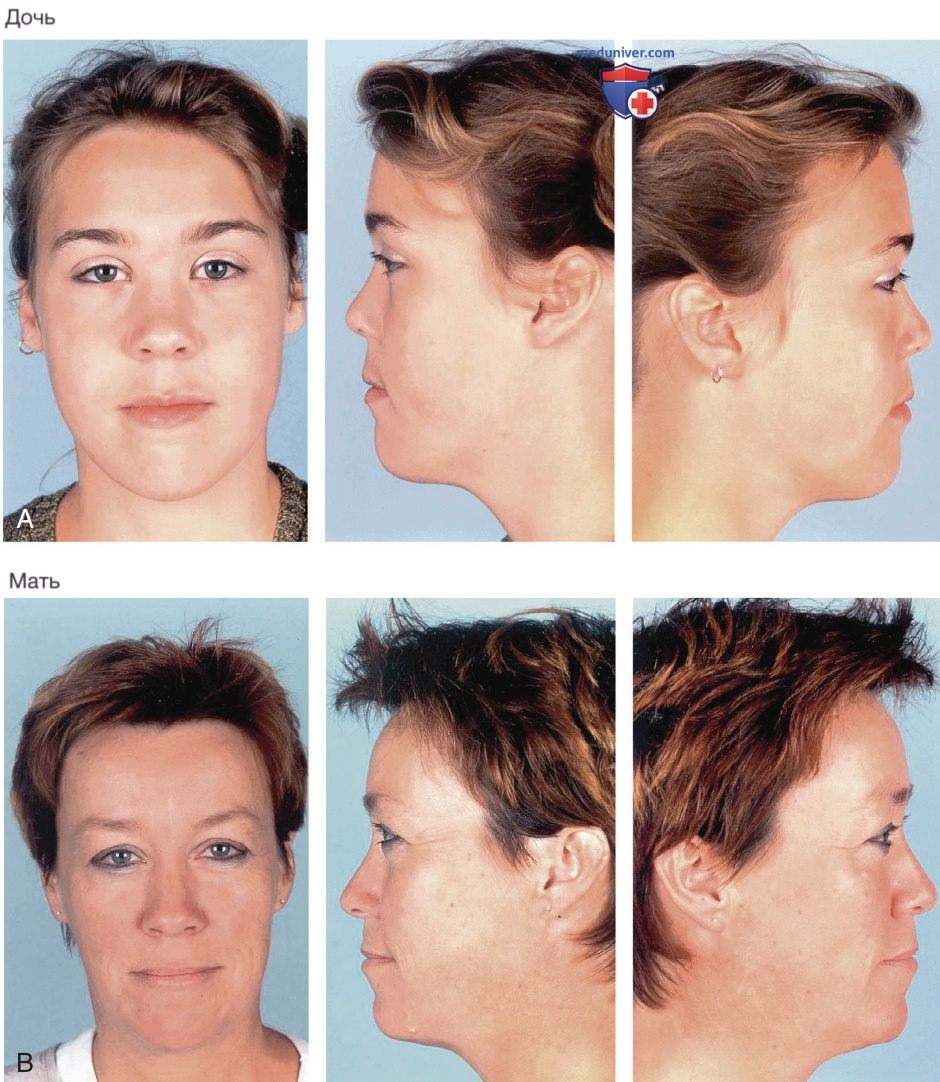
Среди пациентов с синдромом Стиклера у 25% имеется аномалия Пьера Робена; 30% пациентов с аномалией Пьера Робена имеют синдром Стиклера. Детей с синдромом Стиклера часто выявляют в отделениях черепно-лицевой хирургии. Младенцы обычно имеют тяжелую миопию и дополнительные офтальмологические осложнения, включая катаракту и дегенерацию сосудистой оболочки и стекловидного тела; отслоение сетчатки часто встречается в детстве (рис. 4). Нейросенсорная и кондуктивная тугоухость может возникнуть в подростковом возрасте, когда также могут начаться симптомы значительного остеоартрита. Особое внимание нужно уделять офтальмологическим осложнениям, даже в детском возрасте.
Рисунок 4. Лицо и профиль дочери с синдромом Стиклера I типа. Обратите внимание на плоскую переносицу, мягкие эпикантальные складки и дискретную микрогнатию. Лицо и профиль матери с синдромом Стиклера I типа. На первый взгляд у матери нет четких черт лица с синдромом Стиклера
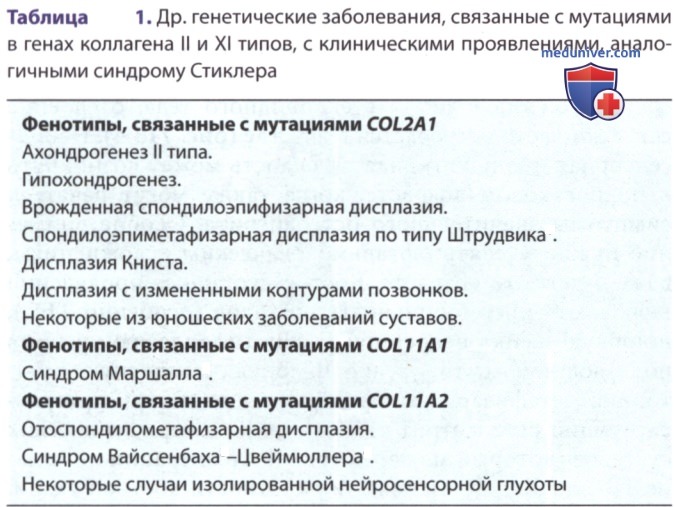
Костно-суставные проявления включают гипермобильность суставов (особенно ТБС), широкую шейку бедренной кости, гипоплазию крыльев подвздошной кости, узелки Шморля (Schmorl C.G.), мышечную гипотонию, метафизарно-эпифизарную дисплазию, прогрессирующий остеоартрит позвоночника и периферических суставов (который может потребовать операции по замене ТБС до 30 лет) и снижение плотности костной ткани. Подобные проявления могут наблюдаться и при др. заболеваниях с мутациями в генах коллагена II и XI типа (табл. 1).
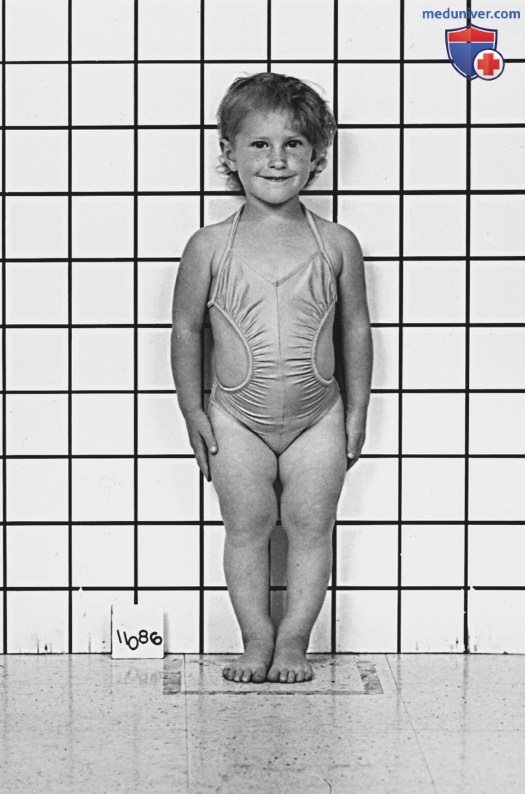
е) Метафизарная дисплазия Шмида. Метафизарная дисплазия Шмида (Schmid F.) (MIM 156500) — одна из нескольких хондродисплазий, при которой метафизарные аномалии доминируют над рентгенологическими признаками. Обычно это проявляется в раннем детстве небольшим ростом, искривлением ног и походкой вразвалку (рис. 5). Суставы, напр. запястья, м.б. увеличены.
Рисунок 5. Пациентка с метафизарной дисплазией по типу Шмида. Фасции нормальные, рост ниже нормы. Присутствует большеберцовый врожденный дефект бедра
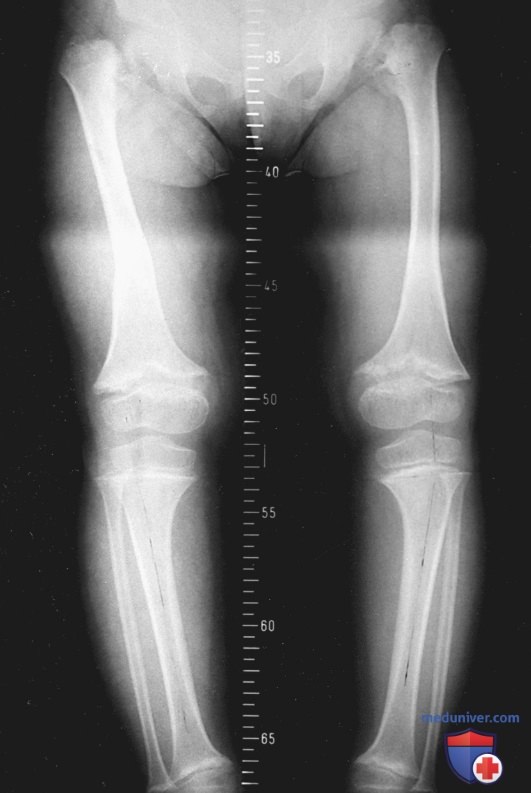
На рентгенограммах видно расширение и неравномерную минерализацию метафизов трубчатых костей проксимальных отделов конечностей (рис. 6). Врожденный дефект бедра обычно присутствует и может потребовать хирургической коррекции. Низкий рост становится более очевидным с возрастом и больше поражает нижние конечности, чем верхние, проявления ограничиваются скелетом.
Рисунок 6. Рентгенограмма нижних конечностей при метафизарной дисплазии Шмида, на которой видны короткие трубчатые кости, расширение и неровности метафиза, аномальные эпифизы головки бедренной кости и шейки бедренной кости. Эпифизы в норме. Присутствует врожденный дефект бедра
Метафизарная хондродисплазия Шмида вызывается гетерозиготными мутациями в гене, кодирующем коллаген X типа, — это АуД-признак. Распределение коллагена типа X ограничено областью растущей кости, в которой хрящ превращается в кость. Это объясняет, почему рентгенологические изменения ограничиваются метафизами.
ж) Псевдоахондроплазия и множественная эпифизарная дисплазия. Псевдоахондроплазия (MIM 177170) и множественная эпифизарная дисплазия (MIM 600969) представляют собой 2 разл. фенотипа, которые сгруппированы вместе, поскольку они возникают в результате мутаций гена, кодирующего СОМР. Обе мутации гетерозиготные; это АуД-признаки. Клинические фенотипы ограничиваются костно-мышечными тканями.
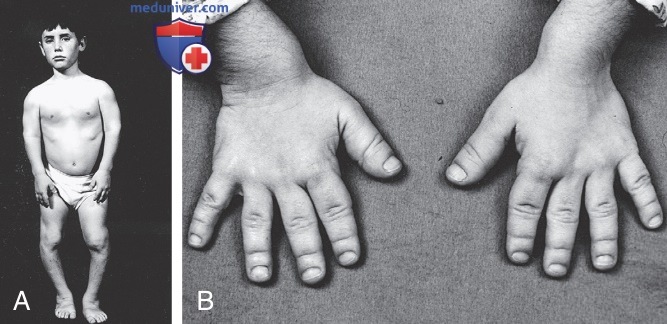
Новорожденные с псевдоахондроплазией средние по размеру и внешнему виду. Нарушения походки и низкий рост в основном поражают конечности и становятся заметными в позднем младенчестве. Низкий рост становится заметным по мере роста ребенка и связан с общей слабостью суставов (рис. 7). Кисти рук короткие, широкие, отклонены в локтевом направлении, предплечья искривлены. Этапы развития и интеллект обычно в норме. Поясничный лордоз и деформации колена развиваются в детстве, последнее часто требует хирургической коррекции. Боль часто возникает в суставах, несущих нагрузку, в детстве и подростковом возрасте, а остеоартрит развивается ~20 лет. Рост взрослых 105-128 см.
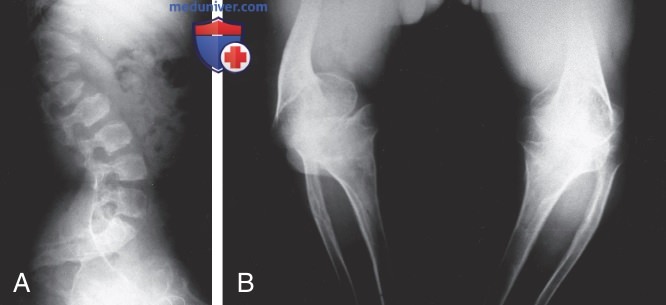
Рентгенограммы скелета показывают отличительные аномалии тел позвонков и эпифизов, и метафизов трубчатых костей (рис. 8).
Рисунок 7. A — псевдоахондроплазия у мальчика подросткового возраста. Лицо и окружность головы в норме. Укорочение всех конечностей и искривление нижних конечностей; B — фотография рук, демонстрирующая короткие пальцы
Рисунок 8. A — боковая рентгенограмма грудопоясничного отдела позвоночника пациента с псевдоахондроплазией, показывающая центральное выпячивание (язычок) передней поверхности верхних поясничных и нижних грудных позвонков. Обратите внимание на уменьшение высоты тела позвонков (платиспондилию) и вторичный лордоз; B — рентгенограмма нижних конечностей пациента с псевдоахондроплазией, показывающая большие метафизы, плохо сформированные эпифизы и заметный изгиб длинных костей
Фенотип множественной эпифизарной дисплазии имеет аномалии скелета, которые преимущественно влияют на эпифизы, как отмечено на рентгенограммах. Две формы, тяжелая типа Фэрбанка (Fairbank Arthur Thomas) и легкая типа Риббинга (Ribbing Seved), больше не используются в классификации. Из-за совпадения клинических признаков и из-за того, что мутации СОМР обнаружены в обоих типах, они теперь считаются клиническими вариантами.
Более тяжелый клинический фенотип проявляется в детстве умеренным ростом с короткими конечностями, болью в суставах, несущих нагрузку, и походкой вразвалку. На рентгенограммах определяется замедленное и нерегулярное окостенение эпифизов. У пациентов с более умеренными нарушениями расстройство может не распознаваться до подросткового или взрослого возраста. Рентгенологические изменения могут ограничиваться эпифизами головки бедренной кости.
В последнем случае умеренную множественную эпифизарную дисплазию следует отличать от двусторонней болезни Легга-Кальве-Пертеса (Legg A.Th., Calve J., Perthes G.G.). Преждевременный остеоартрит бедер и колен — главное осложнение у взрослых с множественной эпифизарной дисплазией. Рост взрослых колеблется от 136 до 151 см.
Есть семьи с клиническими и рентгенологическими проявлениями множественной эпифизарной дисплазии, которые не вызваны мутациями СОМР. Сообщалось о мутациях в генах, кодирующих все три цепи коллагена типа IX. Было высказано предположение, что СОМР и коллаген типа IX функционально взаимодействуют в хрящевом матриксе, что объясняет, почему мутации разных генов приводят к сходным картинам.
Мутации генов, кодирующих др. белок хрящевого матрикса, матрилин 3, и переносчик сульфата диастрофической дисплазии также были обнаружены у пациентов с АуД и АуР множественной эпифизарной дисплазией соответственно. Для семейных случаев псевдоахондроплазии и множественной эпифизарной дисплазии в результате мутации в СОМР доступна пренатальная диагностика.