Существуют три четко обозначенных нарушения, связанных с факторами транскрипции, которые приводят к дисплазии костей. Одна из них, кампомелическая дисплазия, исторически считается хондродисплазией. Ключично-черепная дисплазия изначально считалась дизостозом, но в новой нозологии теперь рассматривается как скелетная дисплазия из-за признания дополнительного поражения скелета. Синдром ногтей-надколенника продолжает рассматриваться как дизостоз.
Мутантные гены, кодирующие эти факторы транскрипции: определяющая пол область Y-box 9 (SOX9), фактор транскрипции, связанный с рунтированием 2 (RUNX2), и LIM-гомеобоксный транскрипционный фактор 1-β(LMX1B), соответственно, и они являются членами гораздо более крупных семейств генов. Напр., SOX9 является членом SOX семейства генов, связанных с определяющей пол областью Y-хромосомы (SRY) гена; RUNX2 (CBFA1) принадлежит к семейству коротких генов факторов транскрипции, и LMX1B входит в семейство гомеодоменных генов LIM.
Все три нарушения обусловлены гаплонедостаточностью соответствующих генных продуктов; расстройства являются доминирующими признаками. В семейных случаях ключично-черепной дисплазии и синдрома ногтей-надколенника возможна пренатальная диагностика, если выявлены мутации. Кампомелическая дисплазия возникает в результате новых мутаций и имеет низкий риск рецидива при последующих беременностях.
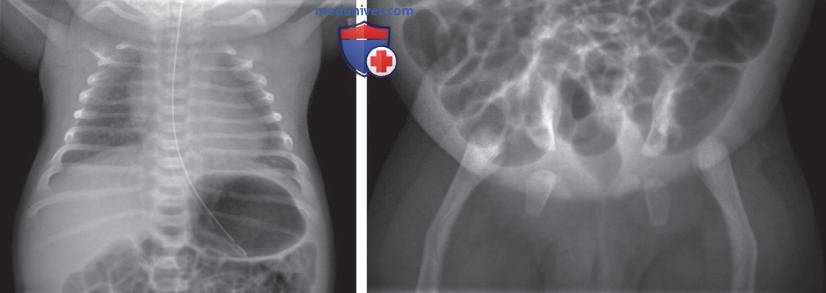
а) Кампомелическая дисплазия. Кампомелическая дисплазия (MIM 114290) проявляется у новорожденных и характеризуется искривлением длинных костей (особенно в голенях), короткими костями, нарушениями дыхания и др. аномалиями, которые включают дефекты ШОП, аномалии Пьера Робена (Robin, Pierre), ЦНС, сердца и почек. В некоторых случаях искривление бедра минимальное (акампомелическая кампомелическая дисплазия).
В общей сложности 75% людей XY имеют некоторую степень дисгенезии гонад, которая переходит от полной к неполной, проявляется нормальным женским фенотипом или неоднозначными гениталиями, что приводит к отсутствию определения тестикулярной ткани и недостаточности вирилизации у 46, XY лиц. 46, XX лица имеют ожидаемый женский фенотип с нормальной дифференцировкой яичников. Поэтому анализ кариотипа показан каждой женщине с кампомелией. Это связано с важностью функции SOX9 в дифференцировке тестикулярной ткани ниже по течению от SRY.
По сравнению с гаплонедостаточностью SOX9 дупликации заставляют ткань гонад дифференцироваться в ткань яичек у человека 46, XX, что подчеркивает важность дозы SOX9 при дифференцировке гонад. На рентгенограммах подтверждается искривление и часто определяется гипоплазия лопаток и костей таза (рис. 1). Больные младенцы обычно умирают от ДН в неонатальном периоде из-за поражения ГК.
Осложнения у выживших детей и подростков включают нестабильность ШОП, низкий рост с прогрессирующим кифосколиозом, рецидивирующее апноэ и респираторные инфекции, потерю слуха и трудности в обучении. Из-за влияния на дифференцировку гонад у выживших 46XY, пораженных дисгенезией гонад, отсутствуют телархе и первичная аменорея. Мутационное тестирование доступно в продаже, и его уровень обнаружения составляет 95%.
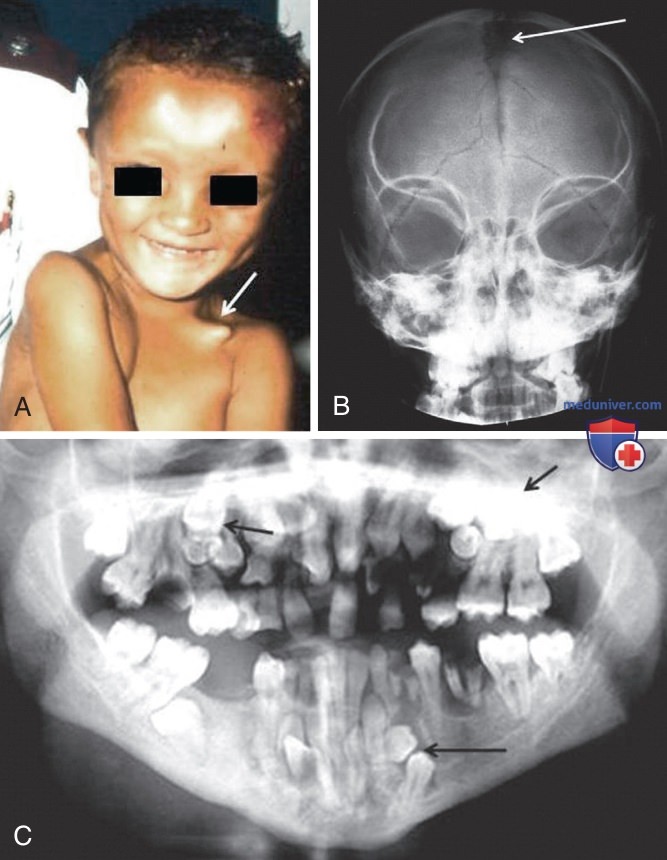
б) Ключично-черепная дисплазия. Ключично-черепная дисплазия (MIM 114290) м.б. распознана у младенцев по опущенным плечам, открытым родничкам и выступающему лбу. Длина тела при рождении нормальна, но небольшой рост и аномалии зубов проявляются в детстве (рис. 2). Плечи пациентов с ключично-черепной дисплазией могут сходиться по средней линии. На рентгенограммах выявляются гипоплазия ключиц или их отсутствие, задержка окостенения костей черепа с множественными центрами окостенения (шовные кости) и замедленное окостенение костей таза. Передний родничок широкий и может оставаться открытым.
Рисунок 2. Показаны особенности ключично-черепной дисплазии: A — лоб объемный, с углублением в центре, глаза широко расставлены, челюсть заостренная. Ключица деформирована (стрелка); B — обратите внимание на проходимость переднего родничка; C — пантомограмма гипердонтии больного мужчины, на которой видны дополнительные зубы
Течение обычно несложное, за исключением вывихов, особенно плечевых суставов, и зубных аномалий (дополнительные зубы), которые требуют лечения, а также риска потери слуха из-за инфекций. Люди с ключично-черепной дисплазией ниже ростом, чем их здоровые братья и сестры, и имеют повышенный риск возникновения вальгусной деформации стоп, плоскостопия и сколиоза. Диагноз ставится на основании клинической и рентгенологической картины, но доступна молекулярная диагностика с вероятностью выявления 70%. Доля случаев, вызванных мутациями de novo, высока.
Лечение включает профилактику инфекций уха, логопедические, стоматологические и ортопедические вмешательства по показаниям.
в) Синдром ногтей-надколенника. Дисплазия ногтей, отсутствие или гипоплазия надколенника, аномалии локтевого сустава, шпоры или «рога», отходящие от подвздошных костей, характеризуют синдром ногтей-надколенника (MIM 119600), который также называют остеоониходизостозом. Пенетрантность высока, но клинические проявления чрезвычайно разнообразны и имеют широкий спектр степени тяжести; у некоторых пациентов она проявляется в раннем детстве, в то время как у других во взрослом возрасте протекает бессимптомно.
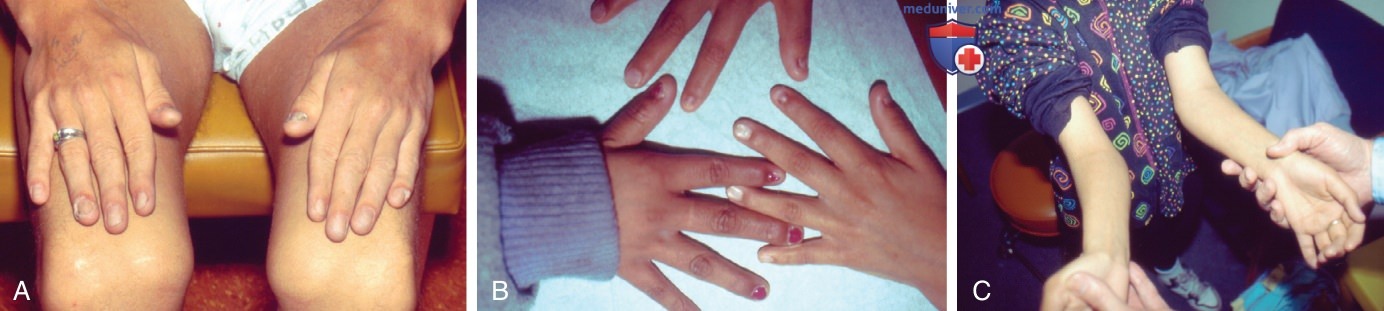
Аномалии ногтей почти универсальны и имеют широкий спектр проявлений, включая отсутствие, гипоплазию, расщелины, ребристые, тонкие или гипертрофированные ногти. Аномалии локтевого сустава включают ограничение любых движений, вальгусную деформацию локтей и птеригиум. Надколенник м.б. гипопластическим или отсутствовать (рис. 3). Рога подвздошной кости выступают кзадилатеральнее от центра подвздошной кости. В общей сложности у 30% пациентов наблюдается нефрит, напоминающий хронический гломерулонефрит, который проявляется протеинурией с гематурией или без нее; в 5% случаев заболевание почек прогрессирует до терминальной стадии почечной недостаточности.
Рисунок 3. Синдром ногтей-надколенника: A — у подростка гипоплазия ногтей, особенно больших пальцев, и смещение малого надколенника; B — двое пострадавших детей с дисплазией ногтей; C — неполное разгибание локтей
У пациентов с синдромом ногтей-надколенника существует повышенный риск глаукомы; 12% случаев возникают de novo.
Диагноз ставится на основании клинических проявлений, а молекулярное подтверждение доступно с частотой выявления 95%. Тактика лечения включает лечение ортопедических осложнений, наблюдение и лечение заболеваний почек, а также последующее офтальмологическое наблюдение.