Большие успехи в нашем понимании привели к определению генетической основы расстройств, которые ранее были плохо изучены. Некоторые из этих состояний в настоящее время на основе молекулярных и клинических данных отнесены к семействам генных нарушений.
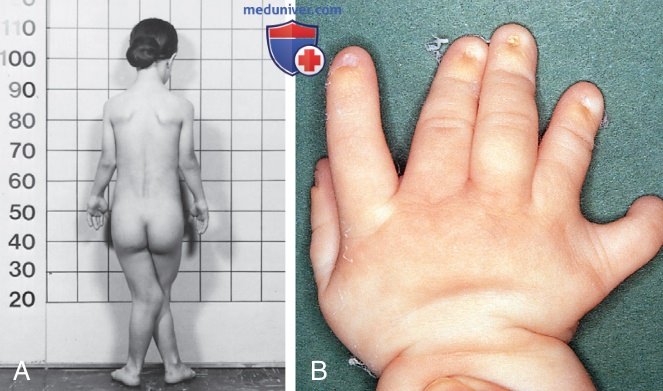
а) Синдром Эллиса-Ван Кревельда. Синдром Эллиса-ван Кревельда (Ellis Richard W.B., Van Creveld S.) (MIM* 225500), также известный как хондроэктодермальная дисплазия, представляет собой скелетную и эктодермальную дисплазию. Скелетная дисплазия проявляется при рождении укорочением конечностей, особенно средних и дистальных сегментов, в сочетании с постаксиальной полидактилией кистей, а иногда и стоп (рис. 1).
Рисунок 1. A — синдром Эллиса-ван Кревельда у молодой женщины. Обратите внимание на низкий рост, контрактуры локтевых суставов и заметную вальгусную деформацию коленных суставов; B — множественные пальцы (полидактилия) у др. пациента с синдромом Эллиса-ван Кревельда
Дисплазия ногтей и аномалии зубов (включая неонатальные зубы, отсутствие зубов, преждевременную потерю зубов и дефекты верхней губы) являются проявлением эктодермальной дисплазии. Общие проявления также включают ДМПП и др. ВПС.
P.S. * MIM (Mendelian Inheritance in Man) — менделевское наследование у человека.
На рентгенограммах скелета выявляются короткие трубчатые кости с булавовидными концами, особенно в проксимальных отделах большеберцовой и локтевой костей (рис. 2). В костях запястья обнаруживаются дополнительные центры окостенения и сращения, в кистях — конусовидные эпифизы. Часто над медиальной частью вертлужной впадины определяется костная шпора.
Рисунок 2. Рентгенограмма нижних конечностей при синдроме Эллиса-ван Кревельда. Трубчатые кости и проксимальная часть малоберцовой кости короткие. В латеральных эпифизах большеберцовой кости отмечается задержка окостенения с деформацией коленных суставов
Примерно 30% пациентов умирают от сердечно-легочных заболеваний в младенчестве. У остальных продолжительность жизни нормальная; рост взрослых пациентов колеблется в пределах 119-161 см.
б) Асфиксическая торакальная дисплазия. Асфиксическая торакальная дисплазия (MIM 208500), также известная как синдром Жене (Jeune syndrome), представляет собой АуР-хондродисплазию, напоминающую синдром Эллиса-ван Кревельда. У новорожденных детей отмечаются длинная узкая ГК и ДН, обусловленная гипоплазией легких. Новорожденные часто умирают.
Др. неонатальные проявления включают несколько укороченные конечности и постаксиальную полидактилию. Это состояние является результатом патологии первичных ресничек, чаще всего вследствие мутаций гена, кодирующего тяжелую цепь 1 цитоплазматического динеина 2 (DYNC2H1). Это заболевание в настоящее время классифицируется как цилиопатия со значительным поражением скелета.
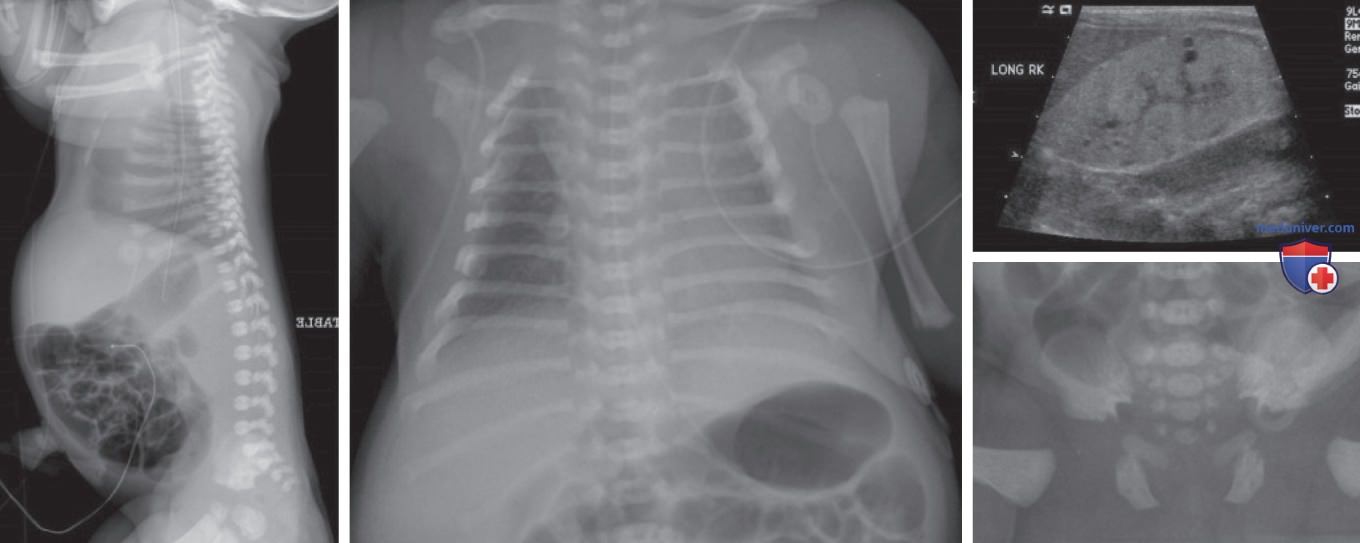
На рентгенограммах скелета определяются очень короткие ребра с утолщением спереди. Трубчатые кости конечностей короткие, с выпуклыми концами; в костях кистей встречаются конусообразные эпифизы. Подвздошные кости короткие и квадратные, с костной шпорой над медиальной частью вертлужной впадины (рис. 3).
Рисунок 3. Асфиксическая торакальная дисплазия. Короткие ребра длинной и узкой грудной клетки, малый таз, «трезубец» вертлужной впадины, отсутствие платиспондилии (помогает в дифференциальной диагностике с танатофорной дисплазией), кистозная болезнь почек
Если дети переживают неонатальный период, дыхательная функция обычно улучшается по мере роста ГК. Операция по расширению ГК по бокам улучшает рост ребер и увеличивает размеры ГК. Часто в детстве развивается прогрессирующая дисфункция почек. Сообщалось также о нарушении всасывания в кишечнике и нарушении функции печени.
в) Синдромы полидактилии и коротких ребер. Эти состояния, которые имеют общие клинические признаки сужения ГК, коротких ребер, полидактилии, очень коротких конечностей, летальности в период новорожденности и AyP-наследования, сгруппированы в пять синдромов (синдромы полидактилии и коротких ребер 2-5). В этой группе нарушений обнаруживаются мутации, которые картируются в генах, связанных с ресничками, — DYNCH2H, ТТ21В, WDR19, WDR34, WDR35, IFT80, IFT140, IFT172 и NEK1.
г) Расстройства спектра хрящево-волосяной гипоплазии - анауксетической дисплазии. Хрящево-волосяная гипоплазия (MIM 250250), также известна как метафизарная хондродисплазия, тип Мак-Кьюсика (Metaphyseal chondrodysplasia, McKusick type), является частью спектра заболеваний с метафизарным поражением, которое включает метафизарную дисплазию без гипотрихоза и анауксетическую дисплазию.
Все расстройства характеризуются выраженной непропорциональной низкорослостью, которая обычно диагностируется при рождении; короткие конечности м.б. выявлены пренатально. Эти расстройства имеют AyP-наследование и вызваны мутациями в RMRP — гене, кодирующем большой нетранслируемый РНК-компонент ферментного комплекса, участвующего в процессинге митохондриальной РНК.
Потеря продукта этого гена препятствует процессингу как матричной, так и рибосомной РНК и коррелирует со степенью костной дисплазии, тогда как потеря процессинга матричной РНК коррелирует со степенью гипоплазии волос, иммунодефицитом и гематологическими нарушениями. Молекулярный анализ подтверждает диагноз, пренатальная диагностика возможна при обнаружении мутации у пациента/родителей.
1. Хрящево-волосяная гипоплазия. Хрящево-волосяная гипоплазия распознается на втором году жизни на основании дефицита роста конечностей, сопровождающегося расширением нижней части ГК, выступающей грудиной и искривлением ног. Кисти и ступни короткие с очень короткими пальцами и выраженной слабостью связок. Волосы тонкие, редкие, светлые; гипоплазия ногтей; возможна гипопигментация кожи.
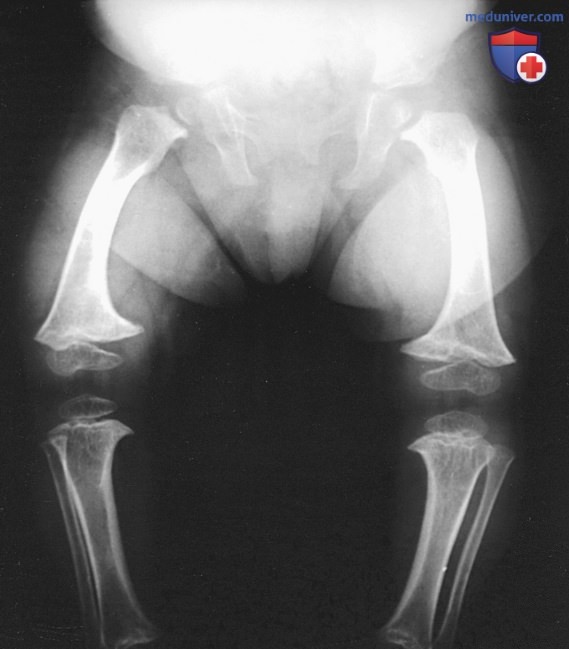
На рентгенограммах видны короткие трубчатые кости с расширенными, неравномерно минерализованными и чашевидными метафизами (рис. 4). Коленные суставы поражены в большей степени, чем ТБС, а малоберцовая кость непропорционально длиннее большеберцовой. Пястные кости и фаланги короткие и широкие. На рентгенограммах позвоночника выявляется платиспондилия легкой степени.
Рисунок 4. Рентгенограмма нижних конечностей при хрящево-волосяной гипоплазии. Трубчатые кости короткие, метафизы расширены и неправильной формы. Малоберцовая кость непропорционально длинная по сравнению с большеберцовой. Шейки бедренных костей короткие
Нескелетные проявления заболевания включают иммунодефицит (аномалии Т-клеток, нейтропения, лейкопения и восприимчивость к инфекциям, вызванных вирусом ветряной оспы; у детей также м.б. осложнения после вакцинации против оспы и полиомиелита), мальабсорбцию, целиакию и болезнь Гиршпрунга (Hirschsprung disease). Взрослые подвержены риску ЗНО, особенно неходжкинской лимфомы и опухолей кожи. Рост взрослого человека колеблется в пределах 107-157 см.
Самая высокая распространенность рождаемости наблюдается у амишей и финнов из-за эффекта основателя*. У амишей частота носителей составляет 1:19 при 1:1300 рождений больных детей против частоты носителей 1:76 при 1:23 000 рождений больных детей в Финляндии. Точная распространенность в общей популяции неизвестна, но хрящево-волосяная гипоплазия встречается относительно редко.
Однако два аллельных состояния, метафизарная дисплазия без гипотрихоза и анауксетическая дисплазия, расширяют фенотипический спектр. Дети с нарушением роста и аномалией волос должны быть обследованы на наличие мутаций RMRP, чтобы не пропустить диагноз.
P.S. * Эффект основателя — явление снижения и смещения генетического разнообразия при заселении малым количеством представителей рассматриваемого вида новой географической территории. Является вариантом генетического дрейфа.
д) Метатропная дисплазия. Метатропная дисплазия (MIM 156530) представляет собой АуД-заболевание, возникающее в результате гетерозиготных мутаций транзиторного рецепторного потенциала ваниллоидного семейства 4 (TRPV4), которое кодирует проницаемый для кальция катионный канал. Новорожденные имеют длинное узкое туловище и короткие конечности. От основания позвоночника иногда отходит хвостовидный придаток. Гипоплазия зубовидного отростка встречается часто и может сопровождаться нестабильностью шеи.
В позднем младенчестве появляется кифосколиоз, который прогрессирует в детском возрасте, часто имея тяжелую форму с нарушением сердечно-легочной функции. Суставы большого размера с постепенным ограничением подвижности, за исключением кистей. В детстве часто развиваются контрактуры ТБС и коленных суставов. Хотя тяжелобольные младенцы могут рано погибнуть от ДН, пациенты обычно выживают, но во взрослом возрасте могут стать инвалидами вследствие прогрессирующих скелетно-мышечных деформаций. Рост взрослого человека колеблется в пределах 110-120 см.
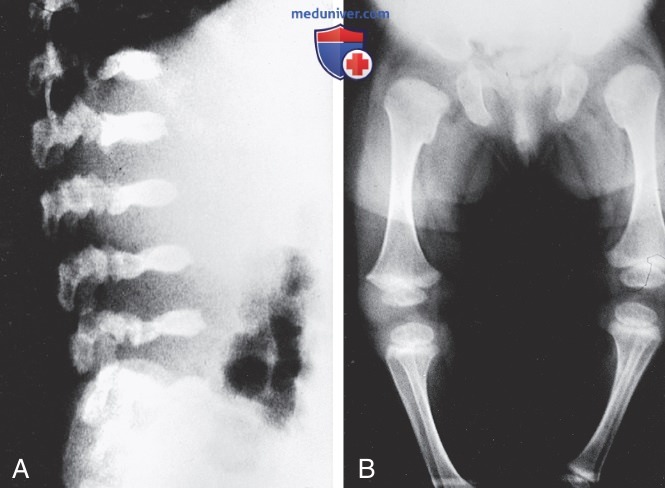
На рентгенограммах скелета определяются характерные изменения с преобладанием тяжелой платиспондилии и коротких трубчатых костей с расширенными и деформированными метафизами, которые имеют вид «гантелей» (рис. 5). Кости таза гипопластичны и имеют вид «алебарды» из-за небольшой крестцово-седалищной борозды и борозды по латеральному краю вертлужной впадины. Метатропная дисплазия входит в группу патологии TRPV4.
Рисунок 5. A — рентгенограмма грудопоясничного отдела позвоночника в боковой проекции при метатропной дисплазии демонстрирует тяжелую платиспондилию; B — на рентгенограмме нижних конечностей при метатропной дисплазии видны короткие трубчатые кости с расширенными метафизами. Бедренные кости имеют вид «гантели»
е) Спондилометафизарная дисплазия, тип Козловского. Спондилометафизарная дисплазия, тип Козловского (Kozlowski К.) (MIM 184252), представляет собой АуД аллельное заболевание группы метатропной дисплазии, вызванное мутациями TRPV4.
Мутации TRPV4 также были выявлены при АуД-брахиолмии (MIM 113500), в фенотипе которой на рентгенограммах преобладают прогрессирующий сколиоз и платиспондилия, и семейной артропатии пальцев с брахидактилией (MIM 606835), которая характеризуется деформирующим болезненным остеоартритом межфалангового, пястно-фалангового и плюснефалангового суставов, начинающимся после первого десятилетия жизни. Остальная часть скелета не затронута.
Спондилометафизарная дисплазия, тип Козловского, в раннем детском возрасте проявляется умеренно низким ростом, в основном за счет размеров туловища, и «утиной походкой». Кисти и ступни м.б. короткими. На рентгенограммах определяется уплощение тел позвонков. Метафизы трубчатых костей расширены и неравномерно минерализованы, особенно в проксимальном отделе бедренной кости. Отмечается умеренная гипоплазия костей таза.
В подростковом возрасте может развиться сколиоз. В остальном заболевание протекает без осложнений, а проявления ограничиваются скелетом. Взрослые пациенты имеют рост 130-150 см.
ж) Нарушения с участием филамина. Мутации генов, кодирующих белки филамина А и филамина В, были обнаружены при разл. нарушениях развития скелета: мутации филамина А — при отопалатодигитальных синдромах 1-го и 2-го типа, фронтометафизарной дисплазии, синдроме Мельника-Нидлса (Melnick John С., Needles Carl F.) и терминальной костной дисплазии с пигментными дефектами (MIM 311300, 304120, 305620, 309350, 300244); мутации филамина В — при синдроме Ларсена (Larsen syndrome) и перинатальном летальном ателостеогенезе 1-го и 3-го типов, спондило-запястно-тарзальной дисплазии и дисплазии бумеранга (MIM 150250, 108720, 108721, 272460, 112310).
Филамины функционально связывают внеклеточные и в/клеточные структурные белки, тем самым связывая клетки с их локальным микроокружением, что важно для развития и роста скелета.
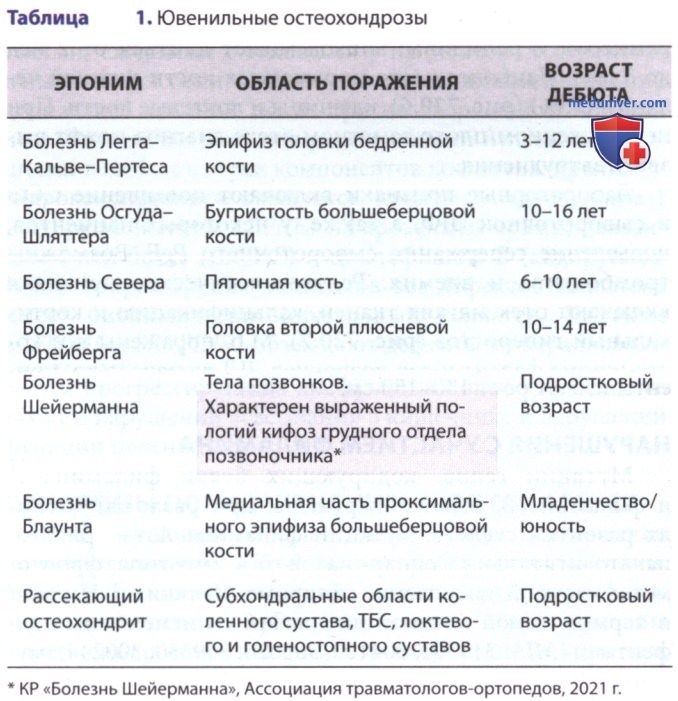
з) Ювенильные остеохондрозы. Ювенильные остеохондрозы представляют гетерогенную группу заболеваний, при которых регионарные нарушения роста костей вызывают невоспалительные артропатии. В табл. 1 приведены данные о ювенильных остеохондрозах. У некоторых наблюдаются локальная боль и болезненность [болезнь Фрейберга (Freiberg Alfred H.), болезнь Осгуда-Шляттера (Osgood Robert Bayley, Schlatter Carl B.), рассекающий остеохондрит], в то время как у других — безболезненное ограничение движений в суставах (болезнь Легга-Кальве-Пертеса (Legg Arthur, Calve Jacques, Perthes Georg), болезнь Шейерманна (Scheuermann Holger Werfel)).
Рост костей м.б. нарушен, что приводит к деформации. Диагноз обычно подтверждается рентгенологически, а лечение симптоматическое. В основе патогенеза этих нарушений лежит ишемический некроз первичных и вторичных центров окостенения. Хотя сообщалось о семейных формах, эти расстройства обычно возникают спорадически.
и) Болезнь Каффи (кортикальный детский гиперостоз). Это редкое заболевание неизвестной этиологии, характеризующееся кортикальным гиперостозом с воспалением прилегающих фасций и мышц. Оно часто возникает спорадически, но сообщалось как об АуД- (MIM 244460), так и АуР- (MIM 127000) формах. Мутации в Fam111A (семейство со сходством последовательностей 111, член А) и ТВСЕ (тубулин-специфический шаперон Е) были идентифицированы при АуД- и АуР-формах соответственно. Дисплазия Каффи (Caffey John) относится к группе тонкой костной дисплазии.
Описано пренатальное и чаще постнатальное начало заболевания. Пренатальный дебют м.б. легкой (АуД) и тяжелой (АуР) формы. Тяжелое заболевание с в/утробным началом характеризуется типичными поражениями костей, многоводием, водянкой плода, тяжелым РДС, недоношенностью и высокой смертностью. Дебют в младенчестве (<6 мес; в среднем 10 нед) наиболее распространен; проявления включают внезапное начало с раздражительности, отека смежных мягких тканей, предшествующего утолщению кортикального слоя подлежащих костей, лихорадкой и анорексией.
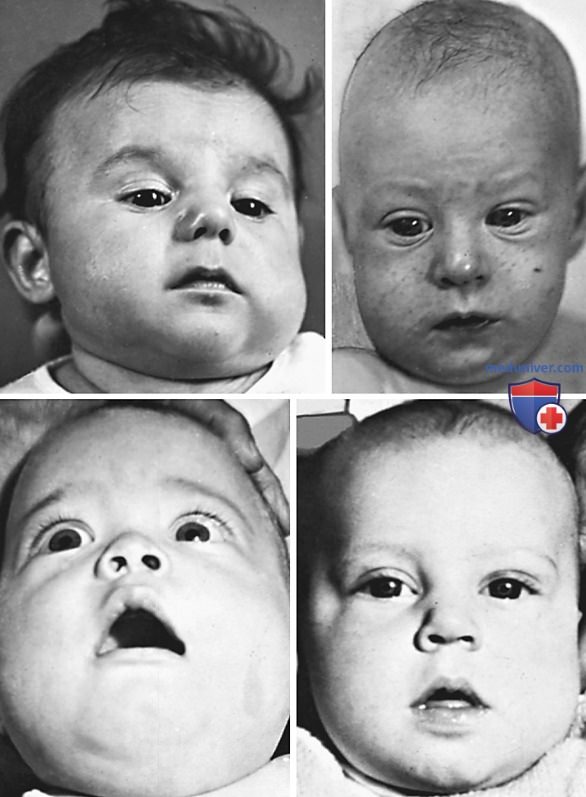
Область отека болезненна, с «древесным» уплотнением, но с минимальным повышением местной температуры и покраснением; нагноение отсутствует. Имеют место непредсказуемые ремиссии и рецидивы; эпизод может длиться от 2 нед до 3 мес. Наиболее часто поражаются кости нижней челюсти (75%) (рис. 6), ключицы и локтевые кости. При невыраженном/плохо заметном отеке диагноз может вызвать затруднения.
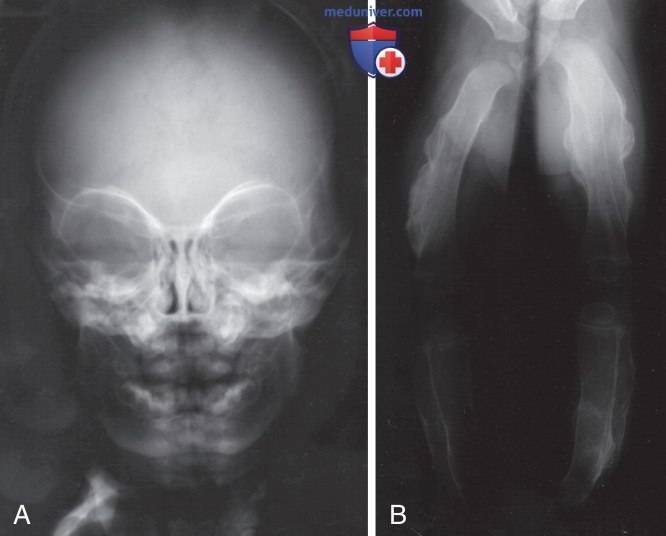
Лабораторные признаки включают повышение СОЭ и сывороточной ЩФ, а также, у некоторых пациентов, повышение содержания сывороточного PgE. Возможны тромбоцитоз и анемия. Рентгенологические признаки включают отек мягких тканей, кальцификацию и кортикальный гиперостоз (рис. 7). М.б. поражены все кости, кроме фаланг и тел позвонков. ДД включает др. причины гиперостоза, такие как хроническая интоксикация витамином А, длительная инфузия простагландина Е у детей с дуктусзависимым ВПС, первичные опухоли костей и цинга.
Рисунок 6. Лица детей при кортикальном детском гиперостозе. Практически во всех случаях изменения появлялись до 5-го месяца жизни. Односторонний отек левой щеки и челюсти у ребенка 12 нед.
Рисунок 7. A — рентгенограмма ребенка 5 мес демонстрирует гиперостоз нижней челюсти; B — рентгенограмма ребенка 5 мес демонстрирует гиперостоз обеих ног.
Осложнения редки, но включают псевдопаралич с поражением конечностей/лопатки, плевральные выпоты (ребро), кривошею (ключица), асимметрию нижней челюсти, сращение костей (ребра/локтевой и лучевой костей) и угловую деформацию костей (часто при тяжелой форме с в/утробным дебютом заболевания). Лечение включает индометацин и преднизон (при плохом ответе на индометацин).
к) Прогрессирующая оссифицирующая фибродисплазия. Прогрессирующая оссифицирующая фибродисплазия (MIM 135100) представляет собой редкое и тяжелое инвалидизирующее заболевание, характеризующееся прогрессирующим внескелетным гетеротопическим образованием кости в мягких соединительных тканях, включая мышцы, сухожилия, связки, фасции и апоневрозы. За исключением деформации больших пальцев стопы, внешней аномалии у детей при рождении не отмечается. Эпизоды болезненного отека мягких тканей с воспалением обычно начинаются в раннем детском возрасте, вначале поражая верхнюю часть спины и шею, а затем все туловище и конечности.
Повторные эпизоды (обострения) медленно превращают мягкие ткани в костные полосы/пластины, которые охватывают суставы и постепенно ограничивают диапазон движений и подвижность. Эти эпизоды часто провоцируются травмами, в/м инъекциями и вирусной инфекцией. Большинство пациентов нуждаются в инвалидном кресле уже в подростковом возрасте. Средняя продолжительность жизни составляет ок. 40 лет, смерть обычно наступает в результате осложнений торакальной недостаточности.
Прогрессирующая оссифицирующая фибродисплазия возникает в результате гетерозиготных активирующих мутаций гена (ACVR1), кодирующего рецептор костного морфогенетического белка (BMP) типа I — рецептор активина А типа I (ALK2). Пациенты с классической прогрессирующей оссифицирующей фибродисплазией имеют ту же миссенс-мутацию ACVR1, которая усиливает передачу сигналов BMP, что в свою очередь вызывает воспаление и аберрантную эндохондральную оссификацию посредством механизмов, которые плохо изучены.
Факторы окружающей среды, напр. травма, играют важную роль в возникновении этих событий. Мутации ACVR1 обычно возникают спорадически, редко наблюдается АуД-передача. Прогрессирующая оссифицирующая фибродисплазия относится к группе дезорганизации развития компонентов скелета.
В настоящее время не существует лечения, приводящего к выздоровлению, при прогрессирующей оссифицирующей фибродисплазии. Поддерживающая терапия включает исключение травматичных ФН, в/м инъекций, иммунизацию, и перенапряжение челюсти во время стоматологических процедур. ГКС и др. противовоспалительные ЛП уменьшают воспаление и боль во время обострений, но неспособны предотвратить гетеротопическое образование кости.
Исследования на животных моделях прогрессирующей оссифицирующей фибродисплазии предполагают, что ингибиторы киназы BMP типа I и агонисты γ-рецепторов ретиноевой кислоты, которые блокируют хондрогенез — начальный этап эндохондральной оссификации, м.б. эффективны в терапии в будущем.
Исследование прогрессирующей оссифицирующей фибродисплазии на животных показало, что мутантный ALK2 реагирует на активин А, индуцирует каноническую передачу сигналов BMP и приводит к образованию гетеротопической кости, обеспечивая дополнительную возможную терапевтическую мишень. Примечательно, что агонист γ-рецепторов ретиноевой кислоты паловаротен* проходит испытания 2-й фазы в рамках продолжающегося клинического исследования с участием пациентов с прогрессирующей оссифицирующей фибродисплазией (NCT02190747**).