Остеопороз представляет собой хрупкость костной системы с предрасположенностью к переломам длинных костей/компрессионным переломам позвонков в результате легкой/несущественной травмы. Несовершенный остеогенез (болезнь хрупких костей) — наиболее частая генетическая причина остеопороза — представляет собой генерализованное заболевание соединительной ткани. Спектр несовершенного остеогенеза чрезвычайно широк: от форм, приводящих к летальному исходу в перинатальном периоде, до легких форм с неоднозначным диагнозом у взрослого человека.
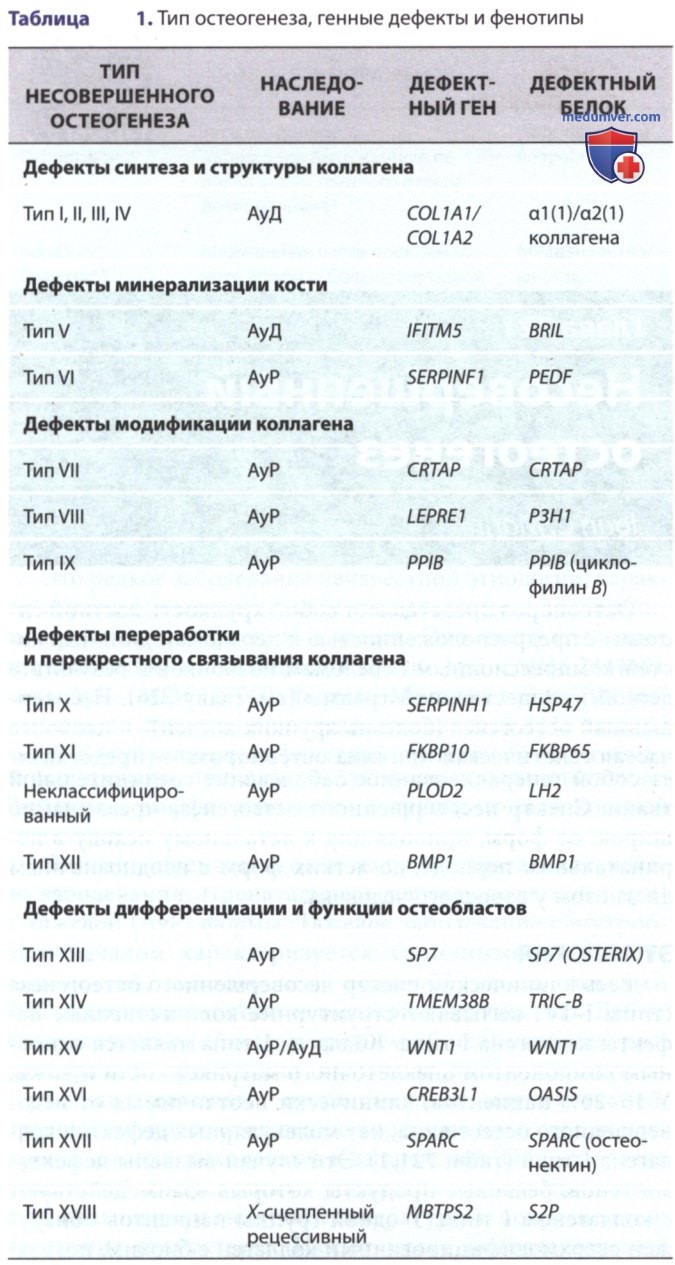
а) Этиология. Весь клинический спектр несовершенного остеогенеза (типы I—IV) вызывают структурные/количественные дефекты коллагена I типа. Коллаген I типа является основным компонентом внеклеточного матрикса кости и кожи. У 15-20% пациентов, клинически неотличимых от несовершенного остеогенеза, нет молекулярных дефектов коллагена I типа (табл. 1). Эти случаи вызваны дефектами генов, белковые продукты которых взаимодействуют с коллагеном I типа.
У одной группы пациентов обнаружен сверхмодифицированный коллаген с биохим. показателями, сходными с таковыми у пациентов со структурными дефектами коллагена и тяжелой/летальной дисплазией костной ткани при несовершенном остеогенезе. Эти случаи вызваны рецессивными нулевыми мутациями в любом из трех компонентов коллагена: пролил-3-гидроксилирующем комплексе, пролил-3-гидроксилазе 1 (кодируемой геном LEPRE1 на хромосоме 1р34.1)/связанном с ней белке (CRTAP) и циклофилине В (кодируемом PPIB).
Вторая группа пациентов без дефектов коллагена имеет биохимически нормальный коллаген. Дефекты в IFITM5 и SERPINF1 объясняют дефекты минерализации при V и VI типах несовершенного остеогенеза, в то время как мутации в SERPINH1, кодирующем коллагеновый шаперон HSP47, и FKBP10, кодирующем пептидил-пролилцис-транс-изомеразу FKBP65, вызывают X и XI типы несовершенного остеогенеза соответственно. Редкие мутации в ВМР1, ферменте, который перерабатывает С-пропептид коллагена I типа, также вызывает АуР-форму несовершенного остеогенеза.
Самый последний набор генов, добавленных в панель причин АуР несовершенного остеогенеза (SP7 при XIII типе; ТМЕМ38В при XIV типе; WNT1 при XV типе; CREB3L1 при XVI типе, SPARC XVII типе, MBTPS2 при XVIII типе), не только участвует в дифференцировке остеобластов, но также влияет на синтез и перекрестное связывание коллагена. Существует очень мало людей с несовершенным остеогенезом, генетический дефект которых не находился бы в известном гене, вызывающем заболевание.
б) Эпидемиология. АуД-формы несовершенного остеогенеза встречаются в равной степени во всех расовых и этнических группах, тогда как АуР-формы встречаются преимущественно в этнических группах с близкородственными браками/как эффект основателя* в изолированной популяции. У западноафриканской мутации — основателя несовершенного остеогенеза VIII типа частота носительства среди афроамериканцев составляет 1:200-300. Общая заболеваемость всеми типами несовершенного остеогенеза, выявляемыми в младенчестве, составляет 1:20 000. Аналогичная частота встречается при легкой форме несовершенного остеогенеза I типа.
P.S. * Эффект основателя — явление снижения и смещения генетического разнообразия при заселении малым количеством представителей рассматриваемого вида новой географической территории. Является вариантом генетического дрейфа.
в) Патология. Структурные мутации коллагена при несовершенном остеогенезе вызывают масштабные аномалии костей. Костный матрикс содержит аномальные фибриллы коллагена I типа и относительно повышенные уровни коллагена III и V типов. Также снижается количество некоторых неколлагеновых белков костного матрикса. Костные клетки вносят свой вклад в патологию несовершенного остеогенеза за счет аномальной дифференцировкой остеобластов и увеличения количества активных остеокластов, резорбирующих костную ткань. Кристаллы гидроксиапатита, осаждающиеся на эту матрицу, плохо ориентированы относительно длинной оси фибрилл, что приводит к парадоксальной гиперминерализации кости.
г) Патогенез. Коллаген I типа — это гетеротример, состоящий из двух α1 (I) цепей и одной α2(I) цепи. Цепи синтезируются в виде молекул проколлагена с короткими глобулярными выростами на обоих концах центрального спирального домена. Спиральный домен состоит из непрерывных повторов последовательности Gly-X-Y, где Gly представляет собой глицин, X часто является пролином, а У часто является гидроксипролином. Присутствие глицина в каждом третьем остатке имеет решающее значение для образования спирали, поскольку его небольшая боковая цепь может располагаться внутри нее.
Цепи собраны в тримеры на своих карбоксильных концах; затем образование спирали происходит линейно в направлении от карбоксильных к аминогруппам. Одновременно со сборкой и образованием спирали спиральные остатки пролина и лизина гидроксилируются пролил-4-гидроксилазой и лизилгидроксилазой, а некоторые остатки гидроксилизина гликозилируются.
Структурные дефекты коллагена преимущественно бывают двух типов: 80% представляют собой точечные мутации, вызывающие замены спиральных остатков глицина/критических остатков в С-пропептиде на др. аминокислоты, а 20% представляют собой дефекты сплайсинга одного экзона. Клинически легкая форма несовершенного остеогенеза I типа имеет количественный дефект с нулевыми мутациями в одном аллеле al(I), приводящими к снижению количества нормального коллагена.
Замены глицина в двух α-цепях имеют отчетливую генотип-фенотипическую взаимосвязь. Треть мутаций в α1-цепи смертельны, мутации в α2(I) преимущественно не смертельны. Две области α1(I), сопряженные с летальным исходом, совпадают с основными лиганд-связывающими областями спирали коллагена. Летальные мутации в a2(I) происходят в восьми регулярно расположенных кластерах вдоль цепи, совпадающих с областями связывания матричных протеогликанов в коллагеновой фибрилле.
Классический несовершенный остеогенез (по классификации Силленса (Sillence classification) I—IV типы) является АуД-заболеванием, как и несовершенный остеогенез V типа. Некоторые рецидивы заболевания в семьях вызваны родительским мозаицизмом по доминантным мутациям коллагена. В Северной Америке на АуР несовершенный остеогенез приходится 7-10% впервые диагностированных несовершенных остеогенезов. Три АуР-типа вызваны нулевыми мутациями в генах, кодирующих компоненты пролил-3-гидроксилирующего комплекса коллагена в эндоплазматическом ретикулуме (LEPRE1, CRTAP и PPIB).
Пока неясно, является ли отсутствие самого комплекса/модификации решающим признаком этих типов АуР несовершенного остеогенеза. Др. АуР-типы вызваны нулевыми мутациями в генах, продукты которых участвуют в укладке коллагена (SERPINH1, FKВР10)/минерализации (SERPINF1)/формировании дефектов дифференцировки и функции остеобластов (SP7, ТМЕМ38В, WNT1, CREB3L1, SPARC, MBTPS2).
д) Клинические проявления. Классический несовершенный остеогенез включает триаду хрупких костей, голубых склер и ранней глухоты, хотя в большинстве случаев не все эти признаки в наличии. По классификации Силленса несовершенный остеогенез делится на четыре типа на основе клинических и рентгенологических критериев. Позднее были предложены V и VI типы на основании гист. различий. Последующее выделение VII-XVIII типов основано на идентификации молекулярного дефекта с последующим клиническим описанием.
1. Несовершенный остеогенез, тип I (легкий). Несовершенный остеогенез I типа протекает достаточно легко, поэтому часто встречается в крупных семьях. Во многих семьях с заболеванием I типа имеют место голубые склеры, рецидивирующие переломы в детском возрасте и пресенильная (т.е. дебютирующая в раннем взрослом возрасте) потеря слуха (30-60%). Несовершенный остеогенез I и IV типов делится на подтипы А и В, в зависимости от отсутствия (А)/наличия (В) несовершенного дентиногенеза, типа дисплазии дентина, приводящей к обесцвечиванию (часто сине-серого/янтарного) полупрозрачных зубов, которые быстро изнашиваются/ломаются.
Др. возможные аномалии соединительной ткани включают гиперподвижность суставов, легко возникающие синяки, тонкую кожу, слабость суставов, сколиоз, вормиевы кости*, грыжу и небольшой рост по сравнению с др. членами семьи. Переломы возникают в результате легкой/умеренной травмы, но после полового созревания их количество снижается.
P.S. * Вормиевы кости (косточки Андернаха, вставочные кости) — добавочные кости черепа по ходу швов и родничков новорожденного.
2. Несовершенный остеогенез, тип II (перинатальный летальный). Младенцы с несовершенным остеогенезом II типа могут родиться мертвыми/умереть на первом году жизни. МТР и длина тела при рождении малы относительно гестационного возраста. Крайняя хрупкость скелета и др. соединительных тканей. Имеются множественные в/утробные переломы длинных костей, которые на рентгенограммах выглядят «сморщенными». Выраженная микромелия и искривление конечностей; ноги находятся в отведенном под прямым относительно тела углом положении «лягушачьих лапок».
Множественные переломы ребер создают видимость «бусинок», а малый размер ГК способствует ДН. Череп крупный относительно размеров тела, с увеличенными передним и задним родничками. Склеры темно-сине-серые. В коре ГМ отмечается множественная миграция нейронов и др. дефекты (агирия, глиоз, перивентрикулярная лейкомаляция).
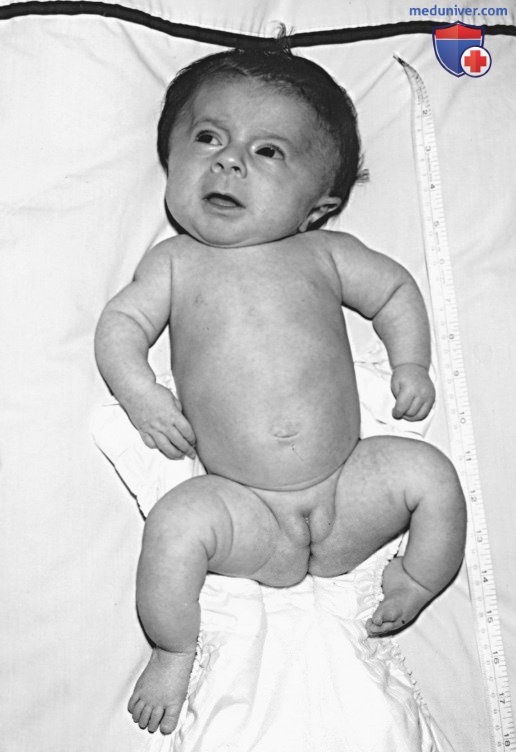
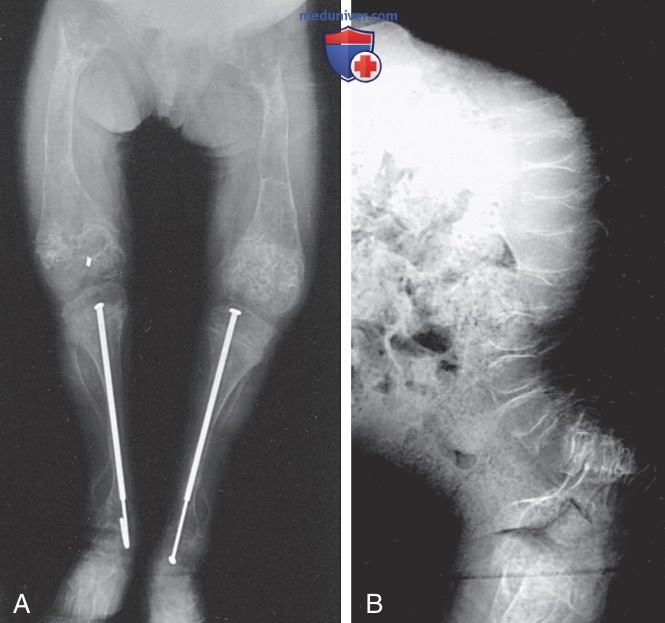
3. Несовершенный остеогенез, тип III (прогрессирующая деформация). Несовершенный остеогенез III типа является наиболее тяжелой нелетальной формой несовершенного остеогенеза, которая приводит к значительным физическим нарушениям. МТР и длина тела при рождении часто ниже нормы. Переломы обычно происходят в/утроб-но. Относительная макроцефалия и треугольное лицо (рис. 1). В постнатальном периоде переломы возникают в результате незначительной травмы и заживают с деформацией. Дезорганизация костного матрикса приводит к появлению «попкорна» в метафизах (рис. 2).
Рисунок 1. У младенца с несовершенным остеогенезом III типа отмечаются укороченные искривленные конечности, деформация грудная клетка и относительная макроцефалия
Рисунок 2. Типичные рентгенологические признаки несовершенного остеогенеза III типа у ребенка 6 лет: A — остеопороз длинных костей нижних конечностей с расширением метафиза, по виду напоминает «попкорн» в зоне роста и формированием интрамедуллярных «стержней»; B — компрессия и остеопороз тел позвонков
ГК расширяется у основания и часто деформирована. Практически у всех пациентов с III типом заболевания имеются сколиоз и компрессия позвонков. К одному году показатели роста падают ниже соответствующей кривой; все пациенты с III типом заболевания имеют крайне низкий рост. Оттенок склеры варьирует от белого до голубого. Могут присутствовать/развиваться с течением времени несовершенный дентиногенез, потеря слуха и кифосколиоз.
4. Несовершенный остеогенез, тип IV (умеренно тяжелый). У пациентов с несовершенным остеогенезом IV типа при рождении м.б. в/утробные переломы/искривление длинных костей нижних конечностей. Они также могут страдать рецидивирующими переломами после овладения навыком ходьбы и иметь нормальный/умеренно низкий рост. У большинства детей наблюдается умеренное искривление костей даже при нечастых переломах. Дети с несовершенным остеогенезом IV типа нуждаются в ортопедическом и реабилитационном лечении и, как правило, способны научиться передвигаться по дому. После полового созревания частота переломов уменьшается.
На рентгенограммах отмечаются остеопороз, расширение метафиза и компрессия позвонков. Оттенок склеры м.б. голубым/белым.
5. Несовершенный остеогенез, тип V (гиперпластическая мозоль) и гиперостиоидоз, тип VI (дефект минерализации). Пациенты с V и VI типами несовершенного остеогенеза по степени тяжести патологии скелета клинически сходны с IV и III типами соответственно, но при этом результаты гист. исследования костей отличны. Пациенты с V типом обычно имеют некоторую комбинацию гиперпластической мозоли, кальцификации межкостной мембраны предплечья и/или рентгеноконтрастной метафизарной полосы. Этот тип составляет <5% случаев несовершенного остеогенеза.
Все пациенты с V типом несовершенного остеогенеза гетерозиготны по одной и той же мутации в IFITM5, который генерирует новый стартовый кодон для костного белка BRIL. Может присутствовать слабость связок; голубых склер и несовершенного дентиногенеза не отмечается. У пациентов с несовершенным остеогенезом VI типа имеет место прогрессирующая деформация, отсутствующая при рождении. При этом типе наблюдается характерная гист. картина костей с широкими остеоидными швами и чешуйчатой пластинчатостью в поляризованном свете, вызванными дефицитом фактора пигментного эпителия, кодируемого SERPINF1.
Типы V и VI связаны в/клеточ-ными путями остеобластов — транскрипты SERPINF1 увеличиваются при несовершенном остеогенезе V типа, в то время как количество транскриптов IFITM5 при несовершенном остеогенезе VI типа уменьшается.
6. Несовершенный остеогенез, типы VII, VIII И IX (аутосомно-рецессивный). Пациенты с VII и VIII типами несовершенного остеогенеза клинически схожи с пациентами с несовершенным остеогенезом II и III типов, но имеют отличительные особенности, включая белые склеры, ризомелию и окружность головы от маленькой до нормальной. Выжившие дети страдают от тяжелой остеохондродисплазии с крайне низким ростом и z-критерием* двухэнергетической рентгеновской абсорбциометрии L1-L2 в диапазоне от -6 до -7. Несовершенный остеогенез IX типа встречается очень редко (зарегистрировано всего 8 случаев). Степень тяжести различна — от летальной до умеренно тяжелой. У этих детей белые склеры, но нет ризомелии.
P.S. * Z-критерий — отношение плотности кости к возрастной норме.
7. Несовершенный остеогенез, типы X И XI (аутосомно-рецессивный). Было несколько сообщений о тяжелом/летальном несовершенном остеогенезе X типа, вызванном дефектами, влияющими на домен ингибитора эндопептидазы серинового типа HSP47. Этот домен отвечает за функцию шаперона HSP47, который помогает поддерживать упакованное состояние гетеротримеров проколлагена. HSP47 и FKBP65 — белки, ответственные за развитие несовершенного остеогенеза XI типа — участвуют в синтезе коллагена. Несовершенный остеогенез XI типа — наиболее распространенная АуР-форма заболевания с фенотипическими проявлениями патологии скелета от умеренных до тяжелых, включая белые склеры и нормальные зубы.
При тех же мутациях, которые вызывают только хрупкость скелета, могут возникать врожденные контрактуры крупных суставов, в т.ч. у братьев и сестер. На противоположном конце спектра делеция одного остатка тирозина вызывает синдром Кускоквим (Kuskokwim syndrome) — врожденную контрактуру с очень легкими нарушениями со стороны позвоночника и остеопенией. Дефекты в FKBP10 уменьшают сшивание коллагена в матриксе, поскольку FKBP65 является фолдазой для лизилгидроксилазы 2, гидроксилирующей остатки телопептидов коллагена, необходимые для сшивания.
8. Несовершенный остеогенез с увеличением костной массы (расщепление С-пропептида проколлагена). АуД-мутации в сайте расщепления С-пропептида проколлагена/АуР-дефекты фермента, ответственного за его расщепление, вызывают хрупкость костей с нормаль-ной/повышенной z-оценкой плотности кости при двухэнергетической рентгеновской абсорбциометрии. Лица с АуД-мутациями имеют нормальный рост, белые склеры и зубы, легкие/умеренные проявления несовершенного остеогенеза. Нулевые мутации в ВМР1 приводят к более тяжелым фенотипическим скелетным проявлениям, характеризующимся низким ростом, сколиозом и деформацией костей, поскольку ВМР1, помимо коллагена I типа, имеет и др. субстраты.
9. Дефекты дифференцировки остеобластов (несовершенный остеогенез, типы XIII—XVIII). Самая последняя функциональная группа генов, вызывающих АуР несовершенный остеогенез (XIII— XVIII типы), влияет на дифференцировку остеобластов и взаимосвязана с коллагеном. SP7 (XIII тип) регулирует дифференцировку остеобластов и имеет решающее значение для образования кости. Дефекты ТМЕМ38В (XIV тип) клинически неотличимы от несовершенного остеогенеза IV типа. ТМЕМ38В кодирует катионный канал мембраны эндоплазматического ретикулума TRIC-B, который влияет на поток кальция из эндоплазматического ретикулума в цитоплазму.
Поскольку многие ферменты, участвующие в метаболизме коллагена, зависят от кальция, синтез коллагена в отсутствие TRIC-B существенно нарушается с формированием значительной в/клеточной задержки. Посттрансляционная модификация коллагена также нарушается, что приводит к недостаточному гидроксилированию спирали коллагена. АуР-дефекты WNT1 (XV тип) вызывают тяжелый прогрессирующий деформирующий несовершенный остеогенез. Активация сигнального пути Wnt через рецептор Frizzled на поверхности остеобластов увеличивает костную массу, а дефицит Wnt ее снижает. SPARC (XVII тип), также известный как остеонектин, представляет собой гликопротеиновый компонент внеклеточного матрикса.
О дефектах остатков, необходимых для связывания SPARC с коллагеном, сообщалось в двух случаях умеренного и тяжелого несовершенного остеогенеза.
Гены MBTPS2 и CREB3L1, вызывающие несовершенный остеогенез XVIII и XVI типов соответственно, кодируют белки, участвующие в регулируемом в/мембранном протеолизе. MBTPS2 кодирует сайт-2 протеазы трансмембранного белка Гольджи (Golgi protein), действующий последовательно с сайтом-1 протеазы, активируя регуляторные молекулы во время клеточного стресса. OASIS, кодируемый CREB3L1, представляет собой субстрат регулируемого в/мембранно-го протеолиза.
Интересно, что миссенс-замены в сайте-2 протеазы у пациентов с несовершенным остеогенезом приводят к недостаточному гидроксилированию остатка коллагена, важного для сшивания коллагена в матриксе, тем самым снижая прочность костей. Было показано, что у OASIS-нулевых мышей транскрипция коллагена нарушена.
е) Другие гены при несовершенном остеогенезе. Очень небольшой процент формирования несовершенного остеогенеза нельзя объяснить мутациями известных генов несовершенного остеогенеза.
ж) Лабораторные особенности. Секвенирование ДНК — первый диагностический лабораторный тест; несколько лабораторий по секвенированию, сертифицированных в соответствии с Поправками к усовершенствованию клинических лабораторий (CLIA*), предлагают панели для тестирования на АуД и АуР несовершенный остеогенез.
Идентификация мутации важна для точного определения типа заболевания и облегчения семейного скрининга и пренатальной диагностики. Также возможно провести скрининг на несовершенный остеогенез VI типа путем определения уровня фактора пигментного эпителия в сыворотке крови, который при этом типе сильно снижен.
Полученные кожные фибробласты м.б. полезны для определения уровня транскриптов гена-кандидата и для биохим. анализа коллагена, положительного в большинстве случаев I—IV и IX типов несовершенного остеогенеза и во всех случаях VII/VIII типов несовершенного остеогенеза. При несовершенном остеогенезе I типа уменьшение количества коллагена I типа приводит к увеличению отношения коллагена III типа к коллагену I типа при гель-электрофорезе.
Тяжелая форма несовершенного остеогенеза м.б. выявлена пренатально по УЗИ II уровня** уже на 16-й неделе беременности. Несовершенный остеогенез и танатофорную дисплазию можно спутать. УЗИ плода может не выявлять несовершенный остеогенез IV типа и редко выявляет несовершенный остеогенез I типа. При повторных случаях для биохим./молекулярных исследований может проводиться биопсия ворсин хориона. Амниоциты дают л/п-результаты при биохим. исследованиях, но в соответствующих случаях м.б. использованы для молекулярных исследований.
P.S. ** По Международной классификации уровней УЗИ состояния плода. Всего выделяют 3 уровня.
В неонатальном периоде нормальный/повышенный уровень ЩФ, присутствующий при несовершенном остеогенезе, отличает его от гипофосфатазии. Сывороточная ЩФ у детей с несовершенным остеогенезом VI типа заметно повышается в школьном возрасте.
{4С} Пациентам с признаками несовершенного остеогенеза рекомендовано исследование состояния минерального обмена: уровня общего и ионизированного кальция, неорганического фосфора, магния, 25-ОН витамина Д, ПТГ в крови; состояния органов, патологические изменения в которых могут привести к нарушению костного метаболизма: исследование уровня мочевины, креатинина, АЛТ, ACT в крови, а также исследования уровня кальция и фосфора в моче всем пациентам с несовершенным остеогенезом.
{4С} Для динамического наблюдения в случае проведения антирезорбтивного лечения рекомендуется рассмотреть проведение анализа крови на определение уровня маркеров формирования костной ткани (уровня остеокальцина и N-терминального пропептида проколлагена 1-го типа в крови) и ее резорбции (уровня дизоксипиридинолина в моче, β-изомеризированного С-концевого телопептида коллагена 1 типа в крови).
Инструментальные методы исследования:
• {4С} Пациентам с подозрением на несовершенный остеогенез и при динамическом наблюдении с целью диагностики переломов, деформаций костей проведение рентгенографии пораженной части костного скелета.
• {4В} Рекомендовано проведение рентгеноденситометрии всем пациентам с подозрением на несовершенный остеогенез и при последующем наблюдении в динамике с целью оценки минеральной плотности кости в процессе естественного развития болезн/на фоне антирезорбтивной терапии.
• {4В} Всем пациентам с подозрением на несовершенный остеогенез рекомендовано рассмотреть проведение КТ кости с целью оценки строения костной ткани***.
P.S. *** КР «Незавершенный остеогенез (Несовершенный остеогенез)», Союз педиатров России, Ассоциация медицинских генетиков, Ассоциация травматологов-ортопедов России.
з) Осложнения. Заболеваемость и смертность при несовершенном остеогенезе обусловлены сердечно-легочными заболеваниями. Рецидивирующие пневмонии и снижение легочной функции возникают в детском возрасте, у взрослых формируется легочное сердце.
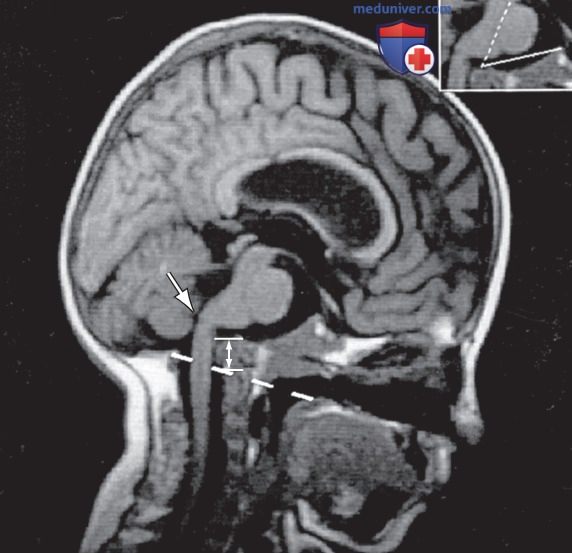
Неврологические осложнения включают базилярную инвагинацию, сдавление ствола ГМ, гидроцефалию и сирингогидромиелию. У большинства детей с несовершенным остеогенезом III и IV типов наблюдается базилярная инвагинация, но сдавление ствола ГМ встречается редко. Базилярная инвагинация лучше всего выявляется при спиральной КТ краниоцервикального перехода (рис. 3).
Рисунок 3. Типичный признак базилярной инвагинации, выявленной на сагиттальной магнитно-резонансной томографии у ребенка с несовершенным остеогенезом III типа без симптомов. Имеет место инвагинация зубовидного отростка выше линии Чемберлена (Chamberlain line), вызывающая компрессию и перекрут в области понтомедуллярного соединения (стрелка)
и) Лечение. ЛП для лечения несовершенного остеогенеза не существует. При тяжелом нелетальном несовершенном остеогенезе активная физическая реабилитация в раннем возрасте позволяет детям достичь более высокого функционального уровня, нежели только ортопедическое лечение. Дети с несовершенным остеогенезом I типа и некоторые с несовершенным остеогенезом IV типа могут передвигаться самостоятельно. У детей с III, IV, V, VI и XI типами несовершенного остеогенеза эффективно применение вспомогательных средств для ходьбы и программ плавания и физической подготовки.
Пациентам с тяжелой формой заболевания требуется инвалидное кресло для передвижения в общественных местах, но они могут обучиться навыкам передвижения и самообслуживания. Подросткам с несовершенным остеогенезом может потребоваться психологическая поддержка при проблемах с внешним видом. Гормон роста улучшает гист. картину костей у детей, чувствительных к нему (обычно при I и IV типах).
{2А} Пациентам с несовершенным остеогенезом, у которых отмечается задержка роста, рекомендовано рассмотреть возможность лечения соматропином с целью улучшения обмена в костной ткани, в т.ч., метаболизма коллагена, увеличению минеральной плотности кости и скорости роста пациентов с несовершенным остеогенезом*.
P.S. * КР «Незавершенный остеогенез (Несовершенный остеогенез)», 2020 г.
Ортопедическое лечение несовершенного остеогенеза направлено на лечение переломов и исправление деформации для обеспечения функциональности. Переломы следует немедленно шинировать/накладывать гипс; переломы при несовершенном остеогенезе хорошо заживают, и снятие гипса должно способствовать минимизации развития иммобилизационного остеопороза. Для исправления деформации длинных костей требуется процедура остеотомии и проведение интрамедуллярного остеосинтеза.
{5С} Хирургическую коррекцию деформаций нижних конечностей пациентам с несовершенным остеогенезом в большинстве случаев рекомендуется проводить с момента, когда ребенок начинает вставать и/или при достижении костного канала допустимых размеров с целью получения оптимальных результатов лечения*.
P.S. * КР «Незавершенный остеогенез (Несовершенный остеогенез)», 2020 г.
{5С} Для хирургического лечения деформации позвоночника рекомендуется использование систем динамической фиксации (Growing Rods, Magnetically Controlled Growing Rods, вертикальное расширяемое протезное титановое ребро и их аналоги).
Этапные дистракции систем контроля роста стоит выполнять в среднем раз в 6-12 мес в зависимости от возраста и степени прогрессирования деформации*.
P.S. * КР «Незавершенный остеогенез (Несовершенный остеогенез)», 2020 г.
Многолетний курс лечения бисфосфонатами (памидроновая кислота в/в, олпадроновая кислота**/ризедроновая кислота*** внутрь) детей с несовершенным остеогенезом дает некоторые преимущества.
P.S. ** В РФ не применяется. КР «Незавершенный остеогенез (Несовершенный остеогенез)»,Союз педиатров России, Ассоциация медицинских генетиков, Ассоциация травматологов-ортопедов России.
P.S. *** Противопоказан в возрасте до 18 лет (эффективность и безопасность применения не установлены). Инструкция по применению ЛП.
Бисфосфонаты уменьшают резорбцию костной ткани остеокластами, у пациентов с несовершенным остеогенезом увеличивается объем кости, которая все еще содержит дефектный коллаген. Бисфосфонаты наиболее эффективны в отношении позвонков (губчатая кость), чем в отношении длинных костей (кортикальная кость).
Лечение в течение 1-2 лет приводит к улучшению данных двухэнергетической рентгеновской абсорбциометрии L1-L4 и, что более важно, к уменьшению компрессии и увеличению площади позвонков. Однако последующее наблюдение за детьми, получавшими бисфосфонаты, показало, что частота сколиоза не изменилась даже у детей, получавших лечение на ранних сроках, хотя при несовершенном остеогенезе III типа наблюдалось некоторое замедление прогрессирования. RR переломов длинных костей несколько снижается после нескольких лет приема бисфосфонатов.
Однако при длительном лечении св-ва материала длинных костей ухудшаются, и увеличивается вероятность несращения после остеотомии. Бисфосфонаты не влияют на показатели подвижности, мышечную силу и боль в костях. Ограничение продолжительности лечения 2-3 годами в среднем детском возрасте может максимизировать преимущества и минимизировать ущерб св-вам кортикального материала кости. Положительный эффект, по-видимому, сохраняется через несколько лет после окончания терапии, и м.б. полезно чередование курсов лечения и перерывов в приеме ЛП.
Побочные эффекты включают аномальное ремоделирование длинных костей, повышенную частоту несращения переломов и переломы, связанные с ломкостью остеопетрозных костей.
{1В} Терапия бисфосфонатами пациента с несовершенным остеогенезом проводится off-label, вне зарегистрированных в инструкции ЛП показаний, осуществляется по решению врачебной комиссии, с разрешения Локального этического комитета МО (при наличии), с условием подписанного информированного согласия родителей (законного представителя) и пациента в возрасте >15 лет.
Бисфосфонаты противопоказаны к применению:
• при выраженном нарушении функции почек (клиренс креатинина <30-35 мл/мин);
• при аллергических реакциях и непереносимости любого из компонентов ЛП;
• при отсутствии эффекта от предшествующего лечения ЛП на основе бисфосфонатов;
• при наступлении тяжелых побочных эффектов от предшествующих курсов лечения бисфосфонатами;
• при некорригированной гипокальциемии;
• при планировании/выявлении беременности, лактации;
• до и после травматолого-ортопедических хирургических вмешательств на костной ткани до момента полного заживления в зоне вмешательства (обычно 4-6 мес);
• после хирургических стоматологических вмешательств (до полного заживления в зоне вмешательства).
{2В} В лечении детей с несовершенным остеогенезом в настоящее время рекомендуется из группы бисфосфонатов преимущественно в качестве средства первой линии применять золедроновую кислоту*.
P.S. * КР «Незавершенный остеогенез (Несовершенный остеогенез)», Союз педиатров России, Ассоциация медицинских генетиков, Ассоциация травматологов-ортопедов России.
к) Прогноз. Несовершенный остеогенез — хроническое заболевание, ограничивающее как продолжительность жизни, так и функциональный уровень. Младенцы с несовершенным остеогенезом II типа обычно умирают в период от нескольких месяцев до 1 года жизни. Иногда ребенок с рентгенологически подтвержденным II типом заболевания и крайне низким ростом доживает до подросткового возраста. У лиц с несовершенным остеогенезом III типа продолжительность жизни сокращена с кластерами смертности от легочных причин в раннем детстве, подростковом возрасте и >40 лет.
При несовершенном остеогенезе I, IV и V типов отмечается обычная продолжительность жизни. Наибольший возраст зарегистрированных людей с VIII типом — третье десятилетие, при XI типе — четвертое десятилетие. Долгосрочный прогноз для большинства АуР-типов все еще формируется, многие взрослые с несовершенным остеогенезом не подвергались молекулярному тестированию.
Люди с несовершенным остеогенезом III типа обычно зависимы от инвалидных кресел. При активной реабилитации они могут приобрести навыки передвижения и самообслуживания в домашних условиях. Дети с несовершенным остеогенезом IV типа обычно приобретают навыки передвижения по дому самостоятельно/с помощью вспомогательных средств для ходьбы.
л) Генетическая консультация. При АуД несовершенном остеогенезе риск передачи гена больным человеком потомству составляет 50%. Больной ребенок обычно имеет ту же степень тяжести несовершенного остеогенеза, что и родитель, однако имеет место вариативность экспрессии и состояние ребенка м.б. более/менее тяжелым, чем у родителя. Эмпирический риск повторного рождения ребенка с несовершенным остеогенезом у явно здоровой пары составляет 5-7%; это обусловлено статистической вероятностью наличия у 1 родителя герминативного мозаицизма.
Мутация коллагена в мозаичном родительском организме присутствует в некоторых половых клетках и может присутствовать в соматических тканях. Если родитель является мозаичным носителем, риск рецидива может достигать 50%.
При АуР несовершенном остеогенезе риск рецидива составляет 25% в каждую беременность. Ни у одного известного пациента с тяжелым нелетальным АуР несовершенным остеогенезом детей не было.
{4С} Рекомендовано проведение молекулярно-генетической диагностики с применением генетической панели, включающей исследование основных таргетных областей коллагеновых и неколлагеновых генов, участвующих в развитии несовершенного остеогенеза, — секвенирование нового поколения*.
P.S. * КР «Незавершенный остеогенез (Несовершенный остеогенез)», 2020 г.