Комбинированный иммунодефицит (КИД) отличается от тяжелого комбинированного иммунодефицита наличием низкой, но не отсутствующей функции Т-клеток. Комбинированный иммунодефицит — синдром с различными генетическими причинами. Пациенты с КИД страдают рецидивирующими или хроническими легочными инфекциями, задержкой развития, кандидозом полости рта или кожи, хронической диареей, рецидивирующими кожными инфекциями, гр/о-бактериальным сепсисом, ИМП и тяжелой ветряной оспой в младенчестве.
Хотя такие дети обычно живут дольше, чем младенцы с тяжелым комбинированным иммунодефицитом, они умирают, не дожив до взрослого возраста.
Часто развиваются нейтропения и эозинофилия. Сывороточные Ig могут быть нормальными или повышенными для всех классов, но в некоторых случаях наблюдается избирательный дефицит IgA, заметное повышение IgE и IgD. Способность образовывать АТл у большинства пациентов нарушена, она не отсутствует.
Количественные показатели и исследования клеточной иммунной функции выявляют лимфопению, дефицит Т-клеток и чрезвычайно низкий, но не отсутствующий пролиферативный ответ лимфоцитов на митогены, АГн и аллогенные клетки in vitro. В периферической лимфоидной ткани обнаруживают истощение паракортикальных лимфоцитов. Тимус небольшой, с малым количеством тимоцитов и без телец Хассалла.
а) Хрящево-волосяная гипоплазия. Хрящево-волосяная гипоплазия — редкая форма карликовости с короткими конечностями, частыми и тяжелыми инфекциями. Часто наблюдается среди амишей и финнов.
1. Генетика и патогенез. Хрящево-волосяная гипоплазия — АуР-заболевание. Многочисленные мутации, соотносящиеся с фенотипом хрящево-волосяной гипоплазии, идентифицированы в гене, кодирующем нетранслируемый участок РНКазы MRP (RMRP). Эндорибонуклеаза RMRP состоит из молекулы РНК, связанной с несколькими белками, и выполняет 2 функции: расщепление РНК при синтезе митохондриальной ДНК и расщепление ядерной пре-РНК. Мутации в RMRP вызывают хрящево-волосяную гипоплазию, нарушая функцию РНК RMRP, которая влияет на системы многих органов.
Исследования in vitro обнаруживают снижение количества Т-клеток и патологическую пролиферацию Т-клеток из-за внутреннего дефекта, связанного с фазой G1, что приводит к удлинению клеточного цикла отдельных клеток. Количество и функции NK-клеток увеличиваются.
2. Клинические проявления. Короткие пухлые руки; избыточная кожа; сверхрастяжимые суставы кистей и стоп, неспособность полностью развести локти; а также тонкие, редкие, светлые волосы и брови. Степень тяжести инфекций варьирует от легкой до тяжелой.
К сопутствующим заболеваниям относятся недостаточный эритрогенез, болезнь Гиршпрунга и повышенный риск ЗНО. На рентгенограммах костей видны зубчатые, склеротические или кистозные изменения в метафизах и расширение костнохондральных соединений ребер. У некоторых пациентов развивается тяжелый комбинированный иммунодефицит.
б) Синдром Вискотта-Олдрича. Синдром Вискотта-Олдрича — Х-сцепленное рецессивное заболевание, характеризующееся атопическим дерматитом, тромбоцитопенической пурпурой (при нормальном внешнем виде мегакариоцитов), небольшими, дефектными тромбоцитами и восприимчивостью к инфекциям.
1. Генетика и патогенез. Белок синдрома Вискотта-Олдрича связывается с CDC42H2 и Rac, членами семейства Rho гуанозинтрифосфатаз. Белок синдрома Вискотта-Олдрича контролирует сборку актиновых филаментов, необходимых для миграции клеток и межклеточных взаимодействий.
2. Клинические проявления. У пациентов наблюдается продолжительное кровотечение из раны после пореза или диарея с примесью крови в младенчестве. Первоначально тромбоцитопения не вызвана антитромбоцитарными АТл. Атопический дерматит и рецидивирующие инфекции развиваются в течение первого года жизни. Пневмококк и др. бактерии, содержащие полисахаридные капсулы, вызывают средний отит, пневмонию, менингит и сепсис. Позже преобладают инфекции, вызываемые Р. jirovecii и ВПГ. Инфекции, кровотечения и ЗНО, связанные с ВЭБ, — основные причины летального исхода.
У пациентов с этим дефектом нарушен гуморальный иммунный ответ на полисахаридные АГн, о чем свидетельствует отсутствие или значительное снижение изогемагглютининов, а также слабые или отсутствующие реакции АТл после иммунизации полисахаридными вакцинами. Часто встречающееся изменение уровня Ig — низкий уровень IgM в сыворотке, повышенный уровень IgA и IgE и нормальная или слегка низкая концентрация IgG. Из-за значительного дефицита АТл этим пациентам следует назначать заместительную терапию иммуноглобулином независимо от сывороточных уровней различных изотипов Ig. Процент Т-лимфоцитов умеренно снижен, реакции лимфоцитов на митогены в разной степени подавлены.
3. Лечение. Адекватная поддерживающая терапия включает соответствующее питание, замещение Ig, использование инактивированных вакцин и агрессивное лечение экземы и сопутствующих кожных инфекций. Трансплантация гемопоэтических стволовых клеток — метод первой линии, при условии правильно подобранного донора приводит к выздоровлению. В результате применения аутологичной трансплантации гемопоэтических стволовых клеток с генной коррекцией были достигнуты устойчивые результаты у 6 пациентов.
1. Генетика и патогенез. Мутантный ген атаксии-телеангиэктазии (ATM) кодирует белок, критически значимый в формировании ответной реакции на поврежденную ДНК. Клетки пациентов и гетерозиготных носителей обладают повышенной чувствительностью к ионизирующему излучению, дефектной репарации ДНК и частым хромосомным аномалиям.
Тесты функции лимфоцитов in vitro обнаруживают умеренно подавленный пролиферативный ответ на митогены Т- и В-клеток. Процент CD3 и CD4 Т-клеток умеренно снижен, с нормальным или повышенным процентным содержанием CD8 и повышенным количеством γ/δ Т-клеток. Тимус очень гипоплазирован, плохо организован и не содержит телец Хассалла.
2. Клинические проявления. Наиболее различимые клинические признаки: прогрессирующая мозжечковая атаксия, окуло-кожные телеангиэктазии, хроническая синопульмональная болезнь, высокая частота возникновения ЗНО и различные гуморальные и клеточные иммунодефициты. Атаксия становится очевидной вскоре после того, как дети начинают ходить, и прогрессирует, пока они не будут прикованы к инвалидной коляске (10-12 лет). Телеангиэктазии развиваются в 3-6 лет. Наиболее частое гуморальное иммунологическое нарушение — избирательное отсутствие IgA, которое встречается у 50-80% пациентов.
Уровни IgG2 или общего IgG могут быть снижены, титры специфических АТл — снижены или в норме. Рецидивирующие синопульмональные инфекции встречаются у 80% пациентов. Обычные вирусные инфекции обычно не приводят к тяжелым последствиям, но зарегистрированы случаи ветряной оспы с летальным исходом. ЗНО, связанные с атаксией-телеангиэктазией обычно лимфоретикулярного типа, но встречаются и аденокарциномы. Носители мутаций без клинических проявлений имеют высокий риск развития ЗНО.
Терапевтические вмешательства при атаксии-телеангиэктазии носят поддерживающий характер.
г) Аутосомный доминантный синдром гипер-иммуноглобулинемии Е. Синдром связан с ранним началом атопии и рецидивирующими инфекциями кожи и легких.
1. Генетика и патогенез. АуД-синдром гипер-IgE вызван гетерозиготными мутациями в гене, кодирующем преобразователь сигнала и активатор транскрипции 3 (STAT-3). Эти мутации приводят к доминирующему «-» эффекту. Многие клинические признаки вызваны подавлением передачи сигналов рецепторами IL-6, интерферона I типа, IL-22, IL-10 и эпидермального фактора роста (EGF; англ. epidermal growth factor).
2. Клинические проявления. Стафилококковые абсцессы, пневматоцеле, остеопения и необычные черты лица. В младенческом возрасте в анамнезе отмечены рецидивирующие стафилококковые абсцессы с поражением кожи, легких, суставов, внутренних органов и др. локализаций. В результате рецидивирующей пневмонии развиваются стойкие пневматоцеле. Анамнез пациентов часто отягощен синуситами и мастоидитами. Candida albicans — второй по частоте патоген. Аллергические респираторные симптомы отсутствуют. Возникающий зудящий дерматит не относится к типичной атопической экземе и не всегда переходит в хроническую форму.
Могут наблюдаться выпуклый лоб, глубоко посаженные и широко расставленные глаза, широкая переносица, широкий мясистый кончик носа, легкий прогнатизм, асимметрия лица и гемигипертрофия, хотя они наиболее очевидны в зрелом возрасте. У детей старшего возраста отмечается задержка выпадения молочных зубов, рецидивирующие переломы и сколиоз.
У этих пациентов наблюдается исключительно высокая концентрация IgE в сыворотке; повышенная концентрация IgD в сыворотке; нормальные концентрации IgG, IgA и IgM; выраженная эозинофилия в крови и мокроте; слабая антительная и клеточная реакции на нео-АГн. Диагноз подтверждают уровни IgE >2000 МЕ/мл. Однако у взрослых уровни IgE могут колебаться и даже снижаться. У новорожденных и младенцев с зудящим пустулезным дерматозом уровни IgE повышаются с возрастом и обычно составляют 100 МЕ/мл.
Исследования in vitro обнаруживают нормальный процент Т-, В- и NK-лимфоцитов в крови. Исключение — пониженный процент Т-клеток памяти с фенотипом CD45RO и отсутствие или дефицит Т-хелперных клеток 17-го типа (Th17). У большинства пациентов наблюдается нормальный пролиферативный ответ Т-лимфоцитов на митогены, но очень слабый (вплоть до отсутствия) ответ на АГн или аллогенные клетки от членов семьи. Кровь, мокрота и гистологические субстраты ЛУ, селезенки и кисты легких демонстрируют эозинофилию.
Тельца Хасселла и архитектура тимуса находятся в пределах нормы. Терапия направлена на предотвращение инфекции с помощью противомикробных препаратов и заменителей Ig.
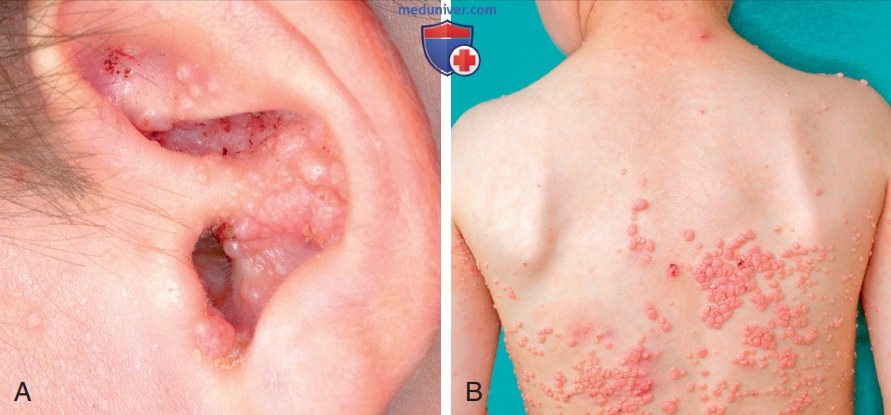
д) Дефицит DOCK8. Дефицит DOCK8 (инициатор цитокинеза 8) — АуР-заболевание, которое проявляется в младенчестве и детстве в форме очень тяжелой экземы. Характерная особенность — кожные вирусные инфекции, восприимчивость к ЦМВ, ВЭБ и криптоспоридиям (рис. ниже). Восприимчивость к инфекциям со временем усиливается, как и лабораторные признаки иммунной дисфункции (низкий уровень Т-клеток и плохая пролиферативная функция). Хотя эти пациенты могут дожить до взрослого возраста без трансплантации, они страдают от многих осложнений, а качество их жизни остается низким. По этой причине трансплантацию большинству пациентов производят в раннем возрасте, чтобы избежать осложнений в дальнейшем.
Обширные образования контагиозного моллюска на мочке уха (А) и туловище (В).