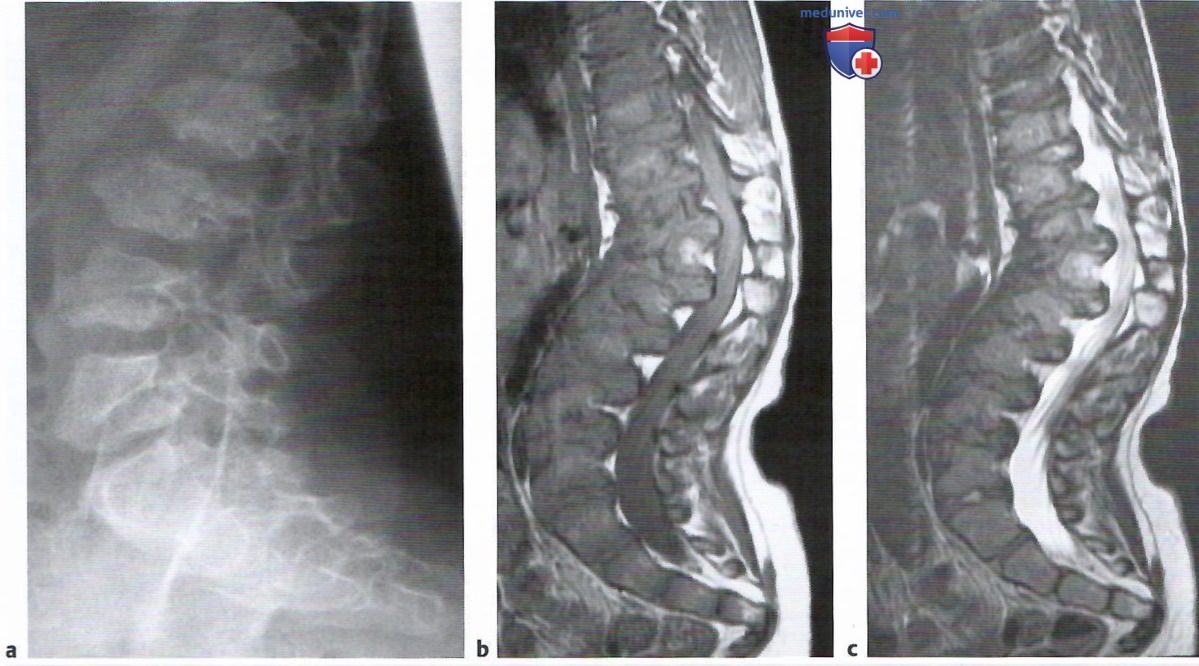
Синдром Моркио. На рентгенограмме видны клиновидная форма тел позвонков с передними «клювами» в центральных отделах (а), снижение высоты тел позвонков, расширение межпозвонковых щелей и стеноз позвоночного канала. На Т1-ВИ сигнал от костного мозга слегка понижен (b) и на Т2-ВИ - повышен (с)
а) МР-картина. Данные визуализации включают: клиновидную форму тел позвонков с передними «клювами» (центральными - синдром Моркио; передненижними - синдром Гурлер/Хантера), уменьшение высоты тел позвонков, расширение дисков, стеноз позвоночного канала, гипоплазию зубовидного отростка, утолщение ключиц, веслообразные ребра, расширение лобкового симфиза, уплощение подвздошных костей, расширение шейки бедренной кости ± отсутствие головок бедра, вальгусную деформацию шейки бедренной кости (coxa valga), укорочение пястных костей, деформацию Маделунга и диафизарное расширение длинных костей.
MP-сигнал от костного мозга может быть нормальным, незначительно сниженным на Т1-ВИ и/или несколько повышенным на Т2-ВИ.
б) Комментарии. Наследственные нарушения катаболизма гликозаминогликанов вследствие дефектов лизосомальных ферментов. МПС I (синдром Гурлер [Hurler], синдром Шейе [Scheie]) - дефицит альфа-L-идуронидазы; МПС II (синдром Хантера [Hunter]) - Х-сцепленная недостаточность идуронат-2-сульфатазы; МПС III (синдром Санфилиппо [Sanfilippo] А, В, С, D) - аутосомно-рецессивный дефицит ферментов, которые расщепляют гепарансульфат: МПС IV (синдром Моркио [Morquio]) - аутосомно-рецессивная недостаточность N-ацетилгалактозамин-б-сульфатазы: МПС VI (синдром Марото-Лами [Maroteaux-Lamy]) аутосомно-рецессивный дефицит Н-ацетилгалактозамин-4-сульфатазы: МПС VII (синдром Слая [Sly]) - аутосомно-рецессивная недостаточность бета-глюкуронидазы: МПС IX - недостаточность гиалуронидазы. Заболевания приводят к накоплению токсичных метаболитов в лизосомах, к потере и демиелинизации аксонов. Лечение заключается в замещении ферментов и трансплантации костного мозга.
в) Несовершенный остеогенез:
1. МР-картина. Диффузная остеопения с предрасположенностью к переломам.
2. Комментарии. «Болезнь хрустального человека»; типы 4—7; наследственное заболевание с нарушением продукции фибриллярного коллагена 1 типа и остеопорозом, обусловленное мутациями гена COL1A1 на хромосоме 17q21.31-q22.05 и гена COL1A2 на хромосоме 7q22.1 (19,29). Приводит к хрупкости костей, что предрасполагает к повторным микропереломам и перестройке кости.