Аритмогенная дисплазия правого желудочка (АДПЖ), называемая также аритмогенной кардиомиопатией, представляет собой наследственную кардиомиопатию с переменной экспрессивностью и неполной пенетрантностью. Основная причина ее развития — патология десмосом кардиомиоцитов.
АДПЖ характеризуется структурными аномалиями правого желудочка, желудочковыми аритмиями и высоким риском внезапной сердечной смерти. Основной признак — прогрессирующее замещение нормальных кардиомиоцитов фиброзно-жировой тканью с преобладающим поражением правого желудочка и возможным поражением левого желудочка. В результате на миокарде образуются участки рубца, которые становятся субстратом для желудочковой тахикардии (ЖТ) по механизму реентри.
а) Молекулярная генетика. Семейное анамнез заболевания встречается примерно в 30-60% случаев АДПЖ. Предполагается, что остальные пациенты с АДПЖ имеют неизвестные генетические аномалии или заболевание de novo. Описаны два типа наследования: аутосомно-доминантный с неполной пенетрантностью (встречается чаще) и аутосомно-рецессивный (редко).
Аутосомно-рецессивные формы АДПЖ связаны с аномалиями кожи и волос: болезнь Наксоса (также известная как семейный ладонно-подошвенный кератоз и кератодермия острова Мелада) и синдром Карвахаля (кардиомиопатия левого желудочка).
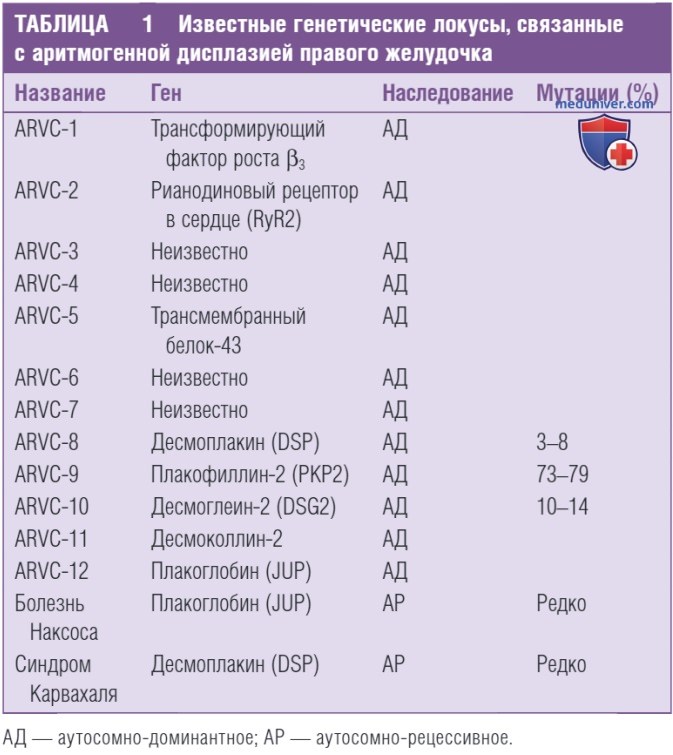
Аутосомно-доминантные несиндромные формы от АДПЖ-1 до АДПЖ-12, а также две редкие рецессивные формы (болезнь Наксоса и синдром Карвахаля) были картированы в 12 генетических локусах, из которых в восьми были выявлении мутации (табл. 1). Хотя некоторые известные мутации, в частности мутация белка рианодинового рецептора 2 (RyR2), могут быть фенокопиями АДПЖ, основной пул мутаций приходится на десмосомные белки.
Фактически, пять из восьми локусов генов кодируют десмосомные белки (плакофилин-2 [РКР2], десмоглеин-2 [DSG2], десмоплакин [DSP], десмоколлин-2 [DSC2] и соединительный плакоглобин [JUP]), и связаны с фенотипом АДПЖ у 50% пациентов. Наиболее частой причиной АДПЖ у пробандов (примерно 73-79% случаев) является генотип мутации РКР2. Мутации в DSG2 и DSP составляют примерно от 10 до 14% и от 3 до 8% случаев соответственно, поэтому АДПЖ считается десмосомной болезнью.
Большинство связанных с болезнью мутаций осуществляются по типу инсерции/делеции или нонсенс мутации, которые, скорее всего, вызывают укорочение кодируемых белков. Данные североамериканского реестра АДПЖ показали, что 86% пациентов имеют одну мутацию гетерозиготного гена, 7% показали сложную гетерозиготность, 7% имеют дигенную гетерозиготность и 1% имели гомозиготную мутацию.
У пациентов с множественными мутациями, по-видимому, болезнь развивается раньше, и имеет более тяжелое течение. Мутации могут быть унаследоваными, или впервые сформированными у пробанда. От 20 до 30% пациентов имеют отягощенный семейный анамнез по АДПЖ или ВСС.
Сообщалось также, что АДПЖ вызывают мутации в некоторых недесмосомных генах: трансмембранный белок 43 (ТМЕМ43), трансформирующий фактор роста бета 3 (TGF03), десмин (DES), ламин А/С (LMNA), титин (TTN) и фосфо-ламбан (PLN). Мутация ТМЕМ43, кодирующая трансмембранный белок, связанный с адипогенным фактором транскрипции, была описана как причина АДПЖ-5, подтипа АДПЖ с выраженным поражением левого желудочка.
Кроме того, мутации в RyR2, кодирующем рецептор сердечного рианодина (основной канал высвобождения кальция саркоплазматического ретикулума в кардиомиоцитах, аномалии которого участвуют в патогенезе катехоламинергической полиморфной желудочковой тахикардии [КПЖТ]). Эти мутации приводят к форме аритмогенной кардиомиопатии АДПЖ-2, характеризующейся полиморфной ЖТ, которая провоцируется физической нагрузкой, и по-видимому, не имеет механизма реентри, потому что развивается в отсутствие значительных структурных аномалий.
У этих пациентов не развиваются характерные ЭКГ-признаки АДПЖ ни на стандартных 12 отведениях, ни на ЭКГ с усредненным сигналом, и общая функция правого желудочка остается неизменной. АДПЖ-2 демонстрирует более близкое сходство с семейным КПЖТ как по этиологии, так и по фенотипу, и его включение в общий термин АДПЖ остается спорным.
Исследования выявили связь генотипа с экспрессией и клиническим течением заболевания, включая дебют, поражение ЛЖ и тяжесть сердечной недостаточности. В многоцентровом исследовании 80% людей имели единственную копию мутации РКР2, тогда как у 4% людей выявляли две или более патогенных мутации. У носителей мутации РКР2 с большой вероятностью проявляются ранние симптомы и нарушения ритма. Носители мутации PLN имеют более поздний дебют и худший долгосрочный прогноз, с большей дисфункцией ЛЖ и сердечной недостаточностью.
Кроме того, у людей с десмоплакиновыми [DSP] мутациями, значительно выше вероятность развития сердечной недостаточности, более выраженного поражения ЛЖ и ВСС, чем у других носителей мутаций.
Среди носителей единичных патогенных мутаций в любом из генов, риск развития опасной для жизни аритмии одинаково высок. Выживаемость при эпизодах ЖТ/фибрилляции желудочков (ФЖ) сопоставима среди разных генотипов. И наоборот, клиническое течение пациентов с более чем одной мутацией значительно хуже, со значительно более ранним началом симптомов и первой устойчивой ЖТ или ФЖ, большей вероятностью развития устойчивой ЖТ или ФЖ, и пятикратным увеличением риска вовлечения ЛЖ и сердечной недостаточности, чем у пациентов, с единственной мутацией.
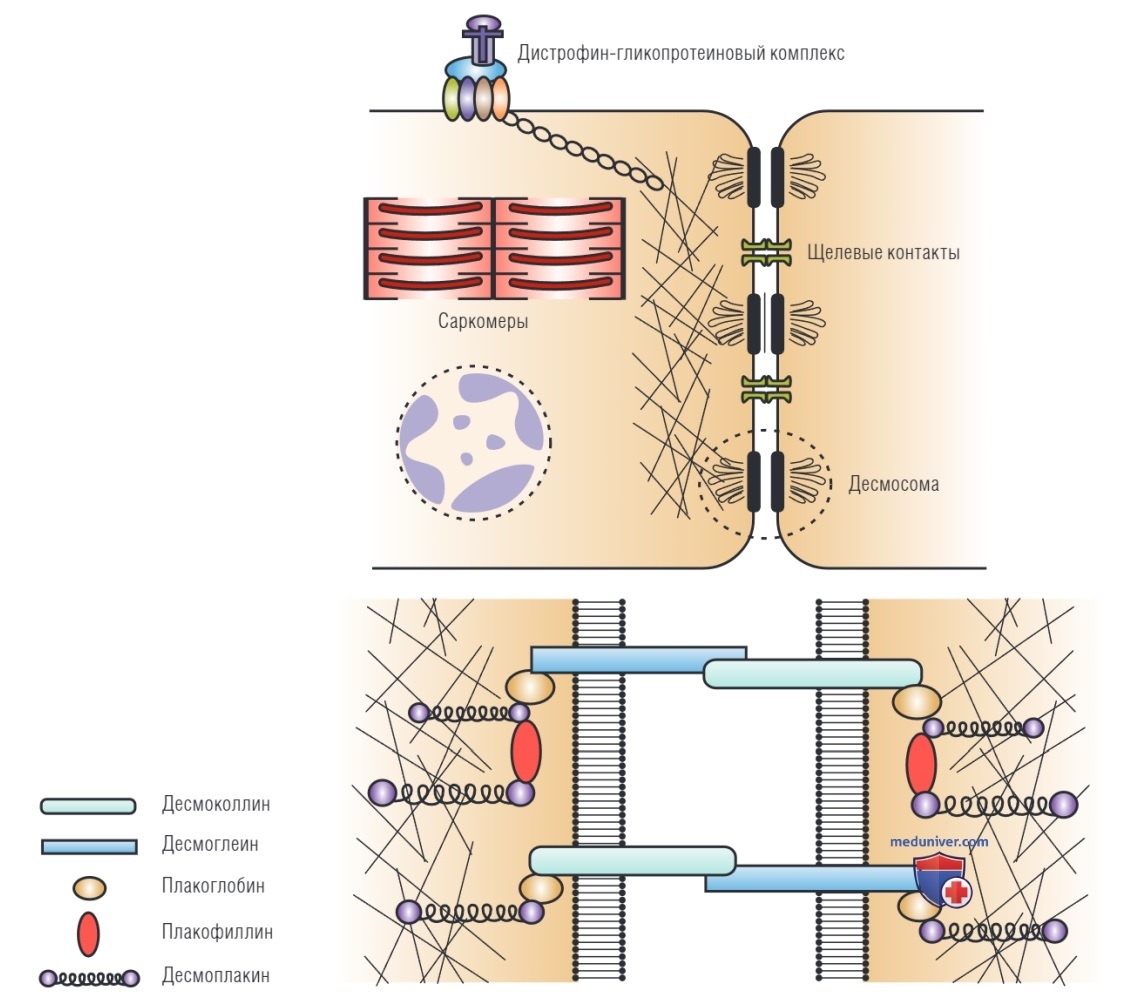
б) Патогенез. Десмосомы кардиомиоцитов представляют собой специализированные белковые комплексы во вставочных дисках, которые закрепляют промежуточные филаменты на цитоплазматической мембране в соседних клетках, тем самым формируя трехмерный (3-D) каркас и обеспечивая механическую прочность и сцепление кардиомиоцитов в работающем сердце (рис. ниже). Десмосомы кардиомиоцитов также отвечают за регуляцию транскрипции генов, участвующих в адипогенезе и апоптозе, а также за поддержание надлежащей электрической проводимости, через регуляцию работы щелевых контактов и гомеостаза кальция.
Молекулярная структура десмосомы сердца. Десмосомные кадгерины десмоколлин и десмоглеин образуют классические гомотипические и гетеротипические взаимодействия между клетками. Эти трансмембранные белки связаны через другие белки семейства Армадилло, плакоглобин и плакофилин с десмоплакином, промежуточным филамент-связывающим белком. Этот комплекс прикрепляет десмосому к цитоскелету клетки и, таким образом, косвенно к саркомеру, ядерной мембране и дистрофин-связанным гликопротеинам
Десмосомы кардиомиоцитов состоят из трех групп белков: семейства кадгеринов, семейства Армадилло и семейства плакинов. Семейство кадгеринов состоит из трех десмоколлинов и трех десмоглеинов, которые в первую очередь отвечают за крепление структуры десмосомы к мембране. Семейство Армадилло состоит из плакоглобина и трех плакофилинов, которые образуют основную структуру десмосомы и обладают сигнальными свойствами. Семейство плакинов состоит из десмоплакина, энвоплакина, периплакина, плектина и пинина, которые отвечают за прикрепление десмосом к промежуточным филаментам.
Неизвестны точные механизмы, через которые поражение десмосом вызывает апоптоз миоцитов, фиброгенез, адипогенез и замедление желудочковой проводимости, что приводит к нарушению функции правого желудочка и повышенной аритмогенности. Мутации в генах десмосом изменяют количество или целостность десмосом и, таким образом, приводят к нарушению механического сцепления и нарушению структур межклеточной адгезии во время воздействия физического напряжения. В результате происходит отслоение и дегенерация кардиомиоцитов, с последующим воспалением, и замещением фиброзно-жировой тканью.
Эта ситуация может быть спровоцирована или усугублена воспалительными процессами (сопутствующий миокардит), вегетативной дисфункцией, или механическим растяжением миокарда (например во время интенсивных упражнений), и привести к повреждению миокарда, воспалению и гибели клеток. Причина преимущественного вовлечения ПЖ в АДПЖ остается неясной. Тем не менее, следующие факторы могут сделать ПЖ более уязвимым для нарушения механического сцепления клеток, по сравнению с ЛЖ: в том числе более тонкая свободная стенка ПЖ, высокая растяжимость, вариабельная преднагрузка и растяжение. Эти факторы подвергают правый желудочек непропорционально большему напряжению во время физической нагрузки по сравнению с ЛЖ.
Фиброзно-жировая дисплазия — это неспецифический процесс восстановления (поврежденной структуры миокарда), который также наблюдается при дистрофиях скелетных мышц. Сеть тонких пучков сохранных кардиомиоцитов внутри фиброзно-жирной ткани представляет собой длинные проводящие пути, с блокадами и замедлением проведения возбуждения в некоторых точках, создавая электрофизиологический субстрат для ЖТ по механизму реентри. Кроме того, замещение фиброзно-жировой ткани миокарда приводит к аномалиям структуры, морфологии, геометрии и движения стенок желудочка.
Нарушение структуры и функции десмосом может влиять на структуру других межклеточных контактов в миокарде. Мутации в десмосомных белках могут нарушать экспрессию белков, взаимодействующих во вставочном диске (например, белков щелевого соединения или натриевых каналов), вызывая нарушение межклеточной проводимости и способствуя желудочковому аритмогенезу даже в отсутствие фиброзно-жировой дисплазии. В частности, у пациентов с АДПЖ часто наблюдается ремоделирование коннексина-43 (Сх43) в щелевых соединениях, которое способствует замедленной проводимости и желудочковому аритмогенезу.
Кроме того, снижение количества белка Сх43 может потенциально привести к снижению экспрессии и функции натриевых каналов. Аномальная электрическая связь и дисфункция ионных каналов, приводящие к электрической нестабильности, могут способствовать развитию аритмий и предрасполагать пациентов к высокому риску ВСС даже на ранних стадиях заболевания, до развития значительной дисплазии и рубцового поражения желудочков.
На ранней стадии заболевания ФЖ, вероятно, отражает острую электрическую нестабильность желудочков, вторичную по отношению к острой гибели миоцитов и реактивному воспалению, которое характеризуется динамической инверсией зубца Т, подъемом сегмента ST и высвобождением маркеров повреждения миокарда. Замещение миокарда правого желудочка создает области рубцевания, которые обеспечивают аритмогенный субстрат для желудочковой тахикардии. Фактически, макрореентри в области связанного с рубцом аномального миокарда (по аналогии с постинфарктными пациентами), является наиболее частым механизмом ЖТ у пациентов с АДПЖ.
Большинство цепей реентри формируются вокруг кольца трикуспидального клапана и выносящего тракта правого желудочка (ВТПЖ). Критический истмус в этих цепях часто представляет собой узкий участок ткани с аномальной проводимостью, обычно ограниченный двумя приблизительно параллельными электрически инертными структурами, которые представляют собой области рубца, кольцо трикуспидального клапана, или обе эти структуры.
Следует отметить, что у пациентов с АДПЖ и частой желудочковой экстрасистолией (ЖЭС), высока вероятность индукции устойчивой ЖТ. Особенности этой ЖТ указывают на фокальный механизм очага. Местом происхождения этих, вызванных катехоламинами ЖТ, всегда является пограничная область рубца, обычно в базальных отделах ПЖ или ВТПЖ.
в) Патоморфология. Наиболее ярким морфологическим признаком АДПЖ является диффузная или локальная атрофия миокарда с последующим замещением фиброзно-жировой тканью, что приводит к истончению стенки желудочка, образованию выпячиваний и аневризм, и локальной гипокинезии. Замещение фиброзно-жировой тканью обычно начинается в субэпикардиальных или срединных слоях и прогрессирует до субэндокарда. Участки воспалительного инфильтрата могут присутствовать в зонах повреждения миокарда. Миокардит может отражать активную фазу АДПЖ, во время которой может наблюдаться снижение систолической функции желудочков или желудочковая аритмия.
При АДПЖ пораженные мышечные клетки находятся в основном в ПЖ. ЛЖ часто вовлекается на поздних, и редко на ранних этапах, но иногда ЛЖ может быть преобладающей локализацией заболевания. Участки поражения могут быть выявлены и на ранних стадиях заболевания — они часто располагаются в, так называемым, треугольником дисплазии, а именно, ВТПЖ, верхушка правого желудочка и его нижнебоковая стенка возле трикуспидального клапана (что считается патогномоничным признаком АДПЖ, хотя эта локализация не обязательно присутствует у всех пациентов).
Более свежие данные показывают, что, в отличие от двух других областей, верхушка правого желудочка обычно не участвует в аритмогенезе. Миокард на верхушке часто тонкий и может замещается жировой тканью (без фиброза) у пожилых людей без АДПЖ. Таким образом, некоторые из ранних сообщений об АДПЖ, вероятно, включали пациентов с возрастным истончением апикальной части и замещением жировой тканью, которые были ошибочно приняты за апикальную локализацию болезни.
Трабекулы ПЖ на ранних этапах не подвержены атрофическому процессу, и имеют тенденцию компенсаторно гипертрофироваться, что приводит к усилению трабекуляции и появлению фиссур стенок ПЖ (что может ошибочно трактоваться как явления некомпактного миокарда, кардиомиопатии отличающейся по своему происхождению и течению от АДПЖ). Вовлечение межжелудочковой перегородки в процесс обычно минимально. На более поздних стадиях АДПЖ диффузное поражение миокарда приводит к глобальной дилатации и дисфункции правого желудочка.
Терминальная стадия заболевания обычно проявляется поражением обоих желудочков, с множественными аневризмами и пергаментным истончением свободной стенкой желудочка. Хотя было выдвинуто несколько гипотез, в настоящее время не существует единого мнения, объясняющего разное и неоднородное начало болезни, и ее предсказуемое развитие.
Хотя дисплазия ткани преимущественно встречается в ПЖ, широкое использование передовых методов визуализации (магнитно-резонансное исследование сердца) показало, что вовлечение ЛЖ часто встречается на ранней стадии, но клинически незаметно. Фиброзно-жировая дисплазия обычно наблюдается в задне-перегородочных и заднебоковых отделах ЛЖ, от эпикарда до середины миокарда, с сохранением эндокарда.
В недавнем сообщении о группе генетически подтвержденных пациентов с АДПЖ региональное поражение сердца у носителей мутации АДПЖ имело характерную картину, включающую базальные сегменты нижней стенки ПЖ, базальный сегмент передней стенки ПЖ и заднебоковую стенку ЛЖ. Поражение верхушки ПЖ наблюдалось только в далекозашедших случаях АДПЖ, как правило в рамках глобального поражения ПЖ. Эти данные подтверждают принятие более широкого термина «аритмогенная кардиомиопатия». Кроме того, фенотип АДПЖ может варьироваться в зависимости от поражения десмосомного компонента первичной мутацией.
Корреляция генотип-фенотип показала «не классические» клинические варианты у генетически предрасположенных пациентов с АДПЖ, демонстрирующих раннее и более обширное поражение ЛЖ, которое может быть как параллельным («бивентрикулярный» вариант), так и превышающим («леводоминантный» вариант) по тяжести поражение ПЖ.
При АДПЖ структурные аномалии миокарда не всегда соответствуют морфологии классического рубца, который окружен кольцом переходной зоны. Непосредственно области рубца характеризуются снижением вольтажа, однако иногда аномальные значения вольтажа при картировании, идентифицируются и в отсутствие (морфологического) рубца. Это связано с тем, что рубцевание при АДПЖ отличается от такового при постинфарктном поражении. В результате инфаркта, в зоне критической ишемии развивается рубец, а в зоне пограничной ишемии — переходная зона рубца.
Однако при АДПЖ процесс неоднороден, и может вызвать неоднородное рубцевание в разных анатомически областях. Имеются данные, что определить четко обозначенные границы вокруг этих аномальных зон все-таки возможно.