Синдром короткого интервала QT (short QT syndrome, SQTS) был впервые описан в 2000 г., представляет собой наследственную каналопатию с высоким риском нарушений ритма сердца, возникающую у молодых людей без органической патологии сердца. Пациенты с этой болезнью характеризуются постоянно коротким интервалом QT, часто встречающейся ФП, обмороками и/или ВСС.
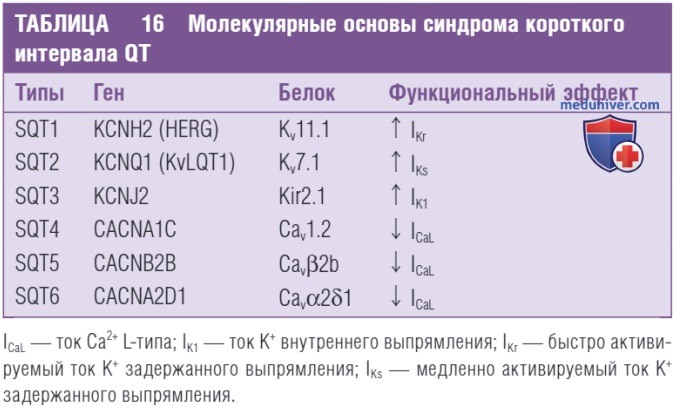
На сегодняшний день анализ мутаций выявил шесть различных генов, связанных с диагнозом SQTS, хотя в большинстве диагностированных случаев генетическую причину установить не удается. Ожидается, что будут идентифицированы и другие гены, ответственные за это заболевание. Исследования указывают на генетически гетерогенное заболевание с мутациями, по типу усиления функции в генах потенциал-зависимых К+-каналов (табл. 16).
Мутации по типу потери функции в генах Са2+-каналов L-типа также были связаны с SQTS, но в некоторых случаях могут представлять клинический спектр, включая СБ или синдром ранней реполяризации. Эти мутации вызывают либо увеличение выходящих реполяризующих токов К+, либо уменьшение входящих деполяризующих токов Са2+, что приводит к сокращению продолжительности потенциала действия, интервала QT и эффективного рефрактерного периода.
а) Мутации, связанные с током калия. SQT1, наиболее распространенный генотип, связан с мутациями гена KCNH2 (HERG, кодирующего α-субъединицу Kv11.1 IKr). Мутация по типу усиления функции в KCNH2 вызывает сдвиг зависимости инактивации IKr от напряжения на +90 мВ за пределы диапазона потенциала действия, что приводит к значительному увеличению IKr во время плато потенциала действия.
Результирующее увеличение IKr, за счет изменения воротной функции, ускоряет реполяризацию, тем самым сокращая продолжительность потенциала действия и интервал QT, и создает условия для реентри предсердных и/или желудочковых аритмий. Следует отметить, что мутации по типу потери функции в гене KCNH2 ответственны за LQT2.
SQT2 связан с мутациями гена KCNQ1 (KvLQT1, кодирующего α-субъединицу IQ7.1 IKs). Мутация KCNQI, по типу усиления функции, вызывает сдвиг в зависимости активации IKs от напряжения на -20 мВ и ускорение кинетики активации, что приводит к усилению IKs, сокращению продолжительности потенциала действия и интервала QT. Следует отметить, что за LQT1 ответственны мутации по типу потери функции в гене KCNQ1.
SQT3 связан с мутацией в гене KCNJ2 (кодирующем белок канала сильного внутреннего выпрямления Kir2.1, обеспечивающего IK1). Мутация по типу усиления функции вызывает значительное увеличение выходящего IK1 при значениях потенциала от -75 до -45 мВ, что приводит к укорочению интервала QT и асимметричным зубцам Т, с нормальным восходящим коленом и коротким нисходящим коленом. С другой стороны, мутации по типу потери функции в гене KCNJ2, выявленные у пациентов с синдромом Андерсена, вызывают удлинение интервалов QT (LQT7).
Поскольку IKr, IKs и IK1 вносят разный вклад в реполяризацию сердца, генспецифичные мутации по-разному влияют на реполяризацию и предрасположенность к аритмии. Однако подробная информация о корреляции генотип/фенотип в настоящее время ограничена, в связи с редкостью этой патологии.
б) Мутации, связанные с током кальция. SQT4-6 связаны с мутациями в генах CACNA1C, CACNB2 и CACNA2D1, кодирующих соответственно α1С-, β2b- и α2δ1-субъединицы миокардиального Са2+-канала L-типа Cav1.2. Мутации по типу потери функции этих генов, приводят к значительному ослаблению амплитуды ICaL, что приводит к сокращению продолжительности потенциала действия, и формированию асимметричного зубца Т, нарушению зависимости QT от частоты сердечных сокращений, и ФП.
У трех пациентов с такими мутациями, дополнительно регистрировались изменения ЭКГ, характерные для СБ 1 типа.
Кроме того, мутации с потерей функции генов CACNA1C и CACNB2 недавно были связаны с синдромом внезапной смерти, который сочетает в себе черты СБ, включая характерные изменения ЭКГ и короткий интервал QT. Было высказано предположение, что эти мутации вызывают СБ, усугубляя трансмуральный градиент напряжения. Следует отметить, что мутации по типу потери функции в белках Са2+-каналов L-типа, также могут в некоторых случаях вызывать синдромы ранней реполяризации. Напротив, известно, что мутация по типу увеличения функции Са2+-канала L-типа приводит к LQT8 (синдром Тимоти).
в) Патофизиология синдрома короткого интервала QT. Уменьшение длины волны активации и неоднородное сокращение продолжительности потенциала действия (больше в эпикардиальном и эндокардиальном слоях, вызывая повышенную трансмуральную дисперсию реполяризации), предрасполагают к функциональному реентри, и играют роль в повышенной чувствительности предсердий и желудочков к преждевременной стимуляции, что приводит к ФП и ФЖ.