Синдром Бругада (СБ) — аутосомно-доминантная наследственная каналопатия, характеризующаяся типичными изменениями на ЭКГ (элевация сегмента ST или волна J) в правых грудных отведениях. Описанный в 1992 г., синдром связан с высокой вероятностью ВСС, вторичной по отношению к полиморфной ЖТ или ФЖ, в отсутствие органического поражения сердца.
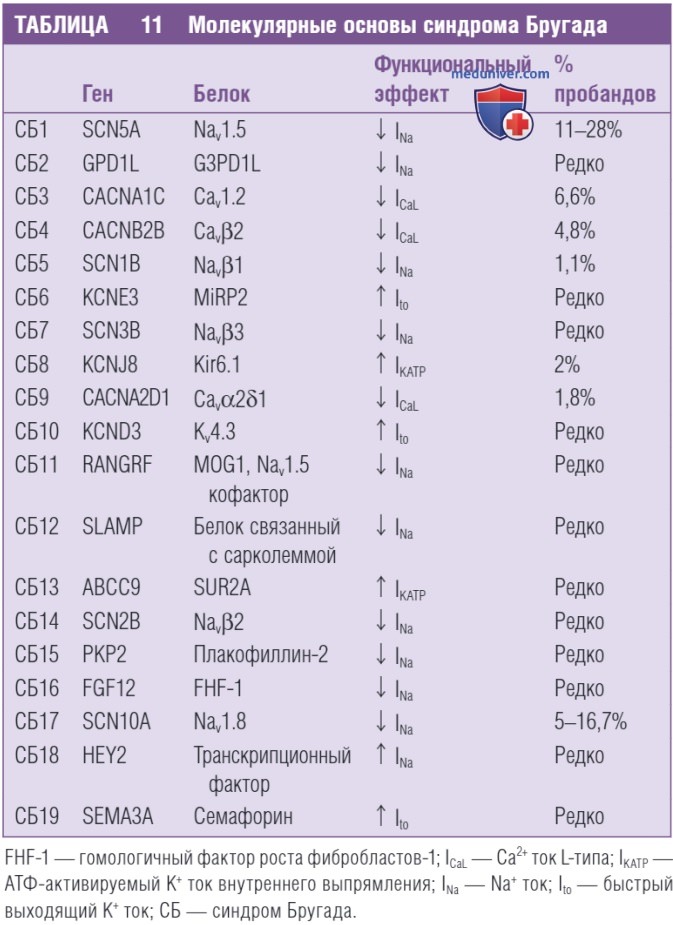
СБ представляет собой каналопатию, которая вызывает дисфункцию нескольких каналов, участвующих в формировании потенциала действия. На сегодняшний день мутации в 19 генах и аутосомно-доминантным типом наследования достоверно связаны с фенотипом СБ (табл. 11).
К ним относятся гены, связанные с током Na+ (INa), и гены, которые влияют на Са2+-каналы L-типа (ICaL) или быстрые выносящие К+-каналы (Ito). Эти каналопатии вызывают фенотип СБ путем ослабления INa, ослабления ICaL или усиления Ito, что приводит к внешнему смещению баланса тока, активного во время ранних фаз потенциала действия в выводном тракте правого желудочка (ВТПЖ).
Отношения между генотипом и фенотипом не всегда предсказуемы. Мутации в разных генах могут проявляться сходными фенотипами СБ. И наоборот, мутации в одном и том же гене могут приводить к разным синдромам (LQTS, SQTS, СБ).
Более чем у 65% пробандов с СБ генетическую причину определить не удается, следовательно, неизвестные мутации или патофизиологические клеточные регуляции (такие как посттрансляционные изменения, фосфорилирование, гликозилирование) также могут вызывать аналогичные дефекты ионного тока и клинические проявления.
а) Мутации, связанные с током натрия. Большинство случаев СБ связано с мутациями по типу потери функции в сердечном Na+-канале, что приводит к снижению внутреннего тока Na+ (INa). INa инициирует потенциал действия желудочков, тем самым контролируя возбудимость сердца и скорость проведения.
SCN5A — первый из выявленных генов, связанный с СБ. Мутации с потерей функции в гене SCN5A (кодирующем α-субъединицу потенциал-зависимого Na+-канала кардиомиоцита [Nav1.5]) составляют подавляющее большинство (более 75%) случаев генотип-положительного СБ (но только 11-28% от общего числа пробандов с СБ). Сообщалось о более высокой частоте мутаций SCN5A в семейных случаях, чем в спорадических.
К настоящему времени в гене SCN5A описано более 300 мутаций, связанных с СБ. Некоторые из этих мутаций приводят к потере функции из-за нарушения движения по каналу к клеточной мембране, нарушения проводимости для ионов или изменения воротной функции канала. Большинство мутаций — это миссенс-мутации, когда одна аминокислота заменяется другой аминокислотой. Миссенс-мутации обычно изменяют воротные свойства мутантных каналов.
Большинство зарегистрированных носителей мутации SCN5A являются гетерозиготными, мутантные каналы с измененным воротным механизмом могут приводить к снижению INa до 50%. Различные мутации SCN5A могут вызывать разную степень снижения INa, и разные степени тяжести клинического фенотипа СБ.
Мутации с потерей функции SCN5A также были связаны с прогрессирующим семейным нарушением проводимости сердца (болезнь Лева-Ленегра). Мутантный ген SCN5A также может препятствовать закрытию Na+-канала (усилению функции), что приводит к развитию LQTS 3 типа (LQT3). Сообщалось, что СБ, LQT3 и болезнь Лева-Ленегра могут возникать в пределах одной семьи из-за одного мутировавшего гена SCN5A. Примерно 65% мутаций, выявленных в гене SCN5A, связаны с фенотипом СБ.
У пациентов с СБ без мутации SCN5A, по сравнению с пациентами-носителями этой мутации, обычно регистрируется прогрессирующая задержка проведения (интервалы PQ, QRS и HV), фрагментация желудочкового комплекса QRS и желудочковых аритмий не связанные с ВТПЖ.
Помимо мутаций SCN5A, снижение INa может быть вызвано мутациями в SCN1B (кодирующем β1- и β1b-субъединицы Na+-канала [Nav1.5]), SCN2B (кодирующем β2-субъединицу Na+-канала) и SCN3B (кодирующий [33-субъединицу Nav1.5), что так же приводит к клиническому фенотипу СБ.
Недавно обнаруженный ген SCN10A (кодирует Nav1.8, нейронный Na+-канал, который, по-видимому, играет роль и для сердца) идентифицирован как главный ген предрасположенности к СБ (выявлен у 16,7% пробандов). Мутации потери функции в SCN10A приводят к значительному снижению INa. У большинства пациентов с SCN10A-обусловленным СБ наблюдаются смешанные фенотипы, наиболее частым из которых является прогрессирующее семейное нарушение проводимости.
Более того, мутации в GPD1L (который кодирует белок подобный глицерин-3-фосфатдегидрогеназе 1 [G3PD1L]) влияют на движение по сердечному Na+-каналу к поверхности клетки, что приводит к снижению INa и СБ. Фенотип СБ, связанный с мутациями GPD1L, характеризуется прогрессирующим нарушением проводимости, низкой чувствительностью к прокаинамиду и относительно хорошим прогнозом.
Сообщалось, что мутации в некоторых других генах вызывают снижение INa и приводят к фенотипу СБ, включая HEY2 (кодирующий транскрипционный фактор HEY2).
FGF12 (кодирующий гомологичный фактора роста фибробластов-1, который оказывает модулирующее действие на Na+-каналы и Са2+-каналы сердца), РКР2 (кодирует десмосомный белок плакофиллин-2, мутации в котором приводят к аритмогенной дисплазии правого желудочка [АДПЖ]), RANGRF (кодирует MOG1, белок, модулирующий Na+-канал) и SLMAP (кодирует белок, связанный с сарколеммой мембраной, SLMAP, компонент Т-трубочек и саркоплазматического ретикулума).
б) Мутации, связанные с током кальция. Приблизительно 13% случаев СБ связаны с мутациями по типу потери функции в сердечном Са2+-канале, что приводит к снижению деполяризующего ICaL.
К ним относятся CACNA1C (который кодирует порообразующую α1С-субъединицу [Cav1.2] потенциал-зависимого Са2+-канала L-типа), CACNB2 (который кодирует регуляторную β2-субъединицу [Cavβ2] Cav1.2, которая модифицирует воротную функцию ICaL) и CACNA2D1 (который кодирует регуляторную α2δ-субъединицу Cav1.2).
В этом случае механизм СБ заключается в уменьшении деполяризующего ICaL. Сообщается также, что мутации по типу потери функции в этих генах способствуют возникновению SQTS, идиопатической ФЖ и синдрома ранней реполяризации.
в) Мутации, связанные с током калия. Мутации с усилением функции в KCNE3 (который кодирует вспомогательную β-субъединицу [MiRP2] транзиторного выносящего К+-канала [Кv4.3]) и KCND3 (который кодирует α-субъединицу Kv4.3) приводят к увеличению плотность Ito и приводит к СБ.
Более того, мутации с усилением функции в SCN1B (который кодирует вспомогательную β1-субъединицу Na+-канала), помимо уменьшения INa, также могут увеличивать Ito. Кроме того, мутации в KCNJ8 (который кодирует Kir6.1) могут увеличивать IKATP, что приводит к акцентуации потенциала действия, а также к депрессии плато, что приводит к фенотипу СБ.
Эти мутации также могут привести к сокращению продолжительности потенциала действия и фенотипу SQTS. Недавно сообщалось, что мутации в АВСС9 (который кодирует SUR2A, аденозинтрифосфат [АТФ]-связывающий кассетный транспортер канала IKATP) вызывают фенотип СБ за счет увеличения IKATP, вероятно, из-за снижения чувствительности канала к ингибирующим эффектам АТФ.
г) Другие гены-кандидаты. Новые гены, недавно предложенные и ожидающие подтверждения, включают ген транзиторного рецепторного потенциала меластатинового белка-4 (TRPM4, который кодирует активируемый кальцием неселективный катионный канал) и ген KCND2 (который кодирует потенциалзависимые К+-каналы подсемейства D, Кv4.2).
Было обнаружено, что другие генетические варианты способны модулировать, но не обязательно вызывать, экспрессию СБ за счет увеличения Ito (KCNE5, который кодирует одну из регуляторных β-субъединиц каналов Ito и IKs) или за счет увеличения IKr (KCNH2, который кодирует α-субъединицу К+-канала задержанного выпрямления [hERG]).
Кроме того, мутации с потерей функции в HCN4 (кодирующем активируемый гиперполяризацией циклический нуклеотид-зависимый белок 4 канала пейсмейкера человека) могут привести к снижению пейсмейкерного тока (If) и брадикардии, что может усилить или проявить фенотип СБ.