Кателохоламинергическая полиморфная желудочковая тахикардия (КПЖТ), также известная как семейная полиморфная ЖТ, является редким, но крайне злокачественным наследственным заболеванием, характеризующимся полиморфной или двунаправленной ЖТ, вызванной физической нагрузкой и стрессом. КПЖТ является важной причиной обмороков и внезапной сердечной смерти у людей без органического поражения сердца.
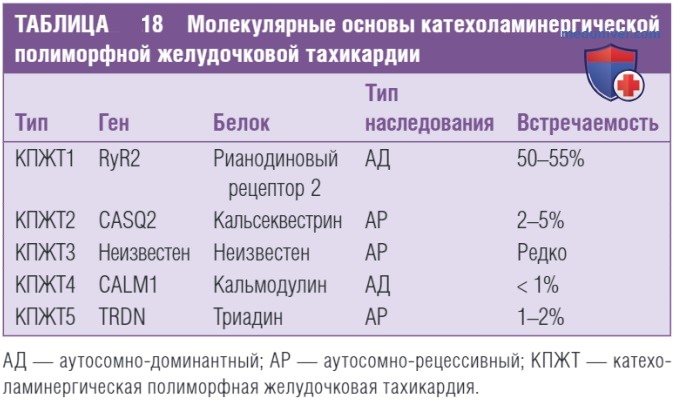
В настоящее время с патогенезом КПЖТ соотносят мутации в генах, которые кодируют четыре ключевых регуляторных Са2+ белка (табл. 18).
КПЖТ1 является наиболее распространенным генетическим вариантом и вызывается мутациями в гене RyR2. RyR2 является основным каналом высвобождения кальция саркоплазматического ретикулума, обеспечивающим связь возбуждения и сокращения. Приблизительно от 50 до 70% пациентов с КПЖТ имеют мутации в гене RyR2.
В КПЖТ-мутантных RyR2 обычно обнаруживают дефекты по типу увеличения функции после активации каналов фосфорилированием РКА (в ответ на β-адренергическую стимуляцию или кофеин), что приводит к неконтролируемому высвобождению Са2+ из саркоплазматического ретикулума во время электрической диастолы, развитию ППД и триггерным аритмиям.
Следует отметить, что миссенс-мутации в RyR2 также были связаны с формой аритмогенной кардиомиопатии (АДПЖ2), характеризующейся полиморфной ЖТ, вызванной физической нагрузкой, которая, по-видимому, не имеет механизма реентри, и возникающей в отсутствие значительных структурных аномалий. У пациентов не развиваются характерные признаки АДПЖ на ЭКГ в 12 отведениях или сигнал-усредненной ЭКГ, и общая функция ПЖ остается неизменной.
АДПЖ-2 имеет более близкое сходство с семейной КПЖТ как по этиологии, так и по фенотипу; его включение в общий термин АДПЖ остается спорным.
КПЖТ2 встречается гораздо реже (составляет менее 5% случаев КПЖТ) и связана с гомозиготными мутациями в гене CASQ2. Гетерозиготные носители одной мутации CASQ2 обычно здоровы. Хотя мутации CASQ2 обычно выявляются у потомства от близкородственных браков, сложная гетерозиготность наблюдалась в не близкородственных семьях. CASQ2 — это кальциевый буферный белок саркоплазматического ретикулума, связанный с RyR2.
CASQ2 играет активную роль в контроле высвобождения Са2+ из саркоплазматического ретикулума в цитозоль. Хотя считается, что некоторые мутации CASQ2 нарушают синтез CASQ2 и приводят к снижению экспрессии или полному отсутствию CASQ2 в сердце, другие мутации, по-видимому, вызывают экспрессию дефектных белков CASQ2 с нарушением регуляции клеточного гомеостаза Са2+.
КПЖТЗ вызывается мутацией, выявленной на 7 хромосоме. Точный ген еще не идентифицирован. КПЖТ4 вызывается мутацией гена CALM1 (кодирующего кальмодулин). Кальмодулин — это Са2+-связывающий белок, который напрямую взаимодействует и регулирует каналы RyR2 и Са2+-каналы L-типа. Как и КПЖТ1, КПЖТ4 характеризуется аутосомно-доминантным типом наследования.
Следует отметить, что один и тот же белок кальмодулин в геноме человека кодируют три гена (CALM1-3). Мутации в CALM1-3 также связаны с LQTS. Кроме того, мутации в CALM1 были идентифицированы в семье с идиопатической ФЖ.
КПЖТ5 вызывается мутациями гена TRDN (кодирующего триадин). Триадин представляет собой трансмембранный саркоплазматический ретикулум, белок связывающий кальсеквестрин с каналом рианодина. КПЖТ2, КПЖТЗ и КПЖТ5 имеют аутосомно-рецессивный тип наследования.
Недавно у пациентов с КПЖТ были обнаружены три новые мутации по типу потери функции гена KCNJ2 (кодирующего сильный канал внутреннего выпрямления Kir2.11K1), которые могут представлять фенокопию КПЖТ. У этих пациентов были выраженные зубцы U, желудочковая эктопия и полиморфная ЖТ, без каких либо дисморфических особенностей или аномалий скелетных мышц.
Снижение IK1 может вызвать аритмию, допуская постепенную деполяризацию мембранного потенциала во время фазы 4, за счет внутренних токов, которые больше не уравновешиваются сильным выходящим IK1. Деполяризация мембраны во время фазы 4 вызывает аритмию, способствуя спонтанной возбудимости.