а) Пороки развития коры головного мозга (ГМ). Пороки развития головного мозга (ГМ) возникают в результате действия различных этиологических факторов: генетических мутаций, внутриутробных инфекций, внутриутробной ишемии плода, токсического воздействия или сочетания этих факторов. Пороки развития гетерогенны и могут быть результатом нарушения миграции, пролиферации нейронов или организации коры ГМ.
Расстройства, возникающие на ранних стадиях развития НС, более значимы, чем те, которые возникают после развития базовой архитектуры мозга. При поражении небольших участков ГМ у пациента могут наблюдаться незначительные нарушения неврологических функций. Когда повреждены большие участки мозга, у пациентов чаще наблюдаются серьезный когнитивный дефицит и более выраженные неврологические нарушения.
Эпилепсия — наиболее распространенное клиническое проявление аномального развития коры ГМ. Она может возникать изолированно или в сочетании с другими неврологическими расстройствами.
Аномальное развитие коры ГМ также может проявляться в виде ДЦП. Эта непрогрессирующая аномалия развития мозга вызывает стойкие нарушения произвольных движений и осанки. У большинства детей с этим расстройством заболевание возникает из-за перинатальных нарушений (асфиксия, внутриутробная инфекция, мозговое кровоизлияние, недоношенность, инфаркт мозга) или вызвано выраженными анатомическими аномалиями развития мозга (например, агенезией мозолистого тела).
Около 20% случаев относятся к идиопатическим, и в 1/3 таких случаев возникают de novo клинически значимые вариации числа копий. Интратекальное введение баклофена, глубинная стимуляция мозга, вентральная и дорсальная ризотомия могут быть методами выбора в лечении мышечного гипертонуса при ДЦП.
В РФ для коррекции ДЦП также используют миорелаксанты центрального действия, в том числе баклофен, толперизон, тизанидин. Показано применение ботулинического токсина типа А, методов физической реабилитации, альтернативных методов лечения, нейрохирургических и ортопедических методов*.
P.S. * Федеральные КР по оказанию медицинской помощи детям с детским церебральным параличом. Союз педиатров России, 2013.
б) Нарушения пролиферации нейронов. Пролиферация нейронов может быть аномально ускорена или замедлена из-за нарушения различных механизмов регуляции. У пациентов наблюдаются мегалэнцефалия, микроцефалия или размер головы может быть в норме. Аномальная пролиферация может вовлекать определенные типы клеток, что приводит к очаговой или мультифокальной дисплазии или к образованию гамартом.
1. Фокальная корковая дисплазия с баллонными клетками. Фокальная кортикальная дисплазия (ФКД) обусловлена аномальной пролиферацией нейронов и глиальных клеток. Эта патология характеризуется наличием гигантских дисморфичных нейронов и «баллонных клеток», кортикальной дисламинацией. Некоторые дисплазии проявляются кортикальной дисламинацией с эктопическими нейронами в белом веществе полушарий большого мозга. ФКД характеризуется парциальными припадками, которые тяжело поддаются медикаментозному лечению. Приступы эпилепсии могут начаться в любом возрасте, но чаще встречаются у детей и подростков.
Тип припадка зависит от анатомического расположения очага поражения. Другие неврологические проявления, такие как сенсорные, моторные или когнитивные нарушения, зависят от степени выраженности дисплазии и множественности поражения областей мозга. Диагноз ФКД подтверждают с помощью МРТ. При МРТ визуализируется фокальное утолщение участка извилины коры или уменьшение дифференцировки серого и белого вещества. Лечение припадков медикаментозное, но для достижения полной ремиссии может потребоваться хирургическая резекция эпилептического очага.
в) Аномалии миграции нейронов. Аномалии миграции нейронов приводят к нарушению нормальной кортикальной ламинации. Аномалии влияют на инициацию миграции, порядок миграции и завершение миграции нейронов. Все это приводит к нарушению корковой организации и функций ГМ.
1. Лиссэнцефалии и ленточная гетеротопия. Лиссэнцефалии (сглаживание извилин коры больших полушарий) — группа расстройств, вызванных задержкой миграции нейронов в кору ГМ. Лиссэнцефалия, которую диагностируют в младенчестве или раннем детстве, сопровождается микроцефалией, выраженной задержкой общего развития, церебральным параличом и трудноизлечимой эпилепсией. Идентифицировано 19 генов лиссэнцефалии, большинство из которых участвуют в регуляции организации и функционирования микротрубочек.
Наиболее важные из них — PAFAH1B1 (также известный как LIS1), DCX и TUBA1A. У пациентов с мутациями в LIS1 наблюдаются тяжелые ВПР, которые наиболее выражены в задних отделах ГМ.
Более обширные мутации в области LIS1 приводят к синдрому Миллера-Дикера. Он характеризуется лиссэнцефалией и отличительными чертами лица (выдающийся лоб, гипоплазия средней зоны лица, низко посаженные уши аномальной формы и маленькая челюсть). У мужчин с мутацией в DCX лиссэнцефалия более выраженна, и серьезные изменения наблюдаются в передних отделах мозга. У пациентов с мутацией в TUBA1A может наблюдаться изолированная лиссэнцефалия или лиссэнцефалия в сочетании с мозжечковой гипоплазией. Диагноз лиссэнцефалии подтверждают с помощью МРТ ГМ, при которой обнаруживается гладкая кора со слабо выраженными бороздами.
Для определения этиологии заболевания необходимо генетическое тестирование. Терапия включает купирование приступов эпилепсии, генетическое консультирование и поддерживающее лечение.
Ленточная гетеротопия (синдром «двойной коры») — менее тяжелая форма лиссэнцефалии, которая наблюдается у женщин с мутацией в DCX. Клинические проявления ленточной гетеротопии варьируют от легкой до тяжелой степени и включают судороги, умственную отсталость и задержку физического развития. Женщины с мутацией в DCX могут родить мальчиков с выраженной лиссэнцефалией. При МРТ ГМ визуализируется лентовидная зона серого вещества, в остальном кора остается почти в пределах нормы. Лечение — купирование приступов эпилепсии и генетическое консультирование.
2. Узелковая гетеротопия. Узелковые гетеротопии характеризуются скоплениями нейронов и глиальных клеток в субэпендимальной области или в подкорковом белом веществе. Наиболее важная форма — субэпендимальная узелковая гетеротопия. Она характеризуется множественными билатеральными узлами серого вещества в стенках боковых желудочков. Это сцепленное с Х-хромосомой повреждение вызвано мутацией в FLNA, которая кодирует филамин А, актин-сшива-ющий фосфопротеин. В результате этой мутации большое количество нейронов не мигрирует из субвентрикулярной зоны.
В большинстве случаев заболевание развивается у гетерозиготных женщин. У мужчин повреждение выражено сильней, и они часто умирают в младенчестве. У большинства больных женщин приступы наблюдаются в детском или подростковом возрасте. Интеллект может быть сохранен или немного снижен. У пациентов с субэпендимальной узелковой гетеротопией отмечается повышенный риск диссекции аорты или сонных артерий, а также высокая частота аномалий сердечного клапана.
Диагноз подтверждают на МРТ ГМ, типичная картина показывает узелки серого вещества вдоль стенок боковых желудочков. После МРТ проводят генетическое тестирование FLNA. Лечение — купирование приступов эпилепсии и генетическое консультирование.
г) Нарушения корковой организации. Нарушения корковой организации включают полимикрогирию и шизэнцефалию. Эти расстройства не вызваны изменением количества нейронов или нарушениями их миграции, но включают аномалии развития борозд, извилин коры и синаптогенеза. Полимикрогирия и шизэнцефалия — наиболее изученные расстройства.
1. Полимикрогирия. Полимикрогирия характеризуется мальформацией и уменьшением кортикальных извилин. Извилины сливаются и накладываются друг на друга. Полимикрогирия вызвана нарушением кортикальной организации в результате внутриутробного повреждения или генетической мутации. Она может быть связана с пренатальными инфекциями (например, ЦМВ) и сосудистыми аномалиями, но часто бывает идиопатической. Единственный ген GPR56 (хромосома 16q13) связан с двусторонней лобнотеменной полимикрогирией. GPR56 кодирует рецептор, связанный с G-белком. G-белок участвует в развитии коры ГМ человека.
Клинические проявления включают эпилепсию, задержку развития, ДЦП и умственную отсталость в зависимости от локализации и степени нарушения. Диагноз «полимикрогирия» ставят с помощью МРТ ГМ. Лечение состоит из купирования приступов эпилепсии и генетического консультирования.
2. Шизэнцефалия. Шизэнцефалия характеризуется инфильтрацией серого вещества коры ГМ вдоль межполушарной щели вблизи первичных борозд. В большинстве случаев причина заболевания неизвестна, предполагается связь с инсультом in utero. Описана редкая семейная форма, но в связи с заболеванием не идентифицирован ни один ген. Клинические проявления включают задержку развития, ДЦП, дизартрию и эпилепсию. Клинические нарушения более выраженны при тяжелой шизэнцефалии с заячьей губой и при двустороннем поражении, чем при малой односторонней шизэнцефалии без заячьей губы.
Диагноз ставят на основании данных МРТ ГМ. Лечение — купирование приступов эпилепсии и генетическое консультирование.
д) Мальформации мозжечка и ствола головного мозга. Аномалии развития задней части ГМ изучены меньше, чем аномалии развития коры. Два наиболее известных синдрома — синдром Жубера и синдром Денди-Уокера.
1. Синдром Жубера. Синдром Жубера характеризуется мальформациями мозжечка и ствола ГМ. Четыре гена, связанные с синдромом [NPHP1, СЕР290, АНН и ТМЕМ67 (MKS3)], встречаются в 30% случаев заболевания. Клинические проявления включают гипотензию, атаксию туловища, задержку развития, атипичные движения глаз и нарушение дыхания. Сочетание признаков и степень тяжести могут варьировать. У некоторых людей с синдромом Жубера также могут быть дистрофия сетчатки, почечная недостаточность, колобома глаза, затылочное энцефалоцеле или фиброз печени. Формальных ДК заболевания не существует.
Диагноз основан на сочетании признаков: диффузная мышечная гипотония в раннем детском возрасте с последующим развитием атаксии, задержка развития и умственная отсталость, аномальный паттерн дыхания, аномальные движения глаз в сочетании с характерным MPT-признаком, известным как симптом «коренного зуба».
Симптом «коренного зуба» — результат гипоплазии червя мозжечка и сопутствующих аномалий ствола ГМ. Эти аномалии визуализируются на аксиальном изображении в области соединения среднего мозга и моста (область перешейка). При генетическом тестировании можно выявить четыре гена. Лечение симптоматическое. Кофеин может быть эффективен при периодических приступах гиповентиляции, но в некоторых случаях требуется трахеостомия.
2. Синдром Денди-Уокера. Мальформация Денди-Уокера характеризуется гипоплазией червя мозжечка, кистозным расширением IV желудочка и увеличением задней черепной ямки. Зафиксированы редкие семейные случаи, но их генетическая основа не выявлена. Это гетерогенное расстройство сопровождается мышечной гипотонией, задержкой двигательного развития и атаксией. Умственная отсталость присутствует у 50% больных. В некоторых случаях при гидроцефалии требуется операция шунтирования. Диагноз основан на характерных данных МРТ ГМ. Терапия носит поддерживающий симптоматический характер. Шунтирование проводят по показаниям.
3. Мальформации Киари. Описаны четыре типа мальформации Киари. Наиболее распространены аномалии Киари I и II типа. Аномалии Киари I типа чаще диагностируют в зрелом возрасте, а при аномалии Киари II типа наблюдается расщепление позвоночника, и ее диагностируют в детском возрасте.
Аномалия Киари I типа характеризуется смещением миндалин мозжечка вниз через большое затылочное отверстие и часто сопровождается сдавлением миндалин. Аномалия Киари I типа — мальформация, которая в большинстве случаев считается врожденной, хотя симптомы могут проявляться только в зрелом возрасте на третьем или четвертом десятилетии жизни. Аномалия часто протекает бессимптомно и диагностируется как случайная находка. Клинические проявления могут быть вызваны сдавлением нервных структур в области краниовертебрального перехода или обструкцией потока ЦСЖ.
Симптомы включают головную боль, которая усиливается при напряжении или кашле, симптомы поражения нижних ЧН, нистагм, атаксию или проводниковые расстройства. Аномалия Киари I типа сопровождается сирингомиелией в -80% случаев.
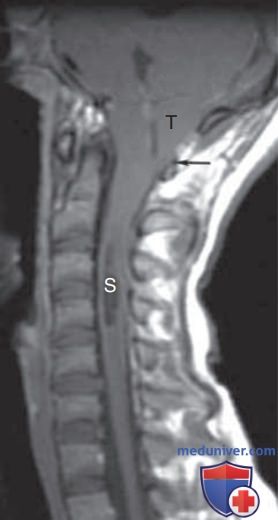
Диагноз ставят с помощью МРТ ГМ, которая визуализирует миндалины мозжечка, пролабирующие вниз через большое отверстие на >5 мм (рис. ниже). Находки при МРТ не отличаются у пациентов с симптомами и без симптомов. Пациентам с клиническими проявлениями назначают хирургическое лечение с декомпрессией краниоцервикальной области. Если симптомы отсутствуют, слабо выраженны или единственный симптом — это головная боль, хирургическое лечение не рекомендуется.
Мальформации Киари I типа. На сагиттальном изображении показаны низко расположенные, заостренные миндалины мозжечка [то есть мальформация Киари I типа (Т)], которые опущены до уровня С1 позвонка (стрелка), и расширенный центральный канал спинного мозга [то есть сирингогидромиелия (S)]
Мальформации Киари II типа, называемые мальформациями Арнольда-Киари, характеризуются опущением миндалин мозжечка, червя мозжечка и частей полушарий мозжечка в спинномозговой канал, удлинением и смещением ствола мозга и IV желудочка. Мальформации Киари II типа почти всегда сопровождаются менингомиелоцеле и расщеплением позвоночника. В большинстве случаев наблюдается гидроцефалия, что требует шунтирования. Дисфункция ствола ГМ может быть следствием врожденной мальформации или сдавления структур мозга в краниоцервикальном переходе.
Лечение заключается в хирургическом удалении миеломенингоцеле, купировании гидроцефалии и декомпрессии ШОП. Прогноз зависит от уровня и степени выраженности миеломенингоцеле, а также от тяжести аномалий развития ГМ.
е) Пороки развития спинного мозга:
1. Синдром фиксированного спинного мозга. Синдром фиксированного спинного мозга — расстройство, вызванное аномалией конечной нити, с крайне низким расположением мозгового конуса спинного мозга. При этом ограничивается движение спинного мозга внутри позвоночного столба. Результат такой патологии — аномальное растяжение спинного мозга с неврологическими признаками поражения нижнего отдела. Синдром фиксированного спинного мозга также может развиться после травмы. Часто развиваются сопутствующие аномалии позвоночника. Они могут включать диа-стематомиелию, липомы спинного мозга, дермальные синусы и фибролипомы конечной нити.
Симптомы могут проявляться в любом возрасте, но обычно развиваются в периоды быстрого роста в детстве или подростковом возрасте. Синдром фиксированного спинного мозга может оставаться недиагностированным вплоть до зрелого возраста, когда у пациента внезапно возникают сенсорные и моторные нарушения, а также тазовые расстройства по типу недержания. У мужчин может возникнуть эректильная дисфункция. Симптомы прогрессируют.
Диагноз ставят с помощью МРТ, при которой визуализируется низкое расположение мозгового конуса (то есть ниже нижней замыкательной пластинки L2 позвонка) или утолщение или накопление жира в конечной нити. Можно также наблюдать снижение пульсации спинного мозга.
Терапия заключается в хирургическом лечении фиксированного спинного мозга. При успешной операции симптомы не прогрессируют, и состояние пациента улучшается.
2. Сирингогидромиелия. Сирингогидромиелия — состояние, при котором центральный канал спинного мозга (гидромиелия) расширяется, или в веществе спинного мозга образуются полости (сирингомиелия) за счет накопления в них ЦСЖ. Во многих случаях наблюдаются и гидромиелия, и сирингомиелия (сирингогидромиелия). Причина появления полостей — изменение потока ЦСЖ с колебаниями давления в различных частях субарахноидального пространства. Этот измененный поток создает силу, которая направляет ЦСЖ в вещество спинного мозга.
Возможные причины — сужение большого затылочного отверстия, мальформации Киари I и II типа, интрамедуллярные и экстрамедуллярные опухоли спинного мозга и субарахноидальные рубцы. Последующее расширение кисты может быть результатом быстрых изменений интраспинального давления ликвора при кашле или чиханье. Симптомы сирингогидромиелии начинаются в позднем подростковом или раннем взрослом возрасте и прогрессируют без определенного паттерна, часто с длительным периодом стабильных проявлений.
Типичные проявления — асимметричная слабость мышц и атрофия верхних конечностей, утрата глубоких сухожильных рефлексов верхних конечностей, потеря болевой и температурной чувствительности (с сохранением вибрационной чувствительности и проприоцепции) в области шеи, рук и верхней части туловища. При прогрессировании симптомов в нижних конечностях развиваются спастичность и гиперрефлексия. Со временем мышечная слабость и сенсорные нарушения прогрессируют и затрагивают верхние и нижние уровни. Диагноз устанавливают при МРТ позвоночника (см. рис. выше).
При подозрении на сирингогидромиелию проводят МРТ ГМ для выявления сопутствующих аномалий краниоцервикального перехода. Иногда у пациентов без признаков поражения спинного мозга может быть случайно обнаружено легкое расширение центрального канала. Если сопутствующие нарушения не обнаружены, прогноз при случайно выявленных аномалиях благоприятный. Лечение должно быть направлено на устранение причины. При хирургическом лечении выполняют сирингоплевральное или сирингоперитонеальное шунтирование. Эффективность этих операций непостоянна.
В РФ для лечения сирингомиелии применяют подзатылочную декомпрессивную краниэктомию с удалением части задней дуги I шейного позвонка. Модификации этого метода включают уменьшение размера «костного операционного окна», манипуляции с твердой мозговой оболочкой, коагуляцию части миндалин мозжечка, устранение морфологических изменений субарахноидального пространства в области краниовертебрального перехода (утолщение атлантоаксиальной фасции, ложные мембраны спинального канала, другие склеротические изменения).
Также предложены задние эндоскопические доступы к краниовертебральному переходу. При невозможности оперативного лечения или временном воздержании от него рекомендована консервативная терапия: прегабалин, габапентин, ТЦА; препараты второго и третьего ряда: каннабиноиды, ламотриджин, опиоиды. Целесообразна рациональная полифармакотерапия: комбинированное применение антидепрессантов, антиконвульсантов, лидокаина (местно) и опиоидов*.
P.S. * КР «Сирингомиелия». Всероссийское общество неврологов. Одобрены МЗ РФ, 2017.