Нейрокожные заболевания — врожденные синдромы, характеризующиеся диспластическими и неопластическими поражениями, повреждающими НС и кожу. Более 40 описанных синдромов включают нейрофиброматоз, туберозный склероз, синдром Стерджа-Вебера и болезнь Гиппеля-Линдау.
а) Нейрофиброматоз. Нейрофиброматоз охватывает спектр синдромов с характерными поражениями НС и кожи. Генетически и клинически различают две основные формы нейрофиброматоза.
1. Нейрофиброматоз 1-го типа. Нейрофиброматоз 1-го типа — типичное заболевание, описанное фон Реклингхаузеном. Это АуД-заболевание, его распространенность составляет 1:2500-3000. В 50% случаев нейрофиброматоз 1-го типа вызван новыми мутациями.
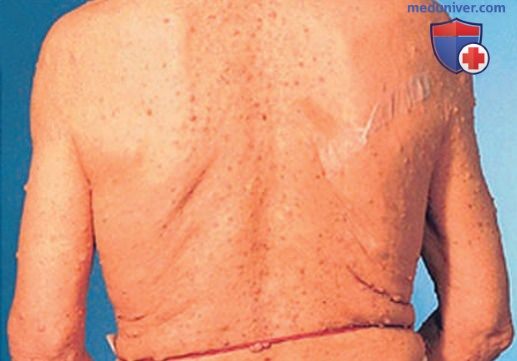
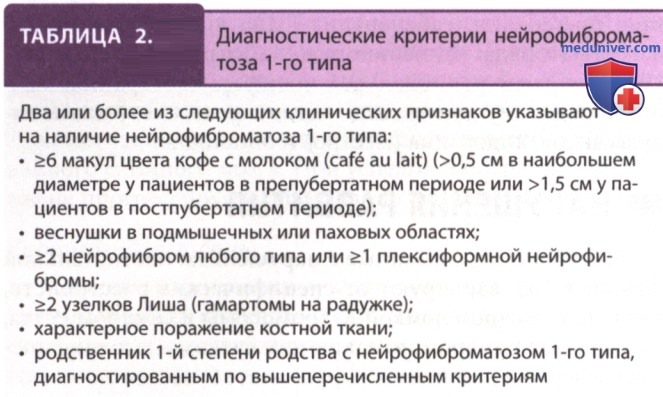
Большинство мутаций в NF1 происходит в родительских клетках зародышевой линии. Ген NF1, расположенный на хромосоме 17q11.2, кодирует белок нейрофибромин. Нейрофибромин действует как онкосупрессор — регулятор сигнального пути Ras. Нейрофиброматоз 1-го типа характеризуется наличием множественных «кофейных» пятен, подмышечных или паховых веснушек, множественных кожных нейрофибром (рис. 1) и узелков Лиша (табл. 2).
Рисунок 1. Множественные нейрофибромы, покрывающие спину пациента с нейрофиброматозом 1-го типа
Подкожные нейрофибромы могут быть болезненными и обезображивающими. У 50% больных наблюдается нарушение обучаемости. Другие проявления включают плексиформные нейрофибромы, дисплазию большеберцовой кости и ангиопатию. Риск развития глиом зрительного нерва и ЦНС и ЗНО оболочек периферических нервов значимо повышается, риск развития других опухолей также высокий. Риск развития онкологических заболеваний в течение жизни составляет 60%.
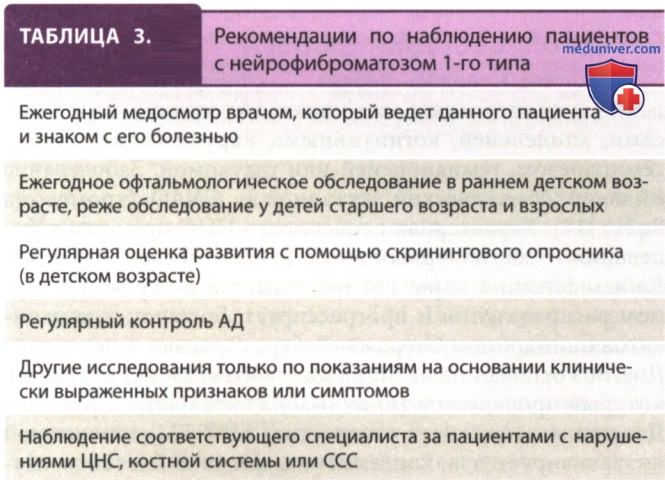
Терапия зависит от конкретных проявлений и требует междисциплинарного взаимодействия. Большинство пациентов с нейрофиброматозом 1-го типа не нуждаются в лечении, но всем пациентам нужно наблюдение (табл. 3). Подкожные, интраспинальные и внутричерепные опухоли требуют хирургического лечения.
Селуметиниб (пероральный селективный ингибитор митоген-активированной протеинкиназы МЕК 1 и 2 в дозе 20-30 мг/м2 2 р/сут 28 сут) может уменьшить размер неоперабельных плексиформных нейрофибром у пациентов с нейрофиброматозом 1-го типа. Глиомы зрительного нерва можно лечить XT. Некоторую эффективность показали цисплатин и темозоломид. Проведение лучевой терапии не рекомендуется. Всем пациентам и их семьям должно проводиться генетическое консультирование.
2. Нейрофиброматоз 2-го типа. Нейрофиброматоз 2-го типа — АуД-заболевание с частотой встречаемости 1:25 000. Ген NF2 расположен на хромосоме 22ql2.2. Его генный продукт мерлин — цитоскелетный белок, который стабилизирует мембраны клеток. Специфическая функция мерлина неизвестна. Нейрофиброматоз 2-го типа характеризуется наличием двусторонних вестибулярных шванном. Их симптомы — шум в ушах, потеря слуха и нарушения равновесия.
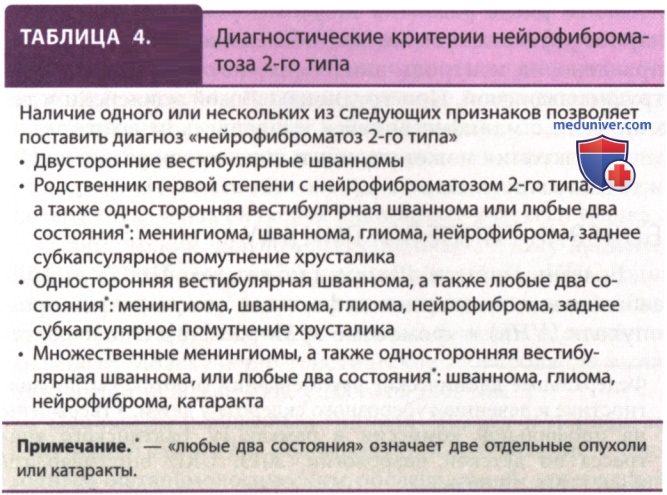
Заболевание развивается в молодом возрасте, но у некоторых людей может возникнуть заднее субкапсулярное помутнение хрусталика или мононевропатия в детском возрасте. Почти у всех больных к 30 годам развиваются двусторонние вестибулярные шванномы (табл. 4). У больных также могут развиться шванномы других ЧН и периферических нервов, менингиомы и (редко) эпендимомы или астроцитомы. Заднее субкапсулярное помутнение хрусталика — наиболее распространенная аномалия глаза.
Лечение зависит от клинических проявлений и осложнений заболевания. Пациентам с мутацией в NF2 или с нейрофиброматозом 2-го типа в семейном анамнезе, генетический статус которых невозможно точно определить с помощью генетического тестирования, рекомендуется ежегодно проводить МРТ ГМ. МРТ ГМ проводят с 10-12 лет до достижения пациентом 40 лет. Сурдологическое обследование помогает выявить изменения функции слухового нерва до их проявления на МРТ.
Всем больным необходимо регулярно проходить полное офтальмологическое обследование.
Бевацизумаб — ингибитор фактора роста эндотелия сосудов (в/в 5 мг/кг каждые 2 нед), может улучшить слух у некоторых пациентов с нейрофиброматозом 2-го типа и вестибулярными шванномами. Для сохранения функции или облегчения компрессии соседних структур может быть рекомендовано хирургическое лечение шванномы и менингиомы, особенно пациентам с интрамедуллярными опухолями позвоночника. Пациентам и их семьям требуется генетическое консультирование.
б) Туберозный склероз. Туберозно-склерозный комплекс характеризуется аномалиями ГМ, почек и сердца. Туберозный склероз может возникать как АуД-синдром или может быть результатом спонтанной мутации. Идентифицированы два гена туберозного склероза. TSC1 (хромосома 9q34) кодирует белок гамартин. Гамартин взаимодействует с продуктом гена TSC2, чтобы ингибировать мишень рапамицина млекопитающих (mTOR). TSC2 (хромосома 16p13) кодирует туберин, который взаимодействует с гамартином.
Мутации гена TSC2 обнаружены у 60% пациентов с клиническим туберозным склерозом.
У разных пациентов симптомы различаются, а степень тяжести болезни колеблется от минимальной до тяжелой. Поражения кожи наблюдаются у 100% больных, а поражение ЦНС становится основным проявлением заболевания и причиной смерти. Эпилепсия проявляется у 80% пациентов с поражением ЦНС. Интеллектуальные нарушения и задержка развития встречаются часто, и у 40% пациентов отмечены РАС. Гигантоклеточная астроцитома — ведущая причина смерти. У 80% детей с туберозным склерозом отмечено клинически значимое поражение почек к 10,5 года.
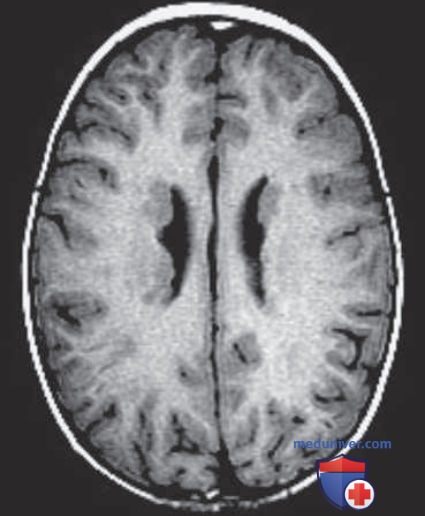
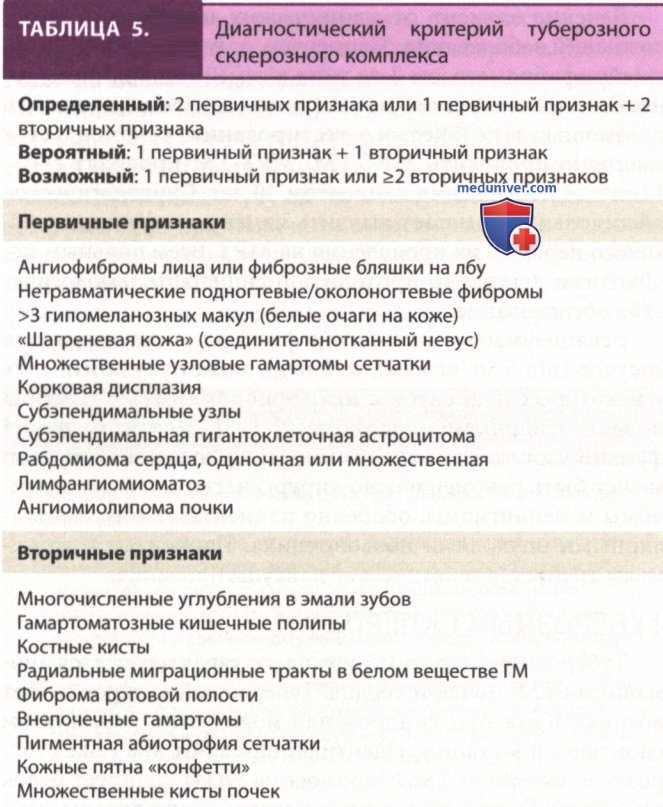
Поражение почек — вторая ведущая причина ранней смерти у пациентов с туберозным склерозом. Кардиальные рабдомиомы, которые встречаются у 50% пациентов, присутствуют при рождении и часто регрессируют с течением времени. Диагноз «туберозный склероз» (табл. 5) клинический. Его подтверждают при выявлении кальцифицированных или некальцинированных гамартом на визуализирующих исследованиях (рис. 2).
Рисунок 2. Субэпендимальные узелки и множественные корковые образования у пациента с туберозным склерозом
Лечение направлено на устранение осложнений заболевания, в частности эпилепсии. Нейрохирургическое вмешательство может быть показано при эпилепсии и для симптоматического лечения гидроцефалии, которая возникает из-за развития гигантоклеточных опухолей. В РКИ лечение эверолимусом (10 мг/сут) уменьшило размер ангиомиолипом у 42% пациентов, получавших активный ЛП, по сравнению с 0% пациентов, получавших плацебо.
Эверолимус, титрованный до 9-15 нг/мл в качестве дополнительной терапии, также может снизить частоту устойчивых к лечению фокальных приступов.
Эверолимус, титрованный до концентрации от 5 до 15 нг/мл, также эффективен в уменьшении размера субэпендимальных гигантоклеточных астроцитом на 50% у 35% участников, получавших активный ЛП, по сравнению с 0% участников, получавших плацебо. В аналогичных дозах эверолимус может изменять фракционную анизотропию и радиальную диффузию. Это позволяет предположить, что генетический дефект туберозно-склерозного комплекса в ГМ может быть модифицирован фармакологически.
Топический ЛП рапамицин 1% — безопасное и эффективное средство для лечения ангиофибром лица, которые наблюдаются у 75% пациентов. Некоторым пациентам проводят серии МРТ ГМ и УЗИ почек, так как доброкачественные опухоли этих органов могут быстро увеличиваться. Генетическое консультирование — важная часть лечения.
В РФ для лечения инфантильных спазмов при туберозном склерозе назначают вигабатрин (1-й день: 50 мг/кг в сутки, 2-4 дня: 100 мг/кг в сутки с 5-го дня и далее 150 мг/кг в сутки). Минимальная продолжительность лечения — 4 мес (непрерывное лечение в течение 1 года не приводит к развитию концентрического сужения полей зрения). При недостаточной эффективности монотерапии инфантильных спазмов вигабатрином вторым препаратом могут вводиться вальпроаты или топирамат.
При отсутствии эффекта через 2 нед при максимальной дозе ЛП рекомендуется перевод пациента на гормональную терапию. Оптимальный ЛП — АКТЕ Оптимальный режим введения ГКС при инфантильных спазмах не установлен, рекомендуется начало терапии с высокой дозы: 150 ЕД/м2 в сутки для кортикотропина или 2 мг/кг в сутки для преднизона в течение 2 нед с последующим постепенным снижением дозы в течение 1-3 мес при хорошем ответе на лечение в начальном периоде*.
P.S. * Федеральные клинические рекомендации (протоколы) по диагностике и лечению туберозного склероза у детей. Утверждены на профильной комиссии в рамках IV Балтийского конгресса по детской неврологии, 2013.
в) Синдром Стерджа-Вебера. Синдром Стерджа-Вебера — спорадическое заболевание, характеризующееся лицевыми сосудистыми невусами, эпилепсией, когнитивными нарушениями, иногда гемипарезом, гемианопсией или глаукомой. Заболевание вызвано соматической мутацией в GNAQ (хромосома 9q21). Характерная особенность ЦНС при этом заболевании — капиллярный ангиоматоз мозговой оболочки. Кальцификация коры ГМ наблюдается в перикапиллярном распределении и прогрессирует.
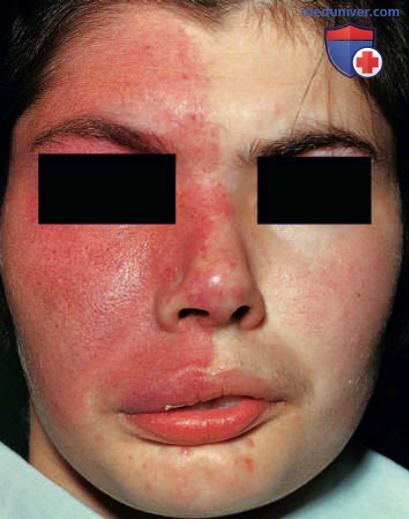
Большинство пациентов с синдромом Стерджа-Вебера страдают эпилепсией. Диагноз основан на наличии лицевого невуса (рис. 3), который проявляется типичным пятном цвета портвейна. Диагноз подтверждает контрастная МРТ ГМ, при которой визуализируется накопление контраста в мягкой и паутинной оболочках мозга.
Рисунок 3. Синдром Стерджа-Вебера. У пациента типичная диффузная капиллярная гемангиома в проекции глазной, носоресничной и верхнечелюстной ветвей тройничного нерва. Очаг поражения распространяется на передние 2/3 темени
Из-за риска развития глаукомы рекомендуется регулярное офтальмологическое обследование. Лечение направлено на контроль эпилепсии, которая может быть трудноизлечимой. При трудноизлечимой эпилепсии и гемиплегии с манифестацией в младенческом возрасте гемисферэктомия может улучшить показатели развития НС и течение эпилепсии.
г) Болезнь Гиппеля-Линдау. Болезнь Гиппеля-Линдау (ангиоматоз ЦНС) — АуД-заболевание, вызванное дефектным геном-супрессором опухоли (VHL) в хромосоме 3p25-p26. Оно характеризуется наличием ангиом сетчатки, гемангиобластом ГМ (обычно мозжечка) и спинного мозга, почечно-клеточного рака, опухоли эндолимфатического мешка, феохромоцитом, папиллярных цистаденом придатка яичка, ангиом печени и почек, а также кист ГМ, ПЖЖ, почек, печени и придатка яичка. Распространенность заболевания одинакова среди женщин и мужчин.
Симптомы начинаются на третьем или четвертом десятилетии жизни. Воспаление сетчатки с экссудацией, кровоизлияниями и отслойкой сетчатки из-за ангиом предшествует симптомам поражения мозжечка. Офтальмологические находки неспецифичны, и отслойка сетчатки может маскировать основное поражение. Головная боль, головокружение и рвота возникают из-за опухолей мозжечка. Распространенные симптомы поражения мозжечка — атаксия, дисдиадохокинез и дисметрия.
У некоторых пациентов наблюдаются симптомы поражения спинного мозга или висцеральных органов, а также потеря слуха из-за опухолей эндолимфатического мешка.
Клинический диагноз устанавливают, если у пациента обнаружено более одной гемангиобластомы ЦНС, одна гемангиобластома с висцеральным проявлением или одно проявление заболевания и наличие болезни в семейном анамнезе. Молекулярно-генетическое тестирование выявляет мутации в гене VHL у 100% пациентов.
Пациентам с болезнью Гиппеля-Линдау и пациентам с мутацией гена VHL рекомендуется наблюдение с ежегодным офтальмологическим обследованием, ежегодным мониторированием АД, измерением метаболитов катехоламинов в моче, начиная с 5-летнего возраста в семьях с феохромоцитомой, и ежегодным УЗИ ОБП, начиная с 16 лет, с оценкой подозрительных поражений с помощью КТ или МРТ. Лечение симптоматическое. Отслойки сетчатки и опухоли лечат с помощью лазера.
Большие опухоли ГМ, почечно-клеточный рак, феохромоцитомы, эпидидимальные опухоли и эндолимфатические опухоли лечат хирургическим путем. Более мелкие опухоли ЦНС удаляют гамма-ножом. Пазопаниб — ингибитор тирозинкиназы, который угнетает ангиогенез. Этот ЛП может быть эффективен при прогрессировании заболевания.