Сближение существенных достижений в области медицины, педиатрии и сердечно-сосудистой хирургии привело к выживанию все большего числа взрослых пациентов с врожденными пороками сердца (ВПС). По оценкам, в США в настоящее время 2,4 млн человек существуют с ВПС, и 2/3 из них составляют взрослые.
Врачи, осуществляющие лечение взрослых лиц, ведут таких пациентов обычно в сотрудничестве с кардиологом и специализированной МО.
а) Эпидемиология. ВПС диагностируются у ~1% новорожденных в США. Общая распространенность составляет 3-4/1000 взрослых. Медиана возраста пациентов с тяжелыми ВПС увеличилась с детского до позднего подросткового возраста. Достижения в области медикаментозного и хирургического лечения увеличили выживаемость пациентов с ВПС.
По оценкам, около 300 тыс. человек в США страдают тяжелыми ВПС, определяемыми как сочетание >2 патологий, обычно приводящих к цианозу при рождении.
Двустворчатый аортальный клапан встречается у ~2% лиц в общей популяции и является наиболее распространенным ВПС у взрослых, составляя <1/2 хирургических случаев аортального стеноза у взрослых пациентов. ДМПП составляют 30-40% случаев ВПС у взрослых, при этом на долю вторичного ДМПП (Ostium secundum) приходится 7% всех ВПС.
Изолированный ДМЖП составляет 15-20% всех ВПС и является наиболее распространенным ВПС у детей; высокая частота его самопроизвольного закрытия объясняет меньшую распространенность среди взрослых. На ОАП приходится 5-10% всех ВПС у детей с нормальной МТР. Стеноз ЛА и коарктация аорты составляют 3-10% всех ВПС.
Тетрада Фалло — наиболее распространенный ВПС с цианозом («синего типа») у взрослых. Совместно с полной транспозицией магистральных артерий он составляет 5-12% ВПС у детей. Более сложные ВПС, такие как атрезия трикуспидального клапана, единственный желудочек сердца, транспозиция магистральных артерий, аномалия Эбштейна и двойное отхождение магистральных сосудов от ПЖ, составляют <2,5% всех ВПС.
б) Патобиология. Генетические детерминанты. Около 20% ВПС связаны с синдромом или хромосомной аномалией, и наиболее частой хромосомной аномалией является синдром Дауна (трисомия 21), при котором 50% пациентов имеют дефекты эндокардиальных валиков и МЖП. ДМЖП также встречается у 90% пациентов с трисомией 13 и трисомией 18.
Наиболее частыми дефектами у пациентов с синдромом Тернера (45, X) являются коарктация аорты, аортальный стеноз и ДМПП. Около 15% пациентов с тетрадой Фалло имеют делецию в хромосоме 22q11; распространенность выше при наличии правой дуги аорты. Нарушения, вызванные хромосомной патологией 22q11, также могут приводить к группе синдромов, самым распространенным из которых является синдром ДиДжорджи.
Общие фенотипические признаки обозначены как синдромы САТСН-22, то есть сочетание ВПС, лицевых аномалий, гипоплазии тимуса, расщелины неба и гипокальциемии. Для семей с ребенком, у которого есть ВПС из-за хромосомной аномалии, риск ВПС у будущих детей обусловлен риском рецидива самой хромосомной аномалии.
Как правило, одиночные мутантные гены также приводят к развитию ВПС, хотя не у каждого пациента с врожденным синдромом есть характерный ВПС. Примеры включают несовершенный остеогенез (АуР), вызванный заболеванием аортального клапана; синдром Джервелла и Ланге-Нильсена (АуР) и синдром Романо-Уорда (АуД), характеризующийся удлиненным интервалом Q-T и внезапной смертью; и синдром Холта-Орама (АуД), при котором обнаруживается ДМПП с рядом других скелетных аномалий.
Телеангиэктазии Рандю-Ослера-Вебера характеризуются легочными артериовенозными фистулами. Синдром Уильямса в большинстве случаев сопровождается надклапанным аортальным стенозом. Синдром Нунан характеризуется стенозом ЛА, ДМПП и ГКМП. Несмотря на то что в обоих случаях наследование АуД, большинство случаев являются спорадическими. У пациентов с синдромом Уильямса была обнаружена делеция в хромосоме 7q11.23, а у пациентов с синдромом Нунан картирован дефект гена 12q22-qter.
Риск рецидива при носительстве спорадического ВПС у матери составляет 2,5-18%, в зависимости от заболевания. Обструктивные поражения выносящего тракта ЛЖ имеют наиболее высокие показатели рецидивов у потомства. Когда носителем является отец, заболевают 1,5-3% детей. Если ВПС есть у родного брата или сестры, риск рецидива у другого родного брата (или сестры) составляет 1-3%.
Генетический скрининг микроделеции 22q11.2 следует рассматривать, если пациенты с тетрадой Фалло планируют иметь детей. Без делеции 22q11 риск ВПС у плода составляет 4-6%.
в) Клинические проявления:
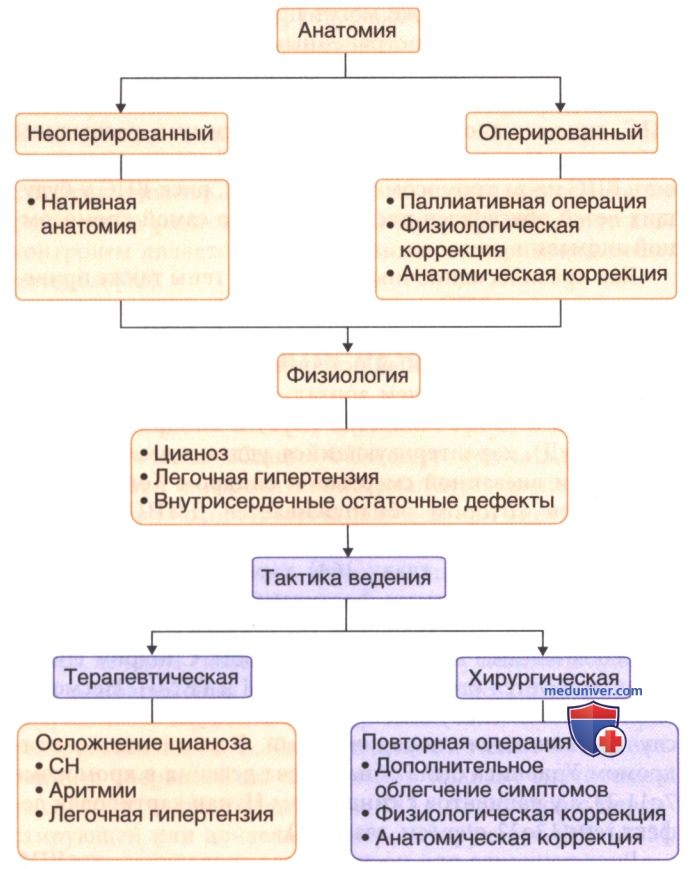
1. Анамнез. ВПС — это пожизненное состояние, при котором организм пациента и заболевание развиваются одновременно. ДД нативной и хирургической анатомии у взрослого с неизвестным диагнозом зависит от того, есть ли у пациента цианоз. После завершения обследования необходимо ответить на следующие вопросы (см. рис. ниже): какова нативная анатомия? Была ли у данного пациента выполнена хирургическая коррекция ВПС? Есть ли остаточные гемодинамические последствия, и если да, то какие?
Цели полного клинического обследования при врожденном пороке сердца состоят в том, чтобы определить анатомию и остаточные осложнения для разработки тактики ведения пациента и последующего наблюдения
2. Физикальное обследование. Физикальное обследование сердца и кровообращения включает общий внешний вид пациента, артериальный пульс, яремный венозный пульс, осмотр ГК, перкуссию, пальпацию и аускультацию области сердца.
3. Лабораторные и инструментальные исследования. В первоначальное обследование каждого пациента должны быть включены ЭКГ в 12 отведениях, РОГК и исходная SatO2. Двухмерная трансторакальная ЭхоКГ и допплерография с цветовым картированием потока используются для установления диагноза и мониторинга прогрессирования выявленных гемодинамических осложнений.
Чреспищеводная ЭхоКГ особенно полезна у взрослых и приобретает все большее значение во время интервенционной катетерной терапии и хирургии. МРТ и КТ являются полезными дополнениями.
Катетеризация сердца при ВПС эволюционировала от исключительно диагностического исследования до вмешательств. Коронарная артериография рекомендуется взрослым >40 лет, у которых предполагается хирургическое вмешательство.
Видео эмбриогенез (развитие) сердца и его аномалии