Воспалительные миопатии представляют собой гетерогенную группу приобретенных заболеваний, при которых, как считается, иммунная система играет основную патогенетическую роль. Несмотря на то что при некоторых генетических патологиях, поражающих мышцы, также в значительной степени вовлекается иммунная система и в этом случае эффективна иммуносупрессивная терапия (например, лечение мышечной дистрофии Дюшенна ГКС), такие состояния не классифицируются как воспалительные миопатии.
Выделяют четыре основных подтипа воспалительных миопатий: дерматомиозит, полимиозит, аутоиммунная некротизирующая миопатия и миозит с включениями (также называемый спорадическим миозитом с включениями).
Эти заболевания имеют четкие клинические и патологические особенности и патофизиологию (табл. 1). В то время как дерматомиозит и полимиозит описывались в медицинской литературе на протяжении >100 лет, аутоиммунная некротизирующая миопатия и миозит с включениями были определены как синдромы, отличные от полимиозита, лишь несколько десятилетий назад.
Первоначальная классификация воспалительных миопатий (совместно именуемых «миозитом»)2 была разработана в 1975 г. (классификация Bohan и Peter). С тех пор был достигнут большой прогресс в изучении миозит-специфичных и миозит-ассоциированных аутоАТл, определении морфологических особенностей воспалительных миопатий и их гистопатологии, а также уточнении фенотипических различий между ними.
Эти разработки потребовали введения в 2017 г. новых ДК и классификации Европейской лиги по борьбе с ревматизмом/Американской коллегии ревматологов для воспалительных миопатий у взрослых и подростков и их основных подгрупп.
а) Эпидемиология. Распространенность дерматомиозита составляет 100-210:1 000 000. Оценка распространенности полимиозита осложняется тем, что миозит с включениями и мышечную дистрофию часто ошибочно диагностируют как полимиозит. Традиционно полимиозит считается более распространенным (70:1 000 000), но сравнительные исследования, в которых уделялось внимание миозиту с включениями, обнаружили, что распространенность полимиозита составляет 35:1 000 000, что примерно вдвое меньше, чем распространенность миозита с включениями, составляющая 70:1 000 000.
Миозит с включениями — наиболее частое приобретаемое заболевание мышц в возрасте >50 лет. Распространенность аутоиммунной некротизирующей миопатии неизвестна.
Распространенность дерматомиозита характеризуется двумя возрастными пиками: в детстве (7-15 лет) и в среднем возрасте (30-50 лет), тогда как распространенность полимиозита достигает пика в среднем возрасте. Миозит с включениями редко диагностируется <40 лет и чаще всего встречается >50 лет. Дерматомиозит и полимиозит встречаются преимущественно у женщин; миозит с включениями чаще наблюдается у мужчин. Этническая принадлежность и мировое распространение влияют на развитие различных воспалительных миопатий.
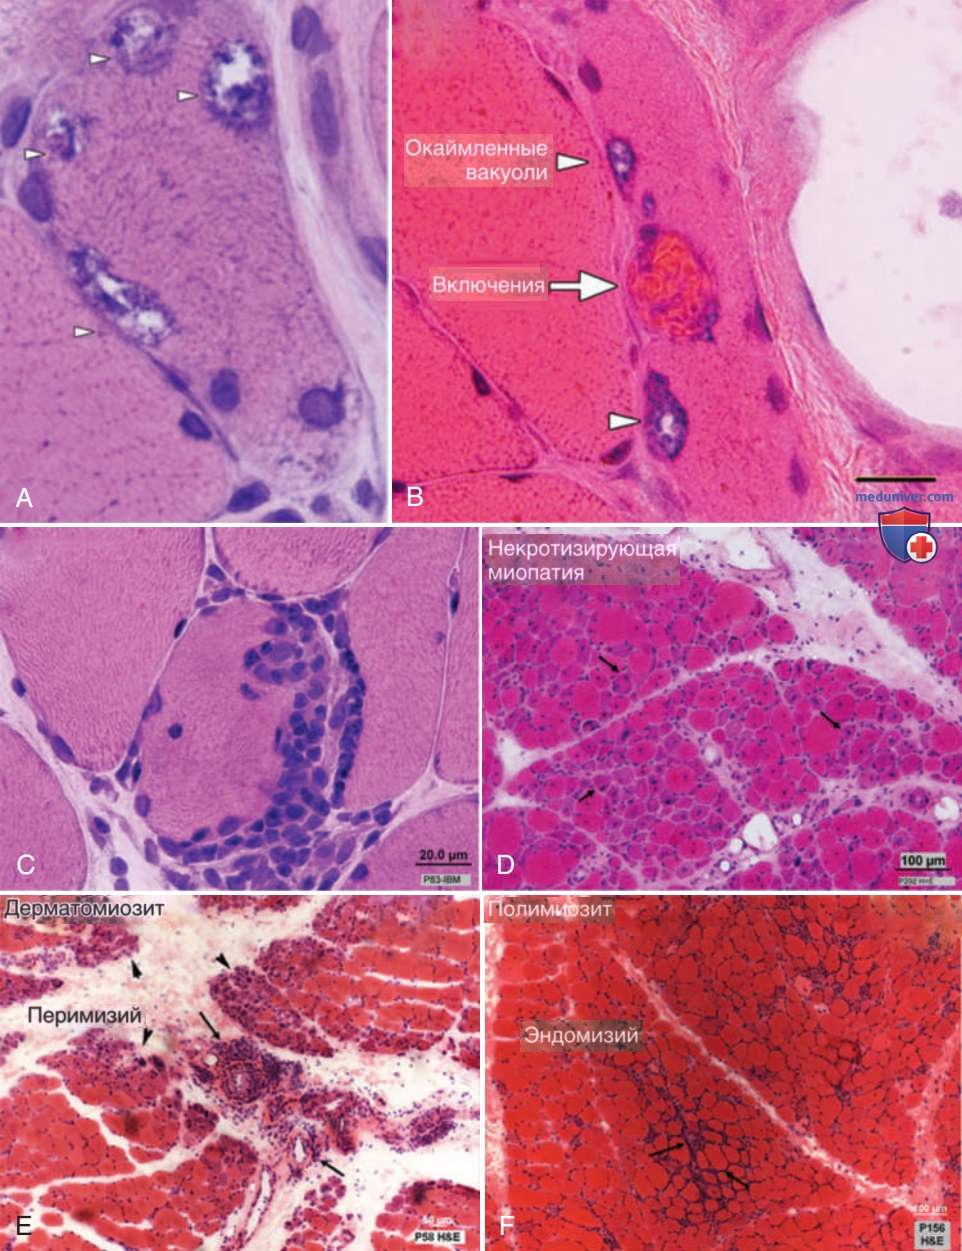
б) Патофизиология. Патофизиология воспалительных миопатий изучена недостаточно. Эти заболевания имеют общий характер иммунного повреждения мышц. Теория патофизиологии этих нарушений большей частью основана на микроскопическом исследовании биоптатов мышц и различной патолого-анатомической картины этих нарушений (рис. 1).
Рисунок 1. Патологические изменения при воспалительных миопатиях. А и В. Окаймленные вакуоли (стрелки) при миозите с включениями (IBM). C. Инвазия ненекротических мышечных волокон при аутоиммунной некротизирующей миопатии. D. Рассеянные некротические и регенерирующие миофибриллы при аутоиммунной некротизирующей миопатии. E. Периваскулярное воспаление и воспаление перимизия (стрелки) с перифасцикулярной атрофией (наконечники стрелок) при дерматомиозите. F. Воспаление эндомизия при полимиозите
Поражение мышц при дерматомиозите характеризуется потерей кровеносных сосудов и повреждением миофибрилл по краям мышечных пучков (то есть атрофия периферических отделов мышцы; см. рис. 1). Взаимоотношение этих характеристик неясно, однако предполагается, что повреждение мышечных капилляров является первичным, а в дальнейшем происходит ишемическое повреждение миофибрилл. Согласно альтернативной точке зрения, общий фактор повреждает миофибриллы и капилляры. Поражение кожи имеет черты, аналогичные поражению мышц, и характеризуется пограничным дерматитом с повреждением базального слоя кератиноцитов.
Многие данные указывают на то, что дерматомиозит опосредован семейством цитокинов IFN 1-го типа, включающим в основном интерферон IFN-α и IFN- β. В ходе исследования образцов кожи и мышц при дерматомиозите было продемонстрировано заметное повышение экспрессии индуцируемых IFN 1-го типа транскриптов и белков, выделяющих дерматомиозит среди других заболеваний мышц и сходных с таковыми при поражении кожи при СКВ. Значение присутствия аутоАТл у некоторых пациентов с дерматомиозитом, таких как АТл к индуцируемому IFN 1-го типа белку MDA5, не определено, но, вероятно, связано с иммунной реакцией на белки, которые обычно не экспрессируются в высоких концентрациях или подвергаются воздействию иммунной системы.
Паранеопластический генез дерматомиозита предполагает, что у таких пациентов иммунная реакция против основного ЗНО приводит к случайному повреждению мышц и кожи.
Поскольку полимиозит представляет собой разнородную группу нарушений, задействованные механизмы могут различаться. При патологическом исследовании наблюдается инвазия мышечных волокон клетками адаптивной иммунной системы (Т-лимфоцитами), которая, по-видимому, спровоцирована АГн. Таким образом, основная гипотеза заключается в развитии опосредованных цитотоксическими Т-лимфоцитами аутоиммунных реакций, направленных против неизвестной мишени. АГн, на которые воздействует этот процесс, как и основная причина, неизвестны.
Аутоиммунная некротизирующая миопатия также является плохо изученным заболеванием. Она тоже может быть паранеопластической, что предполагает перекрестные реакции иммунной системы с лежащей в основе злокачественной опухолью и мышечными АГн. Чаще всего аутоиммунная некротизирующая миопатия возникает в связи с лечением статинами. Идентификация аутоАТл против мишени статинов, 3-гидрокси-3-метилглутарил-коэнзим А-редуктазы (ГМГ-КоАР), у большинства пациентов, у которых развивается аутоиммунная некротизирующая миопатия в связи с применением статинов, позволяет полагать, что повышенная продукция ГМГ-КоАР в мышцах токсична непосредственно для мышц и вызывает иммунную реакцию против них.
АутоАТл к сигнал-распознающим частицам (SRP; Signal Recognition Particle) также были идентифицированы у некоторых пациентов с аутоиммунной некротизирующей миопатией. Миопатия с анти-SRP АТл, миопатия с анти-ГМГ-КоАР АТл и миопатия, отрицательная по аутоАТл, считаются тремя различными подтипами аутоиммунной некротизирующей миопатии.
Патогенез миозита с включениями сложен. Были отмечены два патологических процесса: дегенерация миофибрилл и ядер миофибрилл, в частности проявляющаяся образованием окаймленных вакуолей (см. рис. 1, А и В), и поражение иммунной системы. При миозите с включениями сообщалось о накоплении >75 различных белков в саркоплазматических агрегатах в небольшом проценте миофибрилл. В результате был сформулирован ряд гипотез о молекулярной токсичности, в рамках которых определенные специфические белковые агрегаты рассматриваются как способные повреждать миофибриллы.
Вовлечение иммунной системы в патогенез миозита с включениями отличается тем, что, в то время как большинство других форм воспалительной миопатии обычно поддаются иммуномодулирующему лечению, при миозите с включениями оно неэффективно. Это особенно примечательно в связи с тем, что из всех воспалительных миопатий наиболее убедительные доказательства высокоразвитого АГн-ассоциированного участия приобретенного иммунитета имеются именно для миозита с тельцами включения.
Патологическая картина характеризуется хроническими и зачастую выраженными, но изменчивыми воспалительными инфильтратами Т-лимфоцитов, миелоидных дендритных клеток и плазматических клеток в мышцах. Исследования рецепторов Т-лимфоцитов убедительно свидетельствуют о том, что аутоиммунные реакции со стороны Т-лимфоцитов управляются одним или несколькими специфическими АГн, хотя ни один из этих АГн не был идентифицирован.
Исследования В-клеточного пути при миозите с включениями привели к идентификации высокоспецифичного для этого заболевания аутоАТл. Было установлено, что циркулирующие аутоАТл, нацелены на мышечный белок массой 43 кДа, который представляет собой цитоплазматическую 5’-нуклеотидазу 1А (cN1A; NT5C1A). cN1A — это нуклеотидаза, которая в изобилии встречается в скелетных мышцах и участвует в метаболизме нуклеиновых кислот. Сывороточные аутоАТл против cNIA присутствуют у 50-70% пациентов с миозитом с включениями, в зависимости от того, какие пробы и какие пороговые значения используются для их выявления, и они очень специфичны для миозита с включениями (>90-95%).
Роль анализа крови на аутоАТл к cN1A в диагностике и лечении пациентов с подозрением на миозит с включениями в настоящее время уточняется: вероятно, это позволит сократить время до постановки диагноза, снизить частоту ошибочной диагностики и избежать более инвазивной процедуры биопсии мышц у некоторых пациентов.
Генетическая основа миозита с включениями была предположена на основании его значительной ассоциации с аллелем МНС II класса HLA-DRB1*03:01.
в) Клинические проявления. Диагноз воспалительной миопатии рассматривается, если у пациента наблюдается слабость проксимальных или дистальных мышц без нарушения чувствительности, а также в случае наличия характерных для дерматомиозита кожных проявлений. Реже диагноз воспалительной миопатии ставят в случае бессимптомного возрастания активности КФК. У большинства пациентов с дерматомиозитом, полимиозитом или аутоиммунной некротизирующей миопатией наблюдается подострая слабость проксимальных мышц рук и ног, прогрессирующая в течение нескольких месяцев, тем не менее эти заболевания могут проявляться и остро.
Миозит с включениями проявляется в более позднем возрасте и обычно дебютирует симптомами медленно прогрессирующей слабости разгибателей колена и сгибателей пальцев. Более специфические диагностические признаки этих патологий рассматриваются отдельно (табл. 2). Большинству пациентов в рамках диагностического обследования проводят биопсию мышц или биопсию кожи в случае подозрения на дерматомиозит.
Классификационные ДК воспалительной миопатии (Bohan, Peter, 1975)*:
• Симметричная слабость проксимальных отделов конечностей, прогрессирующая в течение от нескольких недель до нескольких месяцев.
• Морфологические изменения: некроз и воспалительная инфильтрация мышечных волокон.
• Повышение уровня мышечных ферментов в сыворотке крови: КФК, ЛДГ, ACT, АЛТ.
• ЭМГ-признаки воспалительной миопатии: короткие, низкоамплитудные, полифазные потенциалы двигательных единиц и спонтанная активность мышечных волокон в состоянии расслабления — потенциалы фибрилляции и положительные острые волны.
• Характерная для дерматомиозита кожная сыпь.
P.S. * КР «Ревматология» / под ред. Е.Л. Насонова. М.: ГЭОТАР-Медиа, 2020. 448 с.
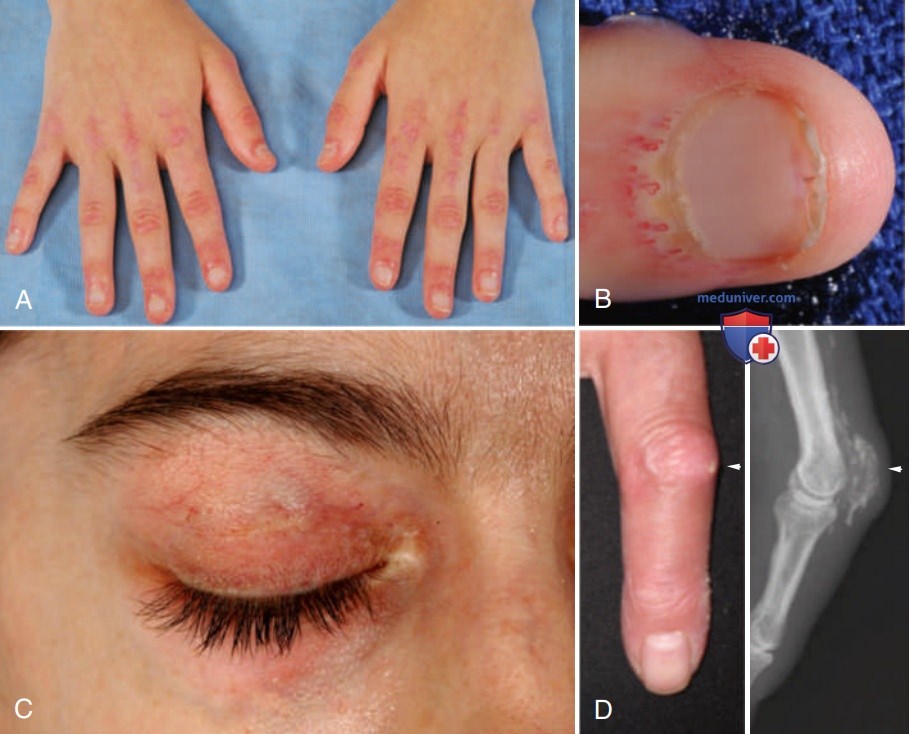
1. Дерматомиозит. Пациенты с дерматомиозитом обычно имеют характерные поражения кожи и мышечную слабость. Практически патогномоничные кожные проявления включают гелиотропную сыпь, фиолетовую периорбитальную пятнистую эритему, иногда с отеком, и папулы Готтрона — фиолетовые папулы над дорсальными отделами пястно-фаланговых суставов и межфаланговых суставов кистей рук (рис. 2). Другими наводящими признаками являются околоногтевые телеангиэктазии и тромбированные капилляры, пойкилодермия на областях, подверженных воздействию света, например на верхней части спины (симптом «шали»), нерубцовая алопеция и подкожная кальцификация.
Рисунок 2. Клинические данные при дерматомиозите. А. Эритематозные или фиолетовые приподнятые над поверхностью кожи папулы, покрывающие пястно-фаланговые и межфаланговые суставы, известные как папулы Готтрона. Они считаются отличительным признаком дерматомиозита. B. Разрастание кутикулы и изменения околоногтевых капилляров, которые включают расширенные и извитые кровеносные сосуды с участками атрофии, телеангиэктазии, выпадение сосудов и образование кустистой петли вдоль ногтевого ложа. C. Эритема и минимальный отек верхних век с отдельными телеангиэктазиями, известный как гелиотропная сыпь. D. П/к-кальциноз, прорывающийся через кожу (стрелка), клинически и рентгенологически
Выраженный зуд также является частым признаком дерматомиозита. Слабость мышц при дерматомиозите менее специфична и протекает по схеме, неотличимой от многих других мышечных заболеваний.
Полезные лабораторные исследования при предполагаемом дерматомиозите включают определение активности КФК сыворотки (хотя активность КФК может быть нормальной или даже ниже типичных нижних пределов нормы у пациентов с высокоактивным заболеванием) и определения аутоАТл, связанных с дерматомиозитом (например, анти-Jo-1, анти-Mi2 и анти-MDA5). Иногда пациенты имеют аномальную активность альдолазы сыворотки, но нормальную активность КФК. Биопсия кожи, выявляющая пограничный дерматит с небольшим содержанием клеток, подтверждает диагноз дерматомиозита.
Биопсия мышц, демонстрирующая воспаление перимизия и периваскулярное воспаление, говорит в пользу диагноза дерматомиозита, а наличие периферической атрофии при биопсии мышц является патогномоничным для этого заболевания. Поскольку дерматомиозит связан со ЗНО, необходимо провести соответствующее лабораторное и рентгенологическое обследование для поиска основных ЗНО у всех вновь диагностированных пациентов.
Наиболее распространенные ЗНО, связанные с дерматомиозитом, как правило, отражают общую возрастную и гендерную частоту рака в популяции отдельного пациента (например, рак МЖ, легких и колоректальный рак в западных странах; рак носоглотки в азиатских популяциях). Это наблюдение подтверждает представление о дерматомиозите как о паранеопластическом процессе, который может развиваться практически при любом виде рака.
Клинические ДК приведены в табл. 2. Мышечная слабость при дерматомиозите неспецифична и не имеет особенностей, выделяющих дерматомиозит из ряда других мышечных заболеваний. На практике некоторые дерматологические клинические проявления (гелиотропная сыпь, папулы Готтрона) или результаты биопсии мышц (перифасцикулярная атрофия) считаются почти патогномоничными для дерматомиозита.
2. Полимиозит. Диагностика полимиозита часто бывает проблематична, поскольку традиционно у многих пациентов с генетически установленными тазово-плечевыми мышечными дистрофиями и миозитом с включениями ошибочно диагностировался полимиозит. Критерии полимиозита 1975 г., на которые часто ссылаются, позволяют диагностировать «определенный» полимиозит без биопсии мышцы. В современной клинической практике основными критериями диагностики полимиозита являются подострая слабость проксимальных мышц, повышенная активность КФК в сыворотке крови и биопсия мышц, демонстрирующая воспаление эндомизия в отсутствие признаков, указывающих на другой диагноз, например миозит с включениями (см. табл. 2).
У пациентов с подтвержденными заболеваниями соединительной ткани, такими как синдром Шегрена, или смешанным заболеванием соединительной ткани могут развиться «синдромы перекреста», часто также классифицируемые как полимиозит. Аутоиммунная некротизирующая миопатия у пациентов исторически классифицируется как полимиозит, но все чаще выделяется самостоятельно. Миозит с включениями часто ошибочно диагностируется как полимиозит в связи с недостаточной оценкой, характерной для миозита с включениями слабости сгибателей пальцев и в связи с выявлением при биопсии мышц воспаления эндомизия. Наличие аутоАТл, таких как анти-Jo-1, больше свидетельствует в пользу полимиозита, чем миозита с включениями, хотя они также могут наблюдаться при дерматомиозите.
3. Аутоиммунная некротизирующая миопатия. Аутоиммунную некротизирующую миопатию все чаще отделяют от категории полимиозита. Острая или подострая слабость проксимальных мышц, неотличимая от таковой при полимиозите или дерматомиозите, и повышенная активность КФК неспецифичны, но биопсия мышц, выявляющая рассеянные некротические или регенерирующие миофибриллы в отсутствие воспаления, за исключением макрофагов, вторгающихся в эти некротические миофибриллы, типичны для аутоиммунной некротизирующей миопатии. Присутствие АТл к ГМГ-КоАР (3-гидрокси-3-метилглутарил-кофермент А-редуктаза) или анти-SRP (частицы, распознающие сигнал) указывает на аутоиммунную некротизирующую миопатию.
Связанная с АТл к SRP аутоиммунная некротизирующая миопатия может быть паранеопластической, поэтому следует рассмотреть возможность лабораторного и рентгенологического обследования в целях исключения злокачественного заболевания.
4. Миозит с включениями. Миозит с включениями имеет клиническую картину, отличную от других воспалительных миопатий. Слабость при миозите с включениями всегда медленно прогрессирует, тогда как для других форм воспалительных миопатий более характерна острая или подострая мышечная слабость. Клинические диагностические критерии представлены в табл. 2. У ~50% пациентов с миозитом с включениями часто ставится ошибочный диагноз. Симптомы миозита с включениями редко проявляются в возрасте <40 лет и чаще всего возникают >50 лет. Слабость обычно проявляется в сгибателях пальцев или четырехглавой мышце, а не в проксимальных отделах верхних (отведение плеча) или нижних конечностей (сгибание бедра), что более типично для полимиозита или дерматомиозита.
Миозит с включениями — это мышечное заболевание с высокой степенью атрофии, и для него характерна потеря мышечной массы медиальной и латеральной передней части бедер и вентральных отделов предплечий. Пациенты жалуются на затруднения при ходьбе, искривление коленей или слабость захвата. У таких пациентов соответствующего возраста диагноз миозита с включениями можно заподозрить по результатам обследования, указывающим на атрофию четырехглавой мышцы и слабость сгибателей пальцев, особенно глубокого сгибателя пальцев, ответственного за сгибание дистальных отделов пальцев. Оценка силы мышц-сгибателей дистальных отделов пальцев, которую нужно проводить для каждого пальца в отдельности, часто является самым полезным подходом к диагностике миозита с включениями.
Активность КФК в сыворотке нормальная или умеренно повышена (обычно менее чем в пять раз превышает верхнюю границу нормы). Сывороточные аутоАТл к cN1A (также называемые анти-NTSC1A), по-видимому, очень специфичны для миозита с включениями среди мышечных заболеваний и могут иметь диагностическое значение. Большинству пациентов проводят биопсию мышц, характерными особенностями которой являются наличие окаймленных вакуолей, наблюдаемых при окрашивании гематоксилином и эозином и трихромом по Гомори, наряду с воспалением эндомизия или инвазией ненекротических мышечных волокон. Иммуногистохимическое окрашивание, выявляющее р62 или TDP-43, имеет дополнительную высокоспецифичную диагностическую ценность.
В российских клинических рекомендациях по ревматологии приводится следующая таблица по диагностическим критериям миозита с включениями.
P.S. КР «Ревматология» / под ред. Е.Л. Насонова. М.: ГЭОТАР-Медиа, 2020. 448 с.
г) Лечение. Как правило, у большинства пациентов с дерматомиозитом, полимиозитом и аутоиммунной некротизирующей миопатией эффективна иммуномодулирующая терапия, тогда как миозит с включениями почти всегда рефрактерен к лечению. Общий подход к лечению показан на рис. 3.
Рисунок 3. Подход к лечению при подозрении на воспалительную миопатию. IBM — миозит с включениями
1. Лечение дерматомиозита и полимиозита. У большинства пациентов с поражением мышц при дерматомиозите и полимиозите эффективны кортикостероиды. Обычно преднизолон в дозе 1 мг/кг в сутки внутрь применяют до тех пор, пока не наступит значительное улучшение (обычно 1-3 мес), с последующим постепенным снижением на 10 мг/сут в мес. К ЛП второго ряда относятся метотрексат, азатиоприн, циклоспорин и в/в-иммуноглобулин. ЛП второго ряда используются по двум причинам: они могут иметь более благоприятный профиль побочных эффектов, чем длительно применяемые более высокие дозы кортикостероидов, и могут быть необходимы пациентам, чей ответ на лечение ГКС недостаточен.
Важно решить, начинать ли применение ЛП второго ряда одновременно с начальным лечением кортикостероидами или подождать и посмотреть, насколько удовлетворительный контроль обеспечит низкая доза кортикостероидов, а затем добавлять препараты второй линии только в том случае, если дозу кортикостероидов не удается снизить в достаточной степени. Таким образом, при первом подходе применение преднизолона 60 мг/сут и метотрексата 7,5 мг внутрь еженедельно можно начинать одновременно и увеличивать дозу метотрексата каждую неделю до 15-20 мг внутрь еженедельно. После существенного улучшения дозу преднизолона можно снизить в течение 3-6 мес.
В случае стабильности состояния на фоне применения одного метотрексата возможно постепенное снижение его дозы. У пациентов с тяжелыми начальными проявлениями больше шансов на быстрое улучшение имеется при назначении комбинации [ГКС + в/в-иммуноглобулина (1 г/кг каждые 2 нед)]*.
P.S. * КР «Ревматология» / под ред. Е.Л. Насонова. М.: ГЭОТАР-Медиа, 2020. 448 с.
Ряд плацебо РКИ не показали никакой пользы лечения дерматомиозита или полимиозита. В этих исследованиях для диагностики почти всегда использовались критерии Bohan и Peter, что могло привести к включению пациентов с тазово-плечевыми мышечными дистрофиями и миозитом с включениями, ошибочно диагностированными как полимиозит. В единственном крупнейшем исследовании, в котором использовался ритуксимаб, все пациенты получали активный ЛП, но сравнение проводилось между «ранним» или «поздним» (8 нед спустя) началом лечения, и никаких существенных различий обнаружено не было.
2. Лечение миозита с включениями. Ни один метод лечения не продемонстрировал эффективность при миозите с включениями, включая отрицательные результаты при использовании преднизолона, в/в иммуноглобулина, метотрексата, иммуноглобулина антитимоцитарного, этанерцепта, интерферона-β и алемтузумаба. В настоящее время лечение пациентов с миозитом с включениями является поддерживающим и включает недопущение падений и использование поддержки для голеностопного сустава и вспомогательных устройств для ходьбы. Для улучшения функции руки применяется транспозиция сухожилия.
д) Прогноз. Большинство пациентов с дерматомиозитом, полимиозитом и статин-ассоциированной аутоиммунной некротизирующей миопатией взрослых имеют хороший прогноз, но требуют длительной иммуномодулирующей терапии. Многие пациенты с ювенильным дерматомиозитом могут перейти в длительную ремиссию или излечиться при агрессивном начальном лечении. У пациентов с анти-SRP-ассоциированной аутоиммунной некротизирующей миопатией заболевание может протекать тяжело и трудно поддаваться лечению.
Пациенты с миозитом с включениями обычно имеют медленно прогрессирующее течение заболевания, при этом в одной серии исследований среднее время до потери возможности к передвижению составляет 12 лет.