Системный склероз, первоначально названный склеродермией, представляет собой хроническое аутоиммунное заболевание неизвестной этиологии, характеризующееся значительными показателями заболеваемости и смертности. Заболевание имеет выраженную клиническую гетерогенность, разнообразные клинические проявления с вариантами стабильного, вялого течения и быстрого прогрессирования.
В РФ варианты течения заболевания делятся на хроническое (медленно прогрессирующее), подострое и острое (быстро прогрессирующее)*.
P.S. * КР «Диагностика и лечение прогрессирующего системного склероза (системной склеродермии)». Ассоциация ревматологов России, 2016.
Отличительной чертой системного склероза является утолщение и уплотнение кожи (склеродермия), но также поражаются легкие, ЖКТ, почки и сердце. На самых ранних стадиях заболевания очевидны признаки воспаления, аутоиммунных реакций и нарушения функции микрососудов. Со временем происходят прогрессирующие и необратимые структурные изменения мелких кровеносных сосудов и фиброз во многих органах.
В настоящее время не существует ЛП, излечивающих системный склероз/одобренных ЛП, модифицирующих заболевание. Тем не менее современные стратегии лечения часто эффективны для контроля симптомов, замедления прогрессирования заболевания, улучшения качества жизни и увеличения ее продолжительности. Наличие склеродермы (плотной кожи) отличает системный склероз от других аутоиммунных и ревматических заболеваний, но уплотнение кожи также заметно проявляется при локализованных формах склеродермии, при состояниях, подобных склеродермии, паранеопластических синдромах и различных не связанных заболеваниях (табл. 1).
а) Классификация:
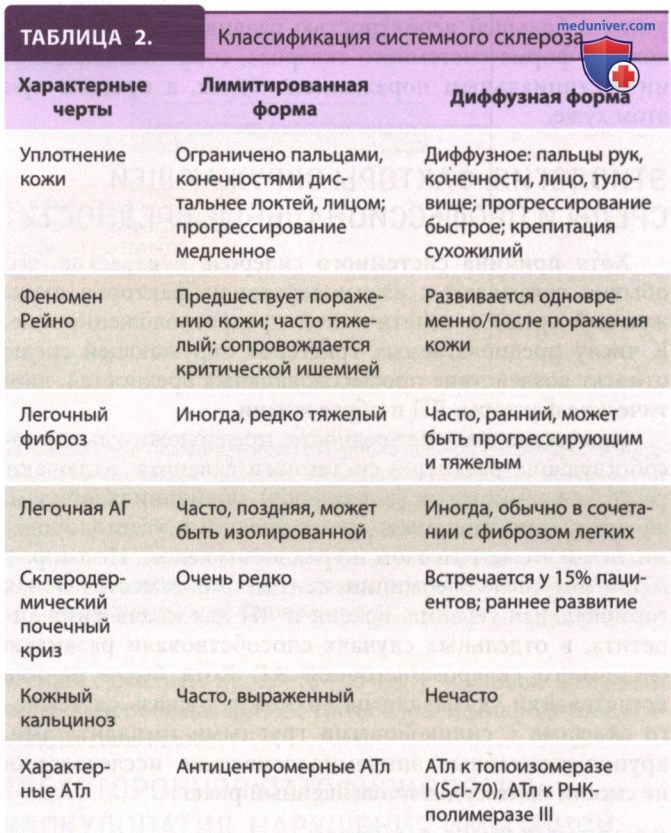
1. Системный склероз. Широко используемая классификация системного склероза делит пациентов на 2 группы: с диффузной кожной формой системного склероза и с лимитированной кожной формой системного склероза. Эти 2 подгруппы определяются типом поражения кожи, соответствующими клиническими и лабораторными проявлениями и естественным течением заболевания (табл. 2). При лимитированной кожной форме системного склероза поражение кожи ограничивается дистальными отделами конечностей и лицом.
Диффузная кожная форма системного склероза характеризуется поражением кожи проксимальнее локтей и коленей, включая туловище. У пациентов с лимитированной кожной формой системного склероза феномен Рейно обычно предшествует другим проявлениям заболевания, а поражение кожи протекает подостро и ограниченно. В отличие от лимитированной кожной формы системного склероза диффузная кожная форма обычно быстро прогрессирует и может осложняться ранним легочным фиброзом, злокачественной АГ и ОПН.
Сочетание кальциноза кожи, феномена Рейно, нарушения моторики пищевода, склеродактилии (склеродерма пальцев) и телеангиэктазии в подгруппе пациентов с лимитированной кожной формой системного склероза называется CREST*-синдромом.
P.S. * CREST — Calcinosis cutis, Raynaud phenomenon, Esophageal dysmotility, Sclerodactyly and Telangiectasia — кальциноз кожи, феномен Рейно, нарушение моторики пищевода, склеродактилия и телеангиэктазия.
Феномен Рейно и другие клинические и лабораторные данные, характерные для системного склероза при отсутствии явного уплотнения кожи, являются отличительной чертой системного склероза без кожных проявлений.
2. Смешанное заболевание соединительной ткани. Смешанное заболевание соединительной ткани — это перекрестный синдром, характеризующийся признаками СКВ, системного склероза и миозита, возникающими у одного и того же пациента. На ранней стадии у большинства пациентов наблюдается феномен Рейно, сопровождаемый отеком кистей и признаками воспалительного заболевания мышц. Со временем у этих пациентов последовательно появляются другие признаки заболеваний соединительной ткани, включая перикардит, нарушение моторики пищевода, склеродактилию, невропатию и легочную АГ. Эрозивный артрит не развивается.
С другой стороны, у некоторых пациентов возможно острое повреждение почек, подобное склеродермическому почечному кризу. На ранней стадии этого заболевания может быть трудно предсказать, разовьется ли у пациента конкретное заболевание соединительной ткани, например системный склероз/СКВ. Диагностическим признаком смешанного заболевания соединительной ткани является наличие специфических аутоАТл к U1-рибонуклеопротеину, часто в очень высоком титре. В целом пациенты со смешанным заболеванием соединительной ткани обычно имеют более благоприятный прогноз, чем пациенты с системным склерозом.
3. Локализованная склеродермия. Локализованная склеродермия относится к семейству относительно доброкачественных заболеваний кожи, характеризующихся небольшими участками уплотнения кожи в отсутствие феномена Рейно/системного поражения. Пораженная кожа обесцвечивается и уплотняется, при этом гистологическая картина может быть неотличима от таковой при системном склерозе. Выделяют несколько форм локализованной склеродермии. Если она проявляется в виде одного/нескольких отдельных участков уплотнения, такое состояние называют морфеа. Когда эти пятна сливаются, состояние называют генерализованной морфеа.
Поражения обычно асимметричны и отсутствуют на пальцах. Уплотнение может быть линейным, чаще локализуется на нижних конечностях (линейная склеродермия). У детей линейная склеродермия может осложняться задержкой роста и контрактурами суставов. Редкий, но тяжелый вариант с обширным, инвалидизирующим и устойчивым к лечению уплотнением кожи, но без значительного поражения внутренних органов, называют пансклеротической морфеа.
б) Эпидемиология. Системный склероз — это спорадическое заболевание, распространенное во всем мире. В США это заболевание считается орфанным и встречается с частотой в год 9-19:1 000 000. Подобно другим заболеваниям соединительной ткани, системный склероз заметно чаще встречается у женщин, особенно в детородном возрасте. Пиковый возраст дебюта заболевания приходится на 40-60 лет как для лимитированной, так и для диффузной кожной формы.
Афроамериканцы имеют более высокую заболеваемость и более ранний возраст начала заболевания по сравнению с представителями европеоидной расы, у них с большей вероятностью развивается диффузная кожная форма системного склероза, сопровождающаяся интерстициальным поражением легких, а прогноз при этом хуже.
в) Этиология, факторы окружающей среды и профессиональные вредности. Хотя причина системного склероза неизвестна, его обычно связывают с взаимодействием факторов окружающей среды и генетической предрасположенностью. К числу предполагаемых триггеров окружающей среды относят воздействие профессиональных вредностей, диетические факторы, ЛП и образ жизни.
Профессиональные вредности, предположительно способствующие развитию системного склероза, включают работу с кремнеземом (у шахтеров), поливинилхлоридом, эпоксидными смолами и ароматическими углеводородами, в том числе толуолом и трихлорэтиленом. Некоторые ЛП, в том числе блеомицин, пентазоцин, заместительная гормональная терапия, кокаин и ЛП для подавления аппетита, в отдельных случаях способствовали развитию системного склероза/легочной АГ. Хотя более ранние исследования указывали на возможную связь системного склероза с силиконовыми грудными имплантатами, крупномасштабные эпидемиологические исследования не смогли подтвердить повышенный риск.
г) Генетические факторы. На генетический вклад в предрасположенность к системному склерозу указывает тот факт, что 1,6% пациентов имеют родственников первой степени родства с системным склерозом, что значительно выше, чем в общей популяции (0,026). Несомненно, семейный анамнез — самый сильный выявленный фактор риска системного склероза. Более того, пациенты с системным склерозом с большей вероятностью будут иметь родственников первой степени родства с феноменом Рейно и интерстициальным заболеванием легких, а также другими аутоиммунными заболеваниями, включая рассеянный склероз, РА и тиреоидит.
Полногеномные исследования ассоциаций и исследования генов-кандидатов выявили значительную связь системного склероза с множественными локусами HLA. Ассоциированные локусы, не относящиеся к HLA, включают STAT4, IRF4, PTPN22, TNFAIP3, TNIP-1, IRAKI, CD247 и BANK1, каждый из которых кодирует гены, участвующие в регуляции иммунитета/аутоиммунных реакций. Примечательно, что большинство этих аллелей риска не уникальны для системного склероза и могут вызывать развитие других аутоиммунных заболеваний, особенно СКВ.
д) Патофизиология. Разнообразные клинические и патологические проявления системного склероза отражают сложную биологическую основу, включающую 3 взаимосвязанных основных патологических процесса: аутоиммунный ответ и воспаление, повреждение и облитерацию сосудов, фиброз и чрезмерное накопление матрикса во многих тканях и органах (рис. 1).
Рисунок 1. Трехсторонний патогенез системного склероза: васкулопатия, аутоиммунные реакции, фиброз. Первоначальное повреждение эндотелия у генетически предрасположенного индивидуума предположительно является основным событием патогенеза заболевания, что приводит к повреждению сосудов, воспалению и аутоиммунным реакциям. Воспалительный и иммунный ответ приводят к выработке цитокинов и факторов роста, которые инициируют активацию фибробластов, что приводит к реорганизации матрикса и фиброзу, трудно поддающемуся лечению. Васкулопатия, прорежение микрососудистого русла и снижение кровотока приводят к ишемии и образованию активных форм кислорода, которые способствуют и еще больше усугубляют повреждение сосудов, фиброз тканей и атрофию. CTGF — фактор роста соединительной ткани; PDGF — тромбоцитарный фактор роста;TGF-β — трансформирующий фактор роста-β
1. Патология. Отличительным патологическим признаком системного склероза является совокупность обеднения (прорежения) капиллярного русла, облитерирующей васкулопатии и фиброза большинства органов. На ранней стадии заболевания периваскулярное воспаление можно наблюдать еще до появления фиброза. Поражение сосудов характеризуется разрастанием интимы в артериях малого и среднего калибра, что приводит к сужению и облитерации просвета и обычно осложняется активацией тромбоцитов и гиперкоагуляцией. На более поздних стадиях системного склероза фиброз проявляется в коже, легких, ЖКТ, сердце, оболочке сухожилий, перифасцикулярных тканях, окружающих скелетные мышцы, и некоторых эндокринных органах, например в ЩЖ.
Накопление соединительной ткани, богатой фибриллярным коллагеном, фибронектином, олигомерным матриксным белком хряща и протеогликанами, нарушает нормальную архитектонику, что приводит к функциональным нарушениям пораженных органов.
Отложение коллагена в коже вызывает облитерацию волосяных фолликулов, потовых желез и других придатков кожи. Фиброз проникает в нижележащий жировой слой с захватом жировых клеток (адипоцитов) и исчезновением жирового слоя. Эпидермис атрофичен, эпидермальные тяжи стерты. На поздних стадиях заболевания наблюдается обеднение эндотелия кровеносных и лимфатических сосудов. В легких на ранних стадиях заболевания интерстиций и альвеолярные пространства инфильтрированы воспалительными клетками.
По мере прогрессирования в патологической картине доминируют интерстициальный фиброз и повреждение сосудов, часто сосуществующие в одних и тех же участках поражения. Наиболее частая гистологическая картина при поражении легких на фоне системного склероза, — неспецифический интерстициальный пневмонит. Прогрессивное утолщение альвеолярных перегородок приводит к облитерации воздушных пространств, формированию сот и исчезновению легочных кровеносных сосудов.
Утолщение интимы мелких легочных артерий (рис. 2), лучше всего проявляющееся при окрашивании эластина, лежит в основе легочной АГ. Эти сосудистые поражения напоминают идиопатическую легочную АГ, но отличаются от них: характерные плексиформные поражения при системном склерозе встречаются редко. В ЖКТ патологические изменения могут быть обнаружены на любом уровне от рта до прямой кишки. В нижнем отделе пищевода наблюдаются фиброз собственной пластинки и подслизистой оболочки с атрофией мышечных слоев, тогда как в верхней трети пищевода обычно сохраняется поперечно-полосатая мускулатура.
Рисунок 2. Облитерирующая васкулопатия легочной артерии. Выраженная гиперплазия интимы и сужение просвета небольшой легочной артерии с сопутствующим интерстициальным фиброзом легких у пациента с диффузной кожной формой системного склероза
Изменение нормальной архитектуры кишечника приводит к нарушению перистальтической активности с развитием ГЭР, снижением моторики, гастропарезом и непроходимостью тонкой кишки. Хронический рефлюкс может осложняться воспалением пищевода, изъязвлениями, стриктурами и метаплазией Барретта.
Патологические изменения в сердце с поражением миокарда и перикарда нередки при системном склерозе. Характерные микрососудистые поражения включают концентрическую гипертрофию интимы и сужение просвета. Выражен некроз полос сокращения, отражающий ишемическое реперфузионное повреждение, которое может сопровождаться пятнистым фиброзом миокарда. В междольковых артериях почек возникают невоспалительные поражения.
Склеродермический почечный криз обусловлен выраженными изменениями в мелких почечных артериях, с редупликацией эластической пластинки, заметной пролиферацией интимы и концентрическим сужением просвета (по типу «луковой шелухи»), часто сопровождающимся тромбозом и микроангиопатическим гемолизом.
2. Трехсторонняя патофизология: васкулопатия, нарушения иммунной регуляции и фиброз:
2.1 Васкулопатия. Раннее повреждение сосудов наблюдается в первую очередь в артериях и артериолах малого и среднего калибра в нескольких сосудистых руслах. Первоначальное повреждение эндотелия сосудов может быть вызвано вирусами/другими инфекционными агентами, радикалами кислорода, циркулирующими цитотоксическими факторами, активацией комплемента и аутоАТл. Повреждение эндотелиальных клеток и апоптоз приводят к изменению баланса сосудорасширяющих (оксид азота и простациклин) и сосудосуживающих (эндотелии-1) молекул эндотелиального происхождения, повышенной проницаемости сосудов и сверхрегуляции адгезионных молекул с трансэндотелиальным диапедезом лейкоцитов.
Повышенная реактивность тромбоцитов, активация внутрисосудистого свертывания, дефектный фибринолиз и, как следствие, тромбоз еще больше ухудшают функцию сосудов. В мелких кровеносных сосудах наблюдается гиперплазия интимы с утолщением и дублированием базальной мембраны. В средней оболочке сосудов пролиферируют мио-интимальные клетки, тогда как в адвентициальных слоях развивается фиброз. Конечный результат — облитерация капилляров, артериол и даже крупных сосудов, нарушение кровотока и обширная ишемия тканей.
Рецидивирующая ишемия, сменяющаяся реперфузией, вызвана выработкой активных форм кислорода, которые дополнительно повреждают эндотелий.
2.2 Феномен Рейно. Самым ранним и наиболее частым сосудистым осложнением системного склероза является феномен Рейно. Феномен Рейно отражает аномальную терморегуляцию кровотока и может на годы предшествовать другим проявлениям заболевания. При системном склерозе он характеризуется изменениями ВНС и периферической НС, ведущими к нарушению продукции сенсорными афферентными нервами пептида, связанного с геном кальцитонина, и повышенной чувствительностью а2-адренорецепторов гладкомышечных клеток сосудов.
В отличие от первичного феномена Рейно (называемого болезнью Рейно), который является распространенным и относительно доброкачественным состоянием, вторичный феномен Рейно обычно прогрессирует и часто осложняется ремоделированием сосудов с необратимыми структурными изменениями, которые приводят к повреждению тканей.
3. Воспаление и аутоиммунный ответ:
3.1 Клеточный иммунитет. Нарушение регуляции иммунитета является признаком системного склероза и других аутоиммунных заболеваний. На ранних стадиях заболевания в пораженных тканях накапливаются активированные Т-лимфоциты, В-лимфоциты, дендритные клетки и моноциты-макрофаги.
Накапливающиеся в пораженных тканях CD4+ Т-лимфоциты имеют четко определенные сигнатуры рецепторов TcR, свидетельствующие об их олигоклональной экспансии в ответ на неизвестные АГн. Наблюдается поляризация дифференцировки Т-лимфоцитов в Th2 и секреция IL-4, IL-13 и IL-21, а также низкие уровни IFN-γ. Цитокины Th2 индуцируют трансформирующий фактор роста-β и способствуют синтезу коллагена и других молекул внеклеточного матрикса. Повышенные уровни IL-17, обнаруженные в сыворотке, указывают на роль Th17-лимфоцитов в развитии системного склероза.
Хотя содержание FОХРЗ-положительных регуляторных Т-лимфоцитов повышено, их иммуносупрессивная функция, по-видимому, нарушена. Миелоидные дендритные клетки характеризуются аномально высокой секрецией воспалительных цитокинов и хемокинов, таких как CXCL. В пораженной коже и легких на ранней стадии заболевания обнаруживаются макрофаги, которые имеют признаки альтернативной активации. Связанные с повреждением нуклеиновые кислоты и макромолекулы матрикса благодаря toll-подобным рецепторам запускают и поддерживают аберрантный врожденный иммунный ответ дендритных клеток и стромальных фибробластов.
Повышенная экспрессия генов, регулируемых IFN I типа (сигнатура IFN) при системном склерозе, согласуется с активацией врожденного иммунитета и может способствовать повреждению сосудов.
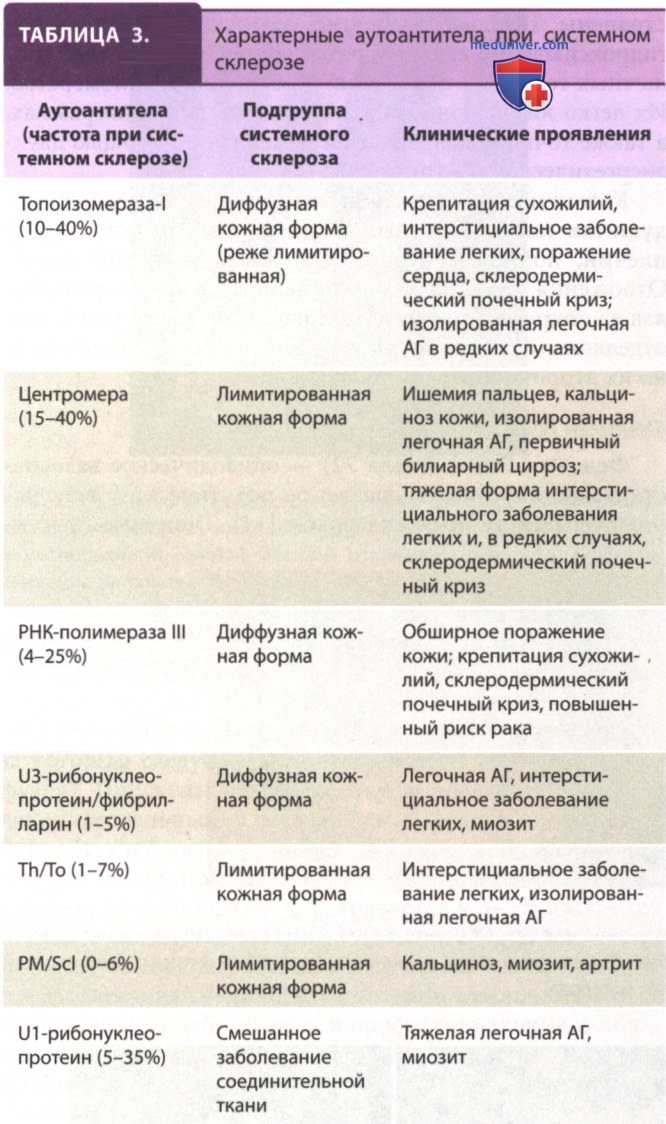
3.2 Аутоантитела и В-клетки. Помимо антинуклеарных АТл, которые выявляются практически у всех пациентов с системным склерозом, при данном заболевании встречается ряд высоко специфичных и в то же время уникальных аутоАТл, используемых в клинической практике в качестве диагностических и прогностических маркеров (табл. 3). Специфические для системного склероза аутоАТл обычно направлены против внутриклеточных белков, таких как топоизомераза-I, центромеры и РНК-полимеразы I и III.
При системном склерозе были идентифицированы аутоАТл, направленные против эндотелиальных клеток/ распознающие рецепторы клеточной поверхности (рецептор тромбоцитарного фактора роста, рецептор ангиотензина II и рецептор эндотелина-1) и способные непосредственно повреждать сосуды/формировать фиброз тканей. В-лимфоциты опосредуют аутоиммунные и фиброзные компоненты системного склероза. Помимо продукции АТл, В-лимфоциты также представляют АГн, продуцируют IL-6 и другие профибротические цитокины, модулируют функцию Т-лимфоцитов и дендритных клеток.
4. Фиброз. Фиброз кожи и многих внутренних органов отличает системный склероз от других ревматологических заболеваний. Фиброз характеризуется накоплением богатого коллагеном и жесткого внеклеточного матрикса, созданного резидентными фибробластами и миофибробластами, и изменением архитектуры ткани.
4.1 Эффекторные клетки и фиброз. Миофибробласты представляют собой мезенхимальные клетки, подобные гладкомышечным, с сократительними и биосинтетическими свойствами, которые обычно временно появляются в ранах, способствуя их заживлению за счет выработки коллагена, трансформирующего фактора роста-β и сокращения окружающего внеклеточного матрикса. При системном склерозе активированные миофибробласты накапливаются в пораженной ткани по одному из трех путей: 1) активация in situ покоящихся резидентных фибробластов; 2) трансдифференцировка из поврежденных эпителиальных клеток, перицитов эндотелиальных клеток; 3) миграция и окончательная дифференцировка моноцитарных клеток-предшественников из костного мозга.
5. Модели заболевания на животных. Несмотря на то что ни одна животная модель полностью не воспроизводит сочетание всех трех основных признаков системной склеродермии (поражение сосудов, аутоиммунный ответ и фиброз), определенные линии генетически модифицированных мышей и мыши, подвергшиеся химическим/иммунологическим воздействиям, имеют некоторые характеристики заболевания. У мышей с уплотнением кожи спонтанно развивается диффузное уплотнение кожи и фиброз с заметным утолщением ПЖК. Фенотип обусловлен дупликационной мутацией фибриллина-1, компонента внеклеточных микрофибрилл.
Микрофибриллы составляют основу волокон эластина, но также контролируют накопление и активность трансформирующего фактора роста-β и других регуляторных молекул. Мутации в гене фибриллина-1 также лежат в основе синдрома Марфана. Склеродермоподобные изменения кожи и фиброз органов могут быть вызваны у мышей п/к-инъекцией блеомицина, трансформирующего фактора роста-β, ангиотензина II и HOCl/трансплантацией несовпадающих по HLA клеток костного мозга/селезенки. Все чаще целевые генетические модификации используются для создания новых животных моделей для анализа молекулярных и клеточных путей фиброза, а также для разработки и доклинической оценки новых методов лечения.
Например, у трансгенных мышей с конститутивным трансформирующим фактором роста-β, фактором роста соединительной ткани, тромбоцитарным фактором роста, Fra-2 и сигнальным путем Wnt10 спонтанно развиваются склеродермоподобные изменения во многих органах, что служит ценными инструментами для эксперимента.