Контрольные вопросы по лизосомным болезням у пациентов в терапии
1. Все следующие дефекты могут привести к развитию лизосомных болезней накопления, за исключением какого?
A. Сфинголипидоз.
B. Нарушения лизосомного транспорта.
C. Фенилкетонурия.
D. Олигосахаридозы.
E. Нарушения накопления липидов.
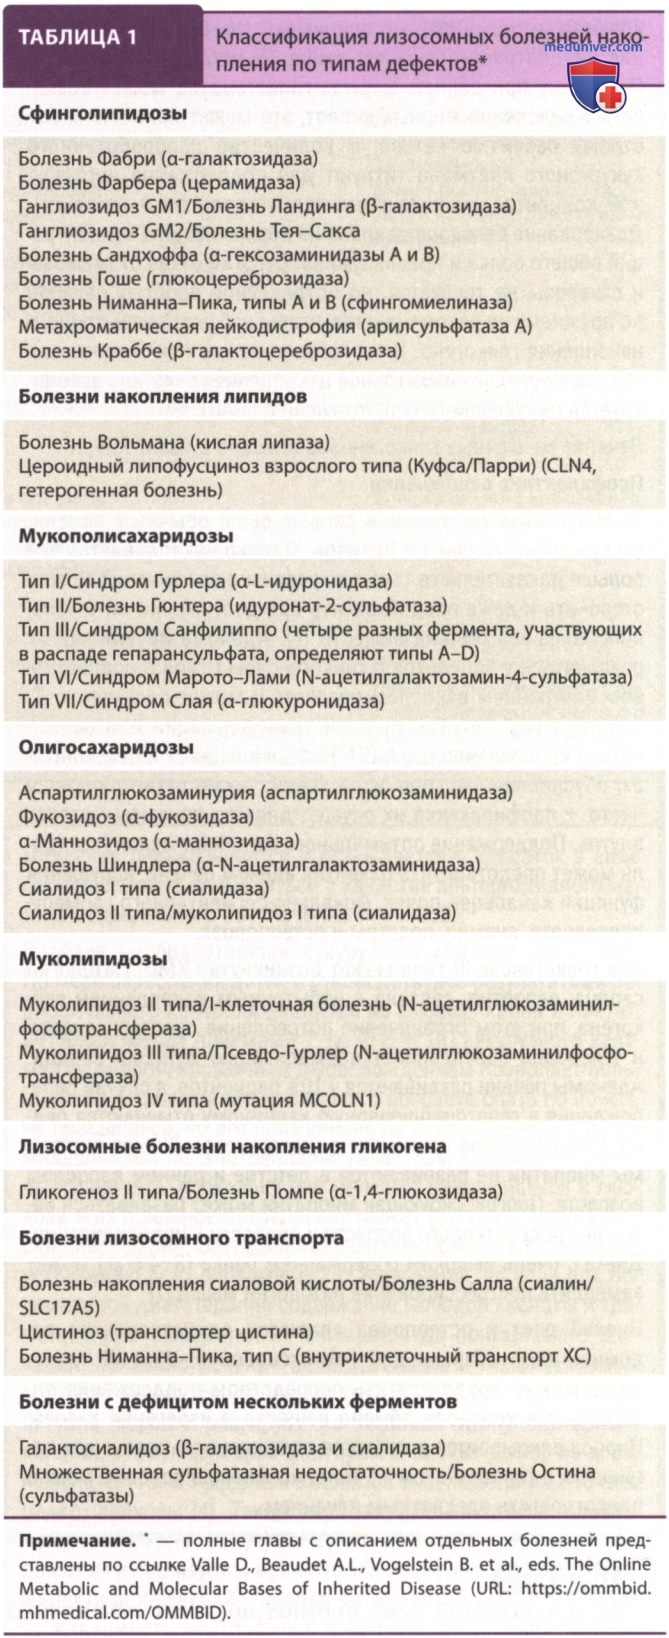
Ответ С. Лизосомные болезни накопления представляют собой группу из >45 различных наследственных патологий, общим признаком которых является дефект функции лизосом. Лизосомы — это одномембранные органеллы, в полости которых поддерживается кислая среда и содержатся ферменты, способствующие деградации макромолекул.
Эти нарушения возникают при дефиците одного или нескольких гидролитических ферментов, а также при дефектах или отсутствии незаменимых лизосомных транспортеров, рецепторов, кофакторов или защитных белков. Сфинголипидоз, олигосахаридозы, нарушения накопления липидов и нарушения лизосомного транспорта считаются лизосомными болезнями накопления.
Фенилкетонурия представляет собой нарушение обмена аминокислот, она не сопровождается патологическим лизосомным накоплением.
2. Несмотря на то что дислипидемия, гипертриглицеридемия и повышение уровня печеночных ферментов встречаются при многих ССЗ и болезнях печени, они типичны и для этого излечимого редкого метаболического заболевания:
A. Цистиноз.
B. Дефицит лизосомной кислой липазы.
C. Аспартилглюкозаминурия.
D. Нейрональный цероидный липофусциноз.
E. Синдром Дауна.
Ответ В. Дефицит лизосомальной кислой липазы (LAL-D) может проявляться во взрослом возрасте симптомами, напоминающими другие распространенные заболевания (гепатомегалию, дислипидемию, гипертриглицеридемию, повышение активности печеночных ферментов). ДД с учетом LAL-D важна у этих пациентов, поскольку лечение изменится при установлении данного диагноза из-за наличия заместительной ферментной терапии, одобренной FDA.
3. 24-летняя женщина, не страдающая какими-либо заболеваниями, обратилась за помощью по поводу внезапно возникших дизартрии и гемипареза справа. Она также отмечает, что «потеет меньше коллег при физических упражнениях». Ее бабушка и дядя по отцовской линии умерли от болезни почек вскоре после 30 лет. В ходе диагностики необходимо провести анализы на:
A. Болезнь Гоше.
B. Болезнь Фабри.
C. Гликогеноз.
D. Болезнь Вольмана.
E. Все вышеперечисленное.
Ответ В. Женщины-носители болезни Фабри (болезнь наследуется по Х-сцепленному типу) имеют менее выраженные симптомы, проявляющиеся во взрослом возрасте. Примерно у 40% больных женщин первым симптомом является инсульт. Несмотря на то что типичный кожный симптом болезни Фабри (ангиокератомы) не выявляется у женщин, примерно половина из них страдают гипогидрозом и непереносимостью жары.
Поражение почек встречается часто, при этом прогрессирующая почечная недостаточность (до терминальной) развивается на втором-четвертом десятилетиях жизни. У больных мужчин отмечается протеинурия, которая реже встречается у больных женщин (даже с патологией почек). Болезнь Гоше, гликогеноз и болезнь Вольмана не проявляются симптомами инсульта как у мужчин, так и у женщин.
4. У 22-летнего студента колледжа (по национальности — еврей-ашкенази) выявлены тромбоцитопения и безболезненная спленомегалия. В остальном он здоров, значимого семейного анамнеза не установлено. В ходе диагностики необходимо провести анализы на:
A. Болезнь Гурлера.
B. Фукозидоз.
C. Цистиноз.
D. Болезнь Гоше.
E. Наследственные геморрагические телеангиэктазии.
Ответ D. Болезнь Гоше 1-го типа следует предполагать у в остальном здорового пациента в раннем взрослом возрасте с тромбоцитопенией и безболезненной спленомегалией. Среди евреев-ашкенази частота носительства мутаций в гене, кодирующем глюкоцереброзидазу (GBA1) и лежащем в основе развития болезни Гоше, составляет 1:16, в отличие от частоты носительства в общей популяции (1:100).
Болезнь Гурлера — это мукополисахаридоз, проявляющийся гепатоспленомегалией, обычно развивающейся в детстве, хотя пациенты могут доживать до взрослого возраста. Цистиноз проявляется у взрослых появлением кристаллов роговицы. Наследственные геморрагические телеангиэктазии — это АуД-заболевание, проявляющееся образованием патологических кровеносных сосудов (телеангиэктазий) на коже, слизистых оболочках, в легких и кишечнике.
Фукозидоз проявляется в детстве задержкой психического развития и прогрессирующей нейродегенерацией.
5. Следующее утверждение верно в отношении ассоциации между болезнью Гоше и паркинсонизмом:
A. У всех пациентов с болезнью Гоше в конце концов развивается паркинсонизм.
B. Повышенный риск болезни Паркинсона отмечается только у евреев-ашкенази.
C. Мутации в гене GBA, кодирующем глюкоцереброзидазу, чрезвычайно редки у пациентов с паркинсонизмом.
D. Повышенная частота паркинсонизма наблюдается как у пациентов с болезнью Гоше, так и у носителей болезни Гоше.
E. Болезни с тельцами Леви, за исключением болезни Паркинсона, не ассоциируются с мутациями в гене GBA1.
Ответ D. Мутации в гене глюкоцереброзидазы являются одним из наиболее частых генетических факторов риска развития паркинсонизма. Риск болезни Паркинсона и других синуклеинопатий (например, деменции с тельцами Леви) повышен как у пациентов с болезнью Гоше, так и у носителей болезни Гоше. Повышенная частота мутаций в гене GBA1 наблюдается у пациентов еврейского и нееврейского происхождения, страдающих паркинсонизмом. Однако у большинства пациентов с болезнью Гоше никогда не развивается болезнь Паркинсона.