а) Патофизиология. Болезнь Гоше, наследуемый по АуР-типу дефицит лизосомального фермента глюкоцереброзидазы, представляет собой заболевание преимущественно РЭС.
Лизосомы в макрофагах переполняются субстратом глюкоцереброзидом, что приводит к появлению типичных клеток Гоше, напоминающих скомканную бумагу вследствие накопления субстрата в цитоплазме. Накапливаемый гликолипид глюкоцереброзид образуется при распаде стареющих лейкоцитов и мембран эритроцитов.
б) Клинические проявления. Клинически болезнь Гоше подразделяют на три типа в зависимости от отсутствия или наличия, а также скорости прогрессирования неврологических проявлений.
Тип 1 (ненейронопатическая форма) встречается наиболее часто и может проявиться в любом возрасте. Тип 2 (острая нейронопатическая форма) проявляется до или вскоре после рождения, имеет быстрое и прогрессирующее течение. Тип 3 соответствует подострой нейронопатической форме (хроническая нейропатическая форма, неврологические осложнения могут проявляться как в раннем, так и в подростковом возрасте*).
Спектр симптомов, встречающихся при данной болезни, варьирует от бессимптомных 80-лет-них пациентов до младенцев, умерших внутриутробно. Некоторые пациенты не поддаются классификации ни в один из трех типов.
Болезнь встречается во всех этнических группах, хотя болезнь Гоше 1-го типа чаще развивается среди евреев-ашкенази, у которых частота носительства составляет 1:16 (в популяции евреев-ашкенази частота заболевания достигает 1:450*); напротив, примерная частота носительства в общей популяции составляет 1:100 (болезнь Гоше встречается с частотой от 1:40 000 до 1:60 000 у представителей всех этнических групп*).
P.S. * КР по диагностике и лечению болезни Гоше у взрослых / под ред. В.Г. Савченко. М., 2018. Утверждены на IV Конгрессе гематологов России, апрель 2018 г.
Ген, кодирующий глюкоцереброзидазу (GBA1), располагается на хромосоме lq21. У пациентов было выявлено >300 различных мутаций, некоторые из них встречаются с повышенной частотой при болезни Гоше 1-го типа; например, среди евреев-ашкенази наиболее частым аллелем является мутация N370S. Однако выявленные мутации недостаточно коррелируют с диапазоном наблюдаемых клинических проявлений.
В последние годы сообщается об ассоциации между болезнью Гоше и паркинсонизмом. Как пациенты с болезнью Гоше, так и носители мутаций в GBA1 имеют более высокую частоту развития болезни Паркинсона и нарушений с тельцами Леви. Исследования в когортах пациентов с болезнью Паркинсона во всем мире продемонстрировали более чем пятикратное увеличение частоты мутаций GBA1 среди них, и на сегодняшний день это считается наиболее распространенным генетическим фактором риска паркинсонизма.
Однако у большинства пациентов и носителей мутации болезнь Паркинсона не развивается.
К наиболее частым симптомам всех типов болезни Гоше относятся склонность к образованию гематом, гепатомегалия, спленомегалия, хроническая усталость, боли в костях или патологические переломы. К лабораторным симптомам относятся анемия, тромбоцитопения, повышение концентрации ферритина, кислой фосфатазы, АПФ и (иногда) печеночных ферментов. Безболезненная спленомегалия является наиболее распространенным симптомом у пациентов с болезнью Гоше 1-го типа, при этом селезенка может достигать очень больших размеров (увеличиваться в 5-80 раз*).
P.S. * КР по диагностике и лечению болезни Гоше у взрослых / под ред. В.Г. Савченко. М., 2018. Утверждены на IV Конгрессе гематологов России, апрель 2018 г.
У отдельных пациентов может наблюдаться поражение легких или легочная гипертензия. Поражение костей является значимой составляющей болезни и может проявляться очень сильными оссалгиями или патологическими переломами. У большинства пациентов отмечаются рентгенологические симптомы поражения скелета, в том числе классическая деформация дистального конца бедренной кости по типу «конической колбы Эрленмейера» и остеопения (рис. А). Могут развиваться патологические переломы (особенно бедренной кости, ребер, позвонков), остеолитические поражения и остеопороз.
А. Рентгенограммы с деформацией по типу «конической колбы Эрленмейера» при болезни Гоше. Отмечается истончение кортикального слоя и расширение костномозговой полости в метафизе и прилегающем диафизе. B. Клетки Гоше — ретикулоэндотелиальные клетки, накапливающие патологические объемы липидов. C. Ангиокератомы (точечные кожные поражения, не исчезающие при надавливании)при болезни Фабри
Болезненные костные кризы, эпизоды костных инфарктов могут длиться неделями, требуя агрессивного обезболивания. Также сообщается о нарушениях функции макрофагов, процессинга комплемента и повышенном риске развития множественной миеломы.
Болезнь Гоше 2-го типа, встречающаяся редко, характеризуется быстрым нейродегенеративным течением с обширным поражением внутренних органов, ассоциирована с задержкой развития, ларингоспазмом, косоглазием и судорожными припадками. Смерть обычно наступает в течение первых 3 лет жизни.
Болезнь 3-го типа характеризуется клинически вариабельным течением и зачастую диагностируется в детстве (в 6-15 лет*).
P.S. * КР по диагностике и лечению болезни Гоше у взрослых / под ред. В.Г. Савченко. М., 2018. Утверждены на IV Конгрессе гематологов России, апрель 2018 г.
Помимо органомегалии и поражения костей, у пациентов отмечаются патологические горизонтальные движения глаз, а у некоторых развивается миоклоническая эпилепсия или нейродегенерация. В определенной подгруппе пациентов отмечаются кальцификация сердца, гидроцефалия и прочие атипичные проявления. У всех пациентов диагностируется мутация GBA1 D409H.
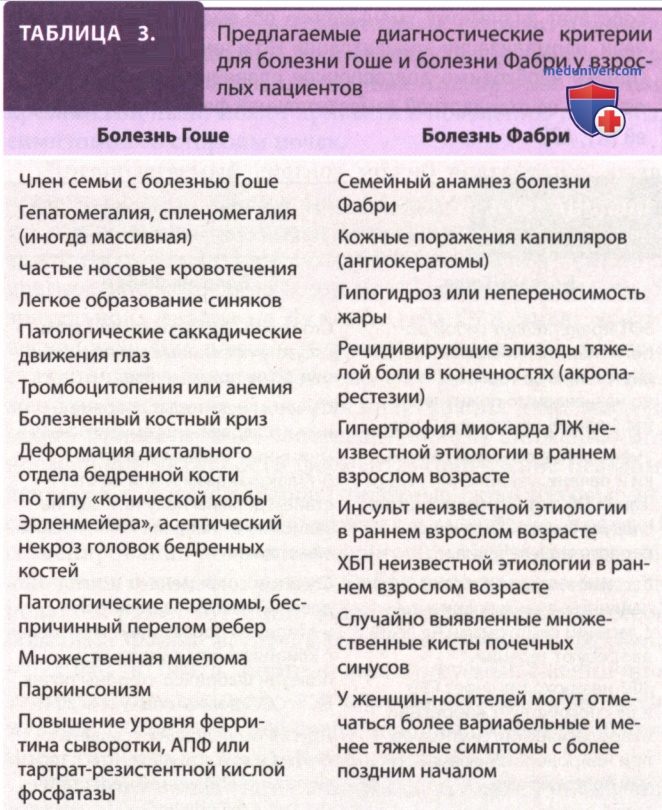
в) Диагностика. Болезнь Гоше следует рассматривать в рамках дифференциальной диагностики (ДД) у пациентов всех возрастов с необъяснимыми органомегалией, склонностью к образованию гематом и оссалгиями (табл. 3). Диагноз можно установить посредством выявления недостаточной активности глюкоцереброзидазы в лейкоцитах (диагноз подтверждается при снижении активности фермента до уровня ниже 30% от нормального значения. Дополнительно — значительное повышение активности макрофагального фермента — хитотриозидазы в сыворотке крови*) или культивируемых клетках.
P.S. * КР по диагностике и лечению болезни Гоше у взрослых / под ред. В.Г. Савченко. М., 2018. Утверждены на IV Конгрессе гематологов России, апрель 2018 г.
В некоторых популяциях, особенно среди евреев-ашкенази, анализ мутаций может иметь диагностическую ценность, поскольку мутация N370S составляет 70% всех мутантных аллелей. Однако наличие поблизости высокогомологичной псевдогенной последовательности может осложнять молекулярный анализ. Биопсия костного мозга и печени демонстрирует патологические изменения (рис. B), но не обязательна в диагностике. Идентификация носителей наилучшим образом достигается посредством ДНК-тестирования при известном мутантном аллеле.
Пренатальная диагностика возможна путем определения активности фермента или специфических мутаций в ворсинах хориона или культуре клеток амниотической жидкости.
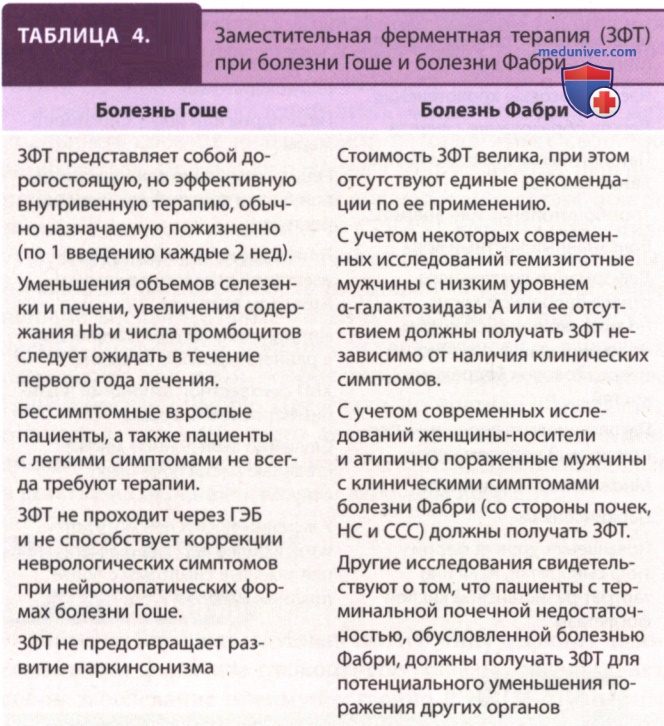
г) Лечение. В лечении болезни Гоше используются два подхода для уменьшения патологического накопления глюкоцереброзида: заместительная ферментная терапия и терапия редукции субстрата. Заместительная ферментная терапия с применением рекомбинантной глюкоцереброзидазы применяется в лечении симптоматических пациентов с болезнью Гоше 1-го типа (табл. 4). Исследования показывают, что анемия, тромбоцитопения и органомегалия регрессируют в течение 12-36 мес при дозах ферментов 15-60 ЕД/кг, вводимых раз в 2 недели. Терапия пожизненная, внутривенная и чрезвычайно дорогая.
Бессимптомные взрослые пациенты, а также пациенты с легкими симптомами не всегда требуют терапии. Сегодня несколько компаний предлагают разные формы рекомбинантного фермента. В РФ зарегистрированы два ЛП - имиглюцераза (Церезим) и велаглюцераза альфа (Вприв). Стартовая доза фермента 30 ЕД/кг может повышаться до 60 ЕД/кг. После достижения целей лечения у взрослых больных доза заместительной ферментной терапии постепенно снижается до поддерживающей - 7-15 ЕД/кг 1-2 раза в месяц пожизненно*.
P.S. * КР по диагностике и лечению болезни Гоше у взрослых / под ред. В.Г. Савченко. М., 2018. Утверждены на IV Конгрессе гематологов России, апрель 2018 г.
Фермент не проникает через ГЭБ и не влияет на прогрессирование неврологических симптомов у пациентов с нейронопатическими формами болезни Гоше, однако он все же полезен в лечении висцеральных проявлений. Заместительная ферментная терапия не предотвращает развитие паркинсонизма. Также ведется разработка альтернативных методов лечения, в том числе терапии редукции субстрата, химических шаперонов, генной терапии.
К более новым средствам терапии редукции субстрата относится элиглустат, который является аналогом церамида. Он представляет собой мощный специфический ингибитор глюкозилцерамидсинтазы, который уменьшает продукцию глюкозилцерамида, чтобы соответствовать нарушенной скорости его деградации. ЛП назначают внутрь, терапия способствует значимому уменьшению объема селезенки и печени, нормализации концентрации Hb и числа тромбоцитов. Однако необходимо долгосрочное сравнение данного вида лечения со стандартной заместительной ферментной терапией.
К полезной поддерживающей терапии относятся бисфосфонаты для лечения остеопороза, ортопедические вмешательства при переломах костей, а также паллиативная терапия и гидратация при костных кризах. Тотальная или частичная спленэктомия, которая когда-то часто проводилась пациентам с болезнью Гоше, сегодня осуществляется редко. Трансплантация гемопоэтических стволовых клеток улучшает системные, но не неврологические симптомы.