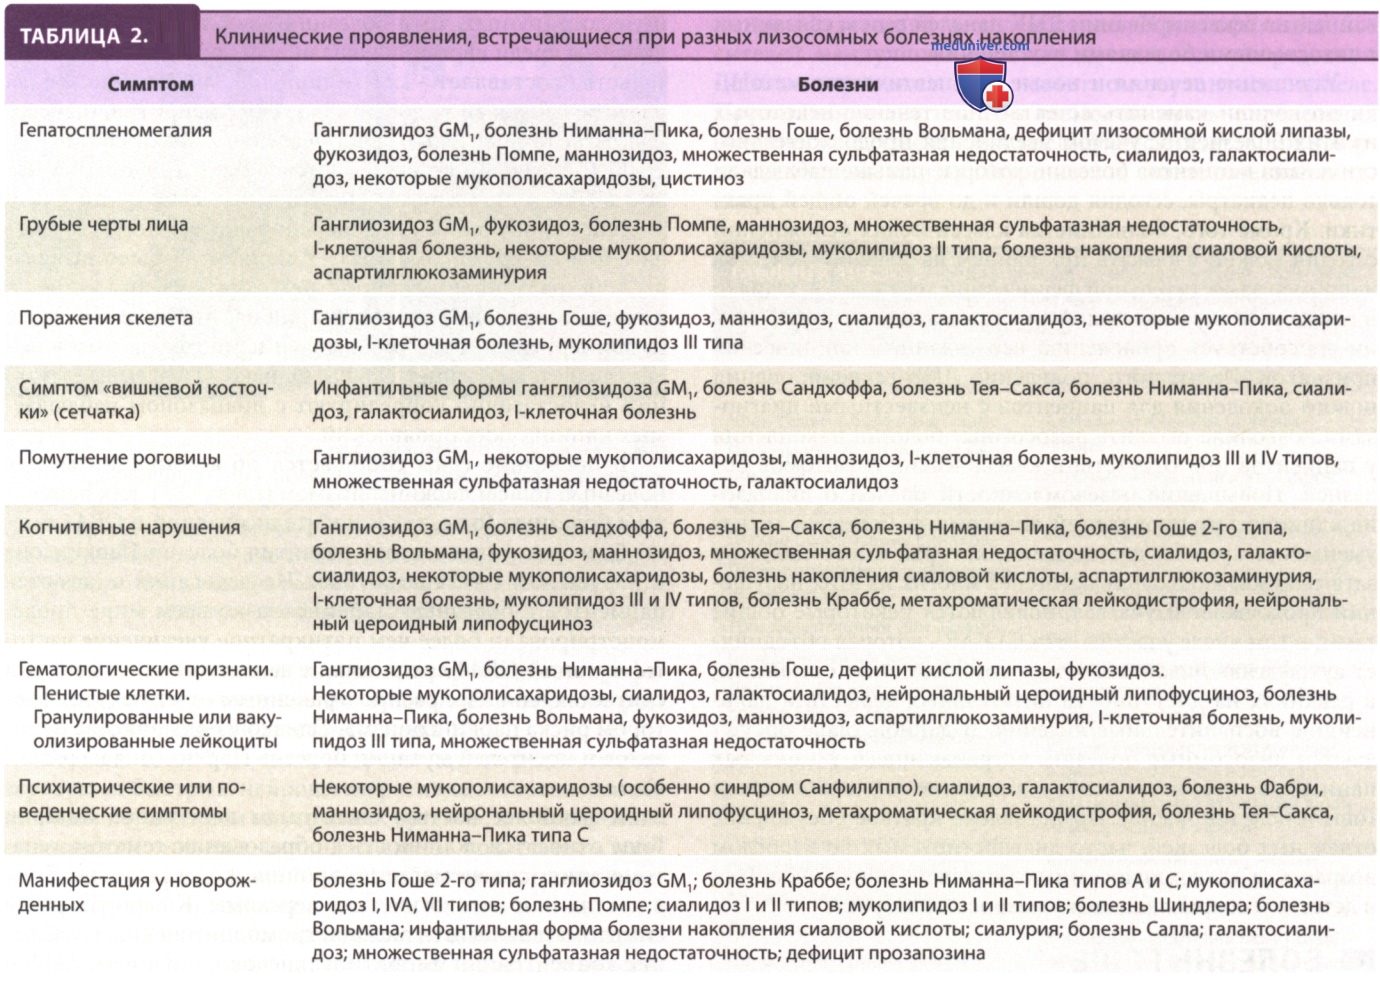
а) Метахроматическая лейкодистрофия. Метахроматическая лейкодистрофия (недостаточность арилсульфатазы А) приводит к накоплению сульфатидов в ЦНС и периферической НС, что ведет к демиелинизации аксонов и периферических нервов. Болезнь характеризуется большим спектром клинических проявлений и подразделяется на детский, ювенильный и взрослый варианты.
Часто проявляется периферическая невропатия с нарушением походки и регрессом когнитивных функций. Взрослая форма обычно проявляется деменцией и нарушениями поведения, что зачастую приводит к ошибочной диагностике психоза. Метахроматическая лейкодистрофия признана основной причиной психических заболеваний у взрослых, к ее основным симптомам относятся слуховые галлюцинации, гротескный бред, изменения поведения и личности, расторможенность и дезорганизация повседневной жизни, кататонические позы. У подобных пациентов постановка диагноза особенно сложна.
Прочие неврологические симптомы (например, дизартрия, спастичность) проявляются позже по мере прогрессирования заболевания. Метахроматическую лейкодистрофию следует заподозрить у пациентов с сочетанием снижения скорости нервной проводимости и повышения содержания белка в СМЖ. Диагноз устанавливают при подтверждении низкой активности арилсульфатазы А. Однако из-за возможного развития псевдодефицита диагноз необходимо подтвердить молекулярной диагностикой или определением экскреции сульфатидов с мочой.
Специфическая терапия в настоящее время отсутствует. В серии клинических случаев приводится описание того, что генная терапия гемопоэтическими стволовыми клетками может потенциально предотвратить дебют симптомов у детей на предсимптоматической стадии, а также может замедлить и даже приостановить прогрессирование заболевания.
б) Болезнь Тея-Сакса. Болезнь Тея-Сакса, обусловленная недостаточностью β-гексозаминидазы А, характеризуется избыточным накоплением производного жирных кислот ганглиозида GM2 в нейронах. Существуют три клинических варианта заболевания с учетом возраста дебюта: тип 1 — инфантильный, острый; тип 2 — подострый (в возрасте 2-18 лет); тип 3 — с поздним началом.
Главными симптомами заболевания являются неврологические и когнитивные расстройства, а также слепота, симптом «вишневой косточки» в области желтого пятна и глухота. У пациентов с ганглиозидозом GM2 с поздним началом обычно в анамнезе отмечаются легкие двигательные нарушения. У некоторых пациентов психиатрические симптомы могут проявиться за несколько лет до значимых двигательных нарушений.
К наиболее частым психиатрическим симптомам относятся острый психоз, мания, депрессия без психоза. Также могут развиться рецидивирующий прогрессирующий психоз, соответствующий гебефренной шизофрении, или большое депрессивное расстройство с последующими психотическими симптомами. Также часто отмечаются дизартрия и прогрессирующая утрата речи. Болезнь диагностируют измерением активности β-гексозаминидазы А в сыворотке крови или лейкоцитах при условии нормальной или повышенной активности изофермента β-гексозаминидазы В.
У беременных женщин и женщин, принимающих пероральные контрацептивы, тест следует проводить только на лейкоцитах. Мероприятия по популяционному скринингу среди евреев-ашкенази высокого риска позволили значительно снизить заболеваемость данной патологией.
в) Болезнь Ниманна-Пика типа С. Болезнь Ниманна-Пика типа С обусловлена ошибкой в клеточной миграции экзогенного ХС, что приводит к накоплению неэтерифицированного ХС в лизосомах; ее связывают с мутациями в генах NPC1 (95% случаев) и NPC2 (5% случаев). У пациента развивается целый спектр клинических проявлений, варьирующих от быстро прогрессирующего и фатального фенотипа у новорожденных до хронического нейродегенеративного течения с дебютом во взрослом возрасте.
Гликосфинголипиды и ХС накапливаются в различных тканях (печень, селезенка, костный мозг, ГМ). У взрослых клинические проявления могут включать прогрессирующую атаксию, вертикальную надъядерную офтальмоплегию и дистонию. Также могут развиваться деменция, депрессия, биполярные симптомы или шизофрения. Может выявляться ге-патоспленомегалия, предшествуя неврологическим симптомам. Диагноз устанавливают после подтверждения нарушения этерификации ХС в культуре фибробластов кожи (так называемый нагрузочный тест с филипином). Может проводиться и молекулярно-генетический анализ на мутации.
В клинических испытаниях миглустат (N-бутилдезоксиноджиримицин) смог стабилизировать, но не предотвратить и обратить ключевые неврологические симптомы. Решение о начале подобной терапии обычно принимается совместно врачами, родителями и лицами, осуществляющими уход за пациентом. Испытание с применением интратекального 2-гидроксипропил-β-циклодекстрина началось в 2017 г..
г) Аспартилглюкозаминурия. Аспартилглюкозаминурия больше всего распространена в Финляндии, нежели где-либо еще в мире, и представляет собой АуР-дефект распада гликопротеинов, который приводит к накоплению нераспавшихся соединений в лизосомах. У пациентов обычно отмечается замедление развития или его прогрессирующая задержка. Задержка речевого развития и двигательные нарушения обычно сопровождаются рецидивирующими инфекциями ВДП.
Пациенты обычно достигают уровня развития 5-6-летнего ребенка только в пубертатном возрасте; в последующем может отмечаться прогрессирующее ухудшение, которое приводит к тяжелым когнитивным нарушениям во взрослом возрасте. Типичные грубые черты лица, утолщение свода черепа и остеопороз связаны с легкой трансформацией соединительной ткани. Около 20% пациентов испытывают судороги на поздних стадиях заболевания, в основном в результате нарушений дифференцировки серого и белого вещества и замедленной миелинизации. Диагностику проводят путем обнаружения повышения содержания олигосахаридов в моче и недостаточной активности аспартилглюкозаминидазы в лейкоцитах.
д) Нейрональные цероидные липофусцинозы. Нейрональные цероидные липофусцинозы исторически подразделялись на четыре основные группы (инфантильную, классическую позднюю инфантильную, ювенильную и взрослую), отражавшие возраст проявления заболевания и появления аутофлюоресцентных цероидных липопигментов в ГМ и иных тканях. В настоящее время мутации, вызывающие нейрональные цероидные липофусцинозы, обнаружены в 13 генах человека, что осложняет генетический анализ.
Симптомы обусловлены недостаточностью пальмитоил-белковой тиоэстеразы 1, катепсина D и трипептидилпептидазы 1. При выявлении в детском и подростковом возрасте эти заболевания характеризуются нарушением зрения вплоть до слепоты, нарушениями походки, судорожными припадками и ранней смертью. Два основных клинических фенотипа у взрослых: 1) прогрессирующая миоклоническая эпилепсия с деменцией, атаксией и симптомами паркинсонизма с поздним началом; 2) изменения поведения и деменция с двигательной дисфункцией, атаксией, экстрапирамидными симптомами и поражением ствола ГМ.
Диагностика основана на обнаружении снижения активности ферментов, молекулярно-генетическом тестировании, а в некоторых случаях — на клинических симптомах и электронной микроскопии биоптатов тканей. ДД клинических фенотипов может осложняться из-за обширной вариабельности как возраста дебюта, так и характера прогрессирования заболевания. Таким образом, для оптимальной классификации может потребоваться молекулярное тестирование. Интратекальная заместительная терапия рекомбинантной трипептидилпептидазой 1 человека может замедлять прогрессирование двигательной и языковой дисфункции.
е) Дефицит лизосомной кислой липазы (LAL-D или болезнь Вольмана младенцев). Дефицит лизосомной кислой липазы (LAL-D или болезнь Вольмана младенцев) представляет собой АуР-болезнь накопления, обусловленную мутациями в гене LIPA. Клинические проявления связаны с лизосомальным накоплением холестериновых эфиров и триглицеридов, что обусловливает снижение генерации свободного ХС, усиление продукции липопротеинов, содержащих аполипопротеин В, а также снижение образования ХС ЛПВП.
У младенцев заболевание прогрессирует быстро, обычно в течение 6 мес после рождения. Клинические проявления LAL-D достаточно разнообразны. Наиболее частые клинические проявления (дислипидемия, гепатомегалия с поражением гепатоцитов, повышением уровня трансаминаз сыворотки, прогрессированием до фиброза и цирроза) сопровождаются иными, более распространенными ССЗ, печеночными и метаболическими заболеваниями. LAL-D диагностируется недостаточно, у многих пациентов диагноз не устанавливают или ошибочно диагностируют гетерозиготную семейную гиперхолестеринемию, семейную комбинированную гиперлипидемию, неалкогольный стеатогепатит или неалкогольную жировую болезнь печени. Заместительная ферментная терапия себелипазой-альфа одобрена FDA для коррекции патологии печени и липидов у детей и взрослых с LAD-D.
ж) Дефицит лизосомной кислой липазы. Дефицит лизосомной кислой липазы представляет собой группу заболеваний, связанных с дефектами лизосомной деградации и накоплением гликозаминогликанов. Эти хронические прогрессирующие болезни накопления характеризуются самыми разнообразными клиническими проявлениями, варьирующими в зависимости от типа. К симптомам относятся нарушение роста, грубые черты лица, множественный дизостоз, органомегалия, неврологические проявления с регрессией. У пациентов могут развиваться офтальмологические, сердечно-сосудистые, скелетно-мышечные, неврологические, желудочно-кишечные и слуховые осложнения.
Все болезни наследуются по АуР-типу, за исключением мукополисахаридоза II типа (синдрома Гюнтера), наследование которого сцеплено с Х-хромосомой. Когда-то мукополисахаридозы считались типично педиатрическими заболеваниями, однако с появлением заместительной ферментной терапии, улучшением терапевтических стратегий и улучшенной диагностикой легких форм все больше пациентов появляется во взрослых клиниках. Клинические симптомы каждого типа имеют сходства и различия.
Например, пациенты с мукополисахаридозом IS типа (синдромом Гурлера) могут иметь нормальный или низкий рост, нормальный уровень интеллектуального развития, при этом у них могут выявляться дегенеративные заболевания суставов, помутнения роговицы и поражения клапанов сердца. При этом симптомы у пациентов с мукополисахаридозом II типа совпадают с таковыми у пациентов с мукополисахаридозом I типа, за исключением более значимого поражения ДП и прозрачных роговиц у больных мукополисахаридозом II типа.
У пациентов с мукополисахаридозом III типа (Санфилиппо) в первую очередь развиваются симптомы со стороны ЦНС при легком поражении соматических органов. У них развивается прогрессирующее нарушение речи, а также тяжелые расстройства поведения и сна. Позже у них отмечается прогрессирующая утрата навыков и переход в вегетативное состояние со смертью на третьем десятилетии жизни. Пациенты с мукополисахаридозом IV типа страдают тяжелой дисплазией скелета при нормальном интеллектуальном развитии (тип А) либо дегенеративном течении (тип В). Лечение зависит от типа мукополисахаридоза. В целом, внимание сосредотачивают на оптимизации подвижности и функции суставов при помощи лечебной физкультуры и лечении нарушений ДП, связанных с прогрессирующим накоплением субстратов в мягких тканях ВДП.
У пациентов с мукополисахаридозом I, II и VI типов следует контролировать развитие цервикальной миелопатии из-за утолщения ТМО, что может повлиять на функциональные возможности пациента до развития явного восходящего паралича. Лечение доступно в форме заместительной ферментной терапии при мукополисахаридозе IS, II, IVA и VI типов, при этом ферментные терапии для иных форм мукополисахаридоза находятся в процессе разработки. Важно отметить, что прямая генная терапия для ЦНС показала многообещающие результаты на мышиной модели синдрома Гюнтера.
з) Цистиноз. Цистиноз представляет собой лизосомную болезнь накопления с тремя клиническими фенотипами: инфантильная или нефропатическая форма (наиболее частая); промежуточная форма (с ювенильным началом); доброкачественная форма, обычно наблюдаемая у взрослых и сопровождающаяся преимущественно поражением глаз. Накопление цистина в лизосомах связано с мутациями в гене CTNS, который кодирует цистинозин — лизосомный белок-переносчик. У пациентов с нефропатической формой наблюдается накопление цистина в лизосомах, ведущее к полиорганной системной недостаточности с развитием прогрессирующей патологии почек, кристаллов роговицы, а также симптомов со стороны ЩЖ, половых желез, ПЖЖ, мышц и ЦНС.
При взрослой форме может отмечаться только отложение кристаллов в роговице. Терапия носит поддерживающий характер и должна включать цистеамин — ЛП, назначаемый внутрь и уменьшающий накопление цистина. Капли цистеамина гидрохлорида способны растворять кристаллы роговицы и облегчать симптомы светобоязни.
и) Болезнь Помпе рассмотрена в отдельной статье на сайте - просим Вас пользоваться формой поиска по сайту выше.