а) Патофизиология. Болезнь Фабри*, сцепленный с Х-хромосомой наследственный дефицит лизосомального фермента α-галактозидазы А, имеет неполную пенетрантность у женщин и считается системным сосудистым заболеванием.
Данный дефект гидролитического отщепления терминальной молекулы галактозы от гликолипидов приводит к накоплению глоботриаозилцерамида и галабиозилцерамида в лизосомах многих типов клеток.
Лизосомные включения или отложения липидов наблюдаются в клетках сосудов, в том числе в клетках эндотелия и гладкомышечных клетках; в клетках сердца, в том числе в клетках эндокарда, кардиомиоцитах и клетках сердечных клапанов; в клетках эпителия почек, в том числе в клетках канальцев, клубочков и подоцитах; в нервных клетках, в том числе в ганглиях задних корешков и некоторых нейронах ЦНС.
Ген, кодирующий α-галактозидазу A (GLA), локализуется на хромосоме Xq22.1. Описано >400 мутаций (>600*), в том числе миссенс/нонсенс-мутации, малые делеции, большие делеции, дефекты сплайсинга и комплексные перестройки. У большинства пациентов уровень остаточной активности фермента составляет 2-25%, однако наиболее тяжелая форма болезни Фабри коррелирует с полным отсутствием активности α-галактозидазы А.
P.S. * КР «Болезнь Фабри». Ассоциация медицинских генетиков, Союз педиатров России. Одобрены МЗ РФ, 2019.
б) Клинические проявления. Такие клинические проявления, как ангиокератомы (точечные кожные элементы сине-черного цвета, не исчезающие при надавливании), изнуряющие боли, помутнение роговицы, могут появиться в детстве и способствовать постановке диагноза. Если диагноз пропущен, болезнь может привести к прогрессирующей почечной и СН.
У взрослых пациентов отмечается склонность к развитию ишемических инсультов, иногда в возрасте 20 лет, но чаще в четвертую и пятую декаду жизни. Как и при многих метаболических нарушениях, существует ряд проявлений, которые могут имитировать более распространенные заболевания, в связи с чем диагноз у многих пациентов своевременно не устанавливается.
Болезнь Фабри обычно проявляется в детстве (в классическом варианте — у мальчиков) эпизодами болей в конечностях. Ангиокератомы развиваются в подростковом возрасте, а во взрослом возрасте проявляется прогрессирующее нарушение функции почек. Прогрессирующее поражение сердца и сосудов ГМ является причиной большинства смертей при болезни Фабри во взрослом возрасте.
Х-сцепленная инактивация и пенетрантность данного Х-сцепленного заболевания отражаются в том, что почти у 90% женщин-носителей мутации проявляются симптомы, хотя диагноз у них также часто упускают.
Однако у большинства мужчин отмечаются более значимые клинические симптомы в более раннем возрасте по сравнению с гетерозиготными женщинами.
Несмотря на свою вариабельность, клинические проявления болезни Фабри развиваются в предсказуемом порядке: акропарестезии, ангиокератомы, протеинурия, полиурия, полидипсия, непереносимость тепла, холода и ФН, гипо- или гипергидроз, лимфаденопатия, боль в животе и диарея, повышенный риск прогрессирующего поражения сердца и ЦНС во взрослом возрасте.
У большинства пациентов регистрируют акропарестезии (или «криз Фабри»), то есть мучительные жгучие боли, которые могут быть непрерывными или эпизодическими. Зачастую они являются первым клиническим симптомом. Боль обычно в первую очередь развивается в стопах, затем в кистях; она может провоцироваться ФН, стрессом, экстремальными значениями температур окружающей среды. Пациенты могут предъявлять жалобы на боль в животе или в боку, напоминающую почечную колику.
Ангиокератомы (см. рис. С) часто являются ранним симптомом болезни Фабри и могут сопровождаться гипогидрозом. Эти классические кожные элементы со временем увеличиваются в количестве и размере, имея наибольшую плотность в области между пупком и коленями; однако они могут появляться где угодно, в том числе на слизистой оболочке щек. К офтальмологическим симптомам относятся извитость сосудов конъюнктивы и сетчатки, а также помутнения роговицы (cornea verticillata).
А. Рентгенограммы с деформацией по типу «конической колбы Эрленмейера» при болезни Гоше. Отмечается истончение кортикального слоя и расширение костномозговой полости в метафизе и прилегающем диафизе. B. Клетки Гоше — ретикулоэндотелиальные клетки, накапливающие патологические объемы липидов. C. Ангиокератомы (точечные кожные поражения, не исчезающие при надавливании)при болезни Фабри
Типичные поражения хрусталика наблюдаются при осмотре глаза с помощью щелевой лампы; их обнаруживают у больных мужчин и гетерозиготных женщин. Также может развиваться прогрессирующая тугоухость.
Поражение почек выявляют у 50% больных мужчин к 35 годам и 20% больных женщин; первым симптомом становится протеинурия (эпизодическая микропротеинурия и микроальбуминурия*) с последующим развитием прогрессирующей почечной недостаточности, а в осадке мочи иногда можно увидеть так называемые «мальтийские кресты» с двойным лучепреломлением.
P.S. * КР «Болезнь Фабри». Ассоциация медицинских генетиков, Союз педиатров России. Одобрены МЗ РФ, 2019.
ХБП является частью естественного течения болезни, и терминальная почечная недостаточность может развиться на втором-четвертом десятке лет. Болезнь Фабри следует заподозрить при обнаружении многочисленных парапельвикальных кист почек при визуализирующих методах исследования. По мере старения больных мужчин и женщин могут проявляться такие сердечно-сосудистые признаки, как гипертрофия желудочков, нарушения проводимости, ИБС, недостаточность аортального и митрального клапанов, расширение корня аорты.
Кроме того, атипичная болезнь Фабри может проявляться концентрической гипертрофией ЛЖ и отсутствием иных симптомов. Поражение сосудов ГМ с развитием транзиторных ишемических атак и инсульта отмечается у 25% пациентов со средним возрастом начала в 40 лет.
У женщин-носителей данной Х-сцепленной болезни отмечается тенденция к развитию более вариабельных и менее тяжелых симптомов с более поздним дебютом. У больных женщин может не отмечаться протеинурия даже при выраженном нарушении функции почек, и почти у 40% пациентов инсульт становится первичным симптомом. Несмотря на то что ангиокератомы обычно не появляются у больных женщин, у половины из них отмечается гипогидроз и непереносимость высоких температур.
Кардиомиопатия у больных женщин обычно развивается на 10 лет позже, чем у мужчин, и может быть единственным проявлением болезни Фабри.
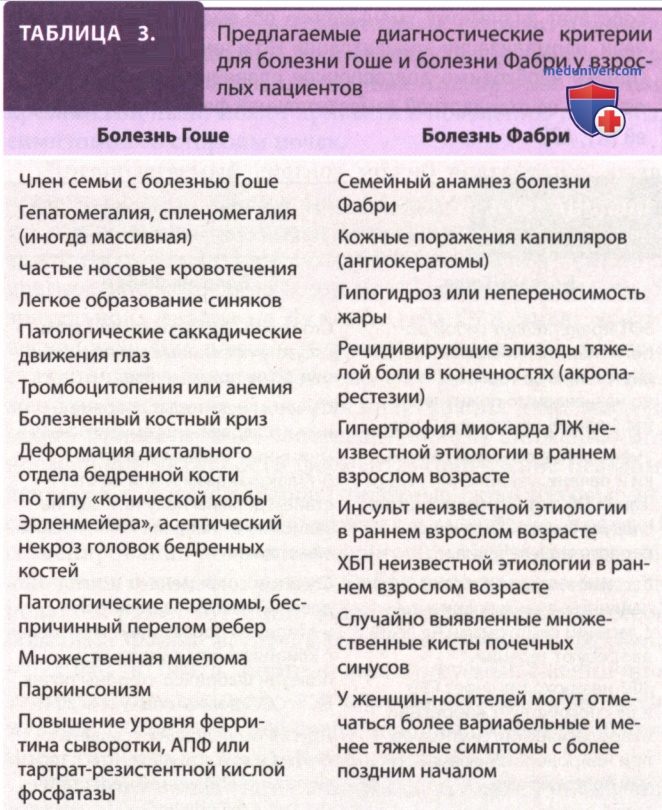
в) Диагностика. Болезнь Фабри следует заподозрить у пациентов с акропарестезиями, ангиокератомами и поражениями роговицы, а также у пациентов с криптогенными инсультами, идиопатической кардиомиопатией и болезнью почек (см. табл. 3). Скрининг на болезнь Фабри проводят среди мужчин и женщин с гипертрофией миокарда ЛЖ при отсутствии данных другой этиологии или при наличии почечной, сердечно-сосудистой, цереброваскулярной или кожной патологии в семейном анамнезе.
Ангиокератомы следует дифференцировать с болезнью Фордайса, доброкачественными ангиокератомами мошонки и ограниченными ангиокератомами туловища. Ангиокератомы также развиваются при иных лизосомных болезнях, в том числе маннозидозе, фукозидозе, сиалидозе, недостаточности β-галактозидазы и β-гексозаминидазы. Патология роговицы напоминает таковую, развивающуюся вторично после приема хлорохина или амиодарона. Токсическое действие кремниевой пыли может привести к появлению подобных симптомов со стороны почек.
Предполагаемый диагноз можно подтвердить выявлением низкой активности α-галактозидазы в лейкоцитах периферической крови или культуре фибробластов кожи. Активность фермента ниже 20% нормы считается диагностической, до 35% нормы — следует считать подозрительной. Анализ на мутацию гена GLA имеет критическое значение для подтверждения диагноза у мужчин с атипичной клинической картиной и гетерозиготных женщин, поскольку случайная инактивация Х-хромосомы может привести лишь к незначительному снижению или нормальной активности фермента.
Повышение осведомленности о болезни Фабри, пилотные скрининговые исследования среди новорожденных и внедрение стратегий секвенирования нового поколения при ССЗ привели к заключению о том, что болезнь Фабри встречается чаще, чем полагали ранее. Мутации, ассоциируемые с классической болезнью Фабри, встречаются среди мужчин с частотой 1:22 000-40 000, а мутации, ассоциируемые с атипичной клинической картиной, — с частотой 1:1000-3000 среди мужчин и 1:6000-40 000 среди женщин. Болезнью Фабри могут страдать от 3 до 12% взрослых с ГКМП .
РФ. Всем пациентам с клинической картиной болезни Фабри рекомендовано определение концентрации глоботриаозилсфингозина (Lyso-GB3) в пятнах высушенной крови или плазме крови для подтверждения диагноза, затем перед началом терапии и на фоне лечения для оценки эффективности терапии*.
P.S. * КР «Болезнь Фабри». Ассоциация медицинских генетиков, Союз педиатров России. Одобрены МЗ РФ, 2019.
г) Лечение. Симптоматическое лечение клинических проявлений болезни Фабри соответствует стандартам медикаментозной терапии. Антиагреганты (клопидогрел, ацетилсалициловая кислота (Аспирин), дипиридамол продленного действия) следует назначать для профилактики инсультов. Ингибиторы АПФ и блокаторы рецепторов ангиотензина применяют для лечения АГ и сохранения функции почек. Трансплантация почек эффективна у пациентов с терминальной почечной недостаточностью.
Нейропатическая боль подлежит лечению относительно низкими дозами противоэпилептических ЛП, антидепрессантами, местными анестетиками и обезболивающими ЛП. Применения НПВС следует избегать из-за потенциальной токсичности для почек.
Заместительная ферментная терапия доступна с 2001 г. (в РФ зарегистрированы два препарата - агалсидаза альфа и агалсидаза бета*), и РКИ свидетельствуют о ее умеренной пользе в отношении изменения естественного течения болезни.
P.S. * КР «Болезнь Фабри». Ассоциация медицинских генетиков, Союз педиатров России. Одобрены МЗ РФ, 2019.
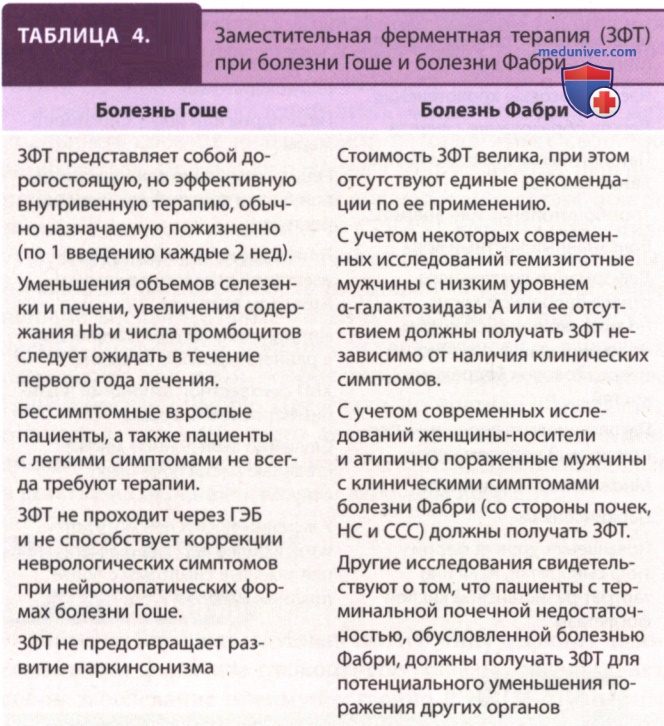
Несмотря на то что единые рекомендации отсутствуют, в целом сходятся на том, что данная терапия подходит для мужчин с классической формой болезни, симптоматических женщин и мужчин с атипичными формами заболевания (см. табл. 4). В последних испытаниях отмечена потенциальная эффективность мигаластата гидрохлорида (перорального фармакологического шаперона) для пациентов с конкретными специфическими мутациями в гене GLA.