Лизосомные болезни накопления - кратко с точки зрения терапии
Лизосомные болезни накопления представляют собой группу из более 50 различных наследственных патологий, общим признаком которых является дефект функции лизосом. Лизосомы — это одномембранные органеллы цитоплазмы, в полости которых поддерживается кислая среда и содержатся ферменты, способствующие деградации макромолекул.
Лизосомные болезни накопления возникают при дефиците одного или нескольких гидролитических ферментов, а также при дефектах или отсутствии незаменимых лизосомных транспортеров, рецепторов, кофакторов или защитных белков.
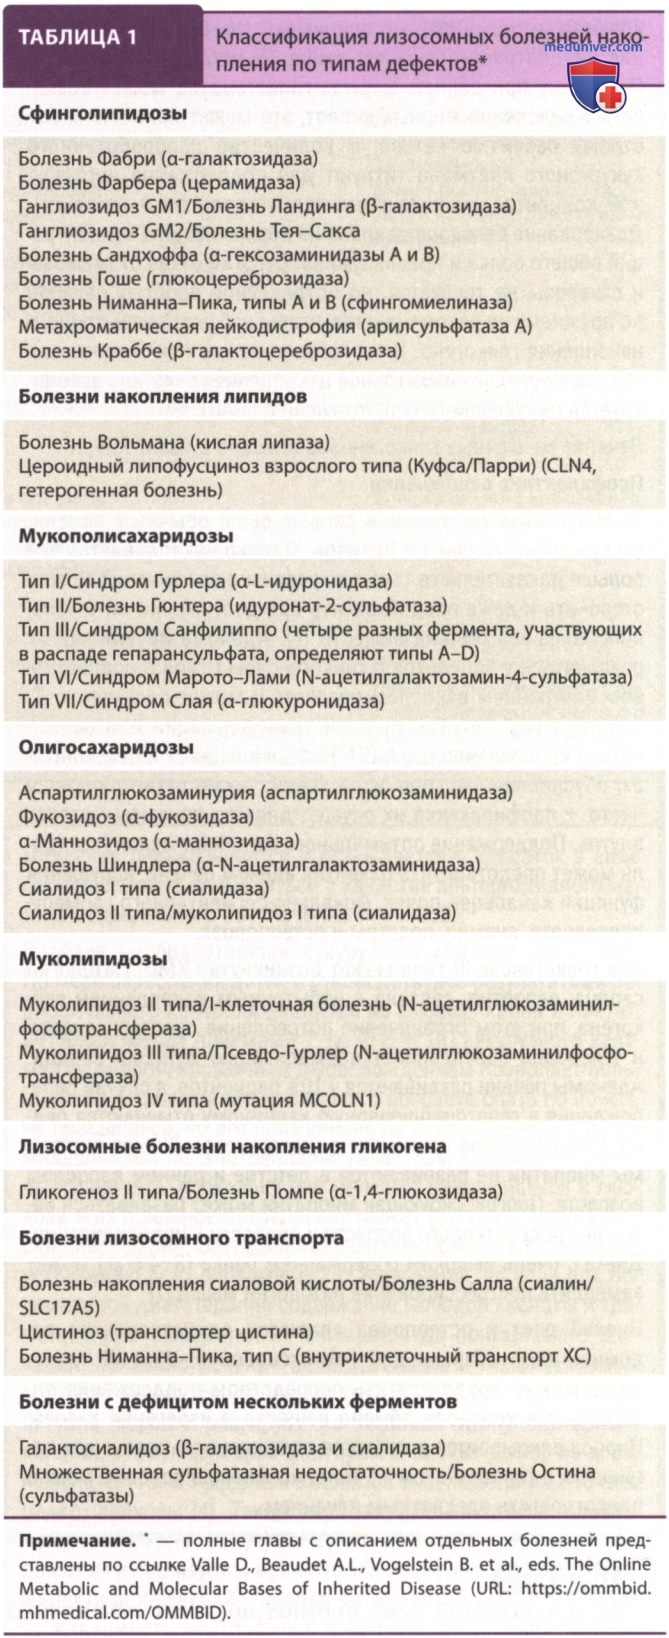
Обычно сложные макромолекулы, в том числе гликолипиды, мукополисахариды и гликопротеины, доставляются в лизосомы, где они подвергаются последовательной модификации рядом гидролаз. Недостаточность ферментов становится клинически значимой, когда макромолекулы накапливаются вследствие нарушения их деградации. При лизосомных болезнях накопления встречаются различные категории дефектов, приводящих к лизосомной дисфункции; примеры каждого типа перечислены в табл. 1.
Несмотря на то что большинство лизосомных болезней накопления встречается редко, их частота как группы среди живорожденных составляет 1:7000-8000. Данный показатель недооценивает реальную заболеваемость, поскольку легкие или стертые формы этих болезней зачастую не диагностируются.
Все нарушения наследуются по АуР-типу, за исключением болезни Фабри и болезни Гюнтера (мукополисахаридоза II типа), которые наследуются по рецессивному, сцепленному с Х-хромосомой типу, а также болезни Данона, обусловленной мутациями лизосома-ассоциированного мембранного белка 2 (lysosome-associated membrane protein 2, LAMP-2) и наследуемой по доминантному, сцепленному с Х-хромосомой типу.
Все лизосомные болезни накопления характеризуются широким спектром клинических проявлений, что иногда приводит к затруднениям в диагностике. Многие из этих нарушений традиционно классифицировали на инфантильный, ювенильный и взрослый типы с учетом возраста пациента на момент дебюта, однако атипичные случаи осложняют подобные разграничения.
К факторам, способствующим данному фенотипическому разнообразию, относятся степень остаточной активности фермента, клеточная локализация фермента, генотип, генетический фон пациента, а также прочие генетические, средовые и эпигенетические влияния.
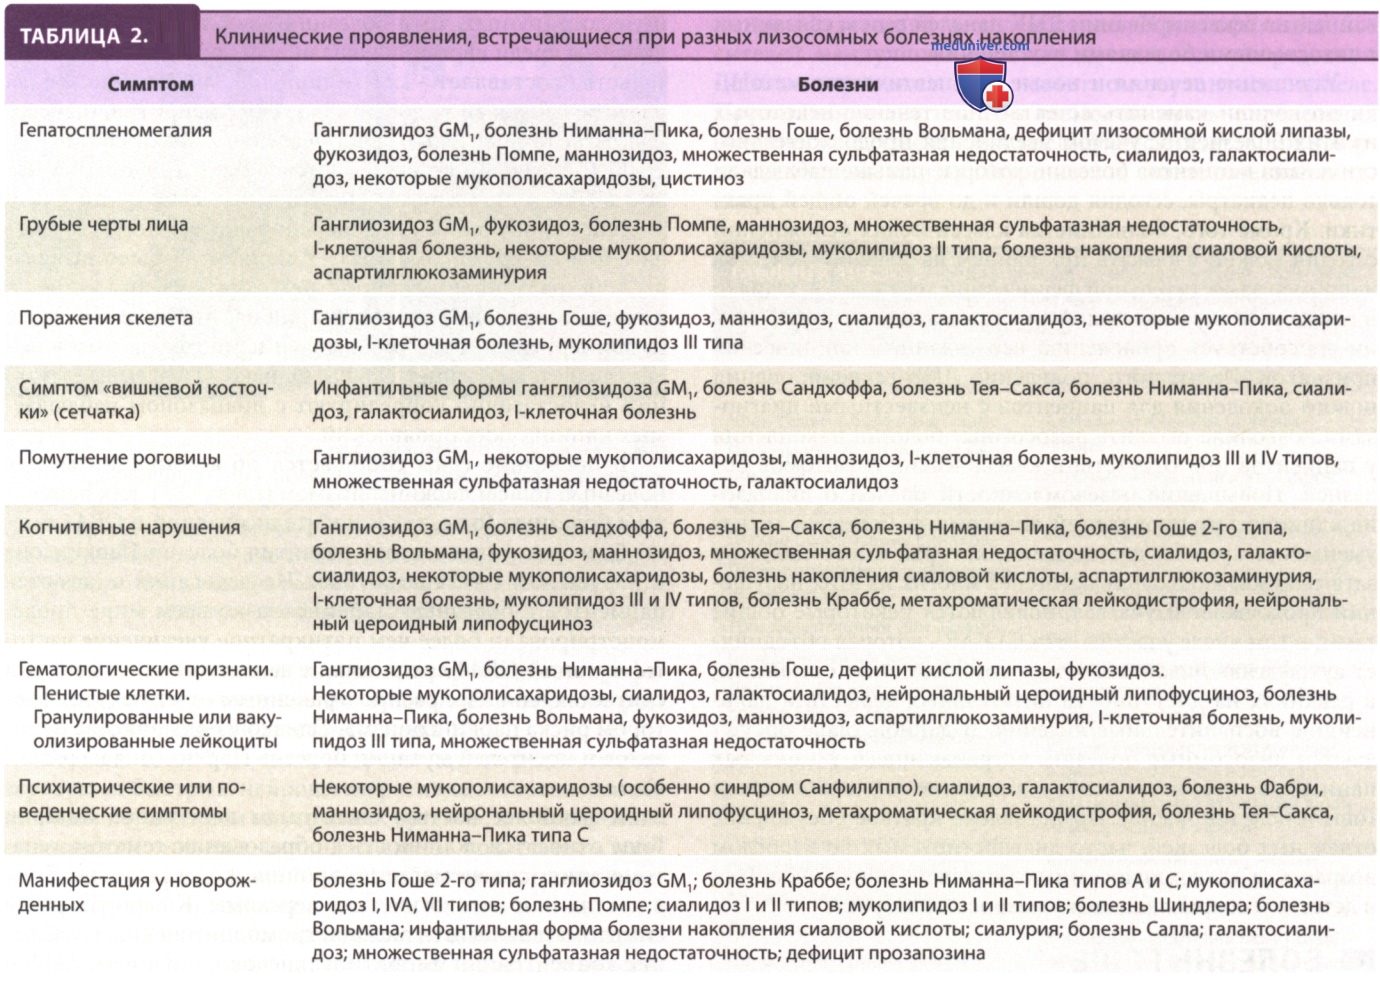
С появлением новых методов лечения для некоторых лизосомных болезней накопления чрезвычайно важной становится их ранняя диагностика. К типичным клиническим проявлениям относятся грубые черты лица, органомегалия, специфические глазные симптомы, в том числе помутнение роговицы или симптом «вишневой косточки» (в области макулы), цитопения, аномалии развития скелета, особенно множественный дизостоз.
Болезни, ассоциированные с каждым из этих симптомов, представлены в табл. 2. Активное подозрение должны вызывать случаи сочетания этих симптомов, их прогрессирования, регрессии развития или непохожести пациента на других членов семьи.
Диагностическое обследование включает тщательный сбор анамнеза с анализом родословной семьи, а также оценку возрастных норм развития в детстве и подростковом возрасте. Семейная история кровного родства, больные братья и сестры, множественные выкидыши или ранняя смерть могут помочь в постановке диагноза. Этническую принадлежность можно отнести к полезной информации, поскольку некоторые лизосомные болезни встречаются с более высокой частотой в конкретных группах населения, например среди евреев-ашкенази (болезнь Гоше 1-го типа, болезнь Тея-Сакса, муколипидоз IV типа) и скандинавов (маннозидоз, аспартилглюкозаминурия, болезнь Салла, болезнь Гоше 3-го типа).
При физикальном обследовании особое внимание уделяют измерению окружности головы (микро- или макроцефалия), чертам лица (грубые черты), увеличению языка, гепатоспленомегалии, скелетным проявлениям (кифоз, расширение длинных костей, тугоподвижность суставов). При осмотре кожи можно обнаружить ангиокератомы, особенно вокруг пупка и в складках кожи.
Осмотр глаз подразумевает фундоскопию и осмотр при помощи щелевой лампы для скрининга на накопление определенных веществ в сетчатке (симптом «вишневой косточки»), а также диагностику атипичных движений глаз, которые могут быть патогномоничными при таких заболеваниях, как нейронопатическая болезнь Гоше и болезнь Ниманна-Пика типа С. Кардиомиопатия неясного генеза и криптогенный инсульт могут стать первыми проявлениями болезни Фабри.
Тщательная неврологическая и когнитивная диагностика может принести плоды, поскольку к более поздним клиническим проявлениям некоторых болезней относятся деменция и психиатрические симптомы. Регрессия этапов развития может обеспечить раннюю диагностическую подсказку. Предварительное клинико-диагностическое обследование включает анализ мочи методом тонкослойной хроматографии, ОАК с мазком на вакуолизированные лейкоциты, рентгенографию скелета и офтальмологический осмотр.
По большей части диагностику конкретных лизосомных болезней накопления проводят методом количественного анализа ферментной активности в образце крови или клеточной линии фибробластов. Исторически тестом первой линии считается лизосомная панель, позволяющая оценить активность нескольких лизосомных ферментов в одном образце. При подозрении на лизосомную болезнь накопления рассматривают возможность проведения биопсии тканей (наиболее часто — костного мозга или печени), хотя показана она редко.
Большинство генов, кодирующих лизосомные ферменты, уже идентифицированы, и анализ мутаций обычно используется, когда мутация уже была идентифицирована в семье или когда известно, что конкретные мутации распространены в данной этнической группе. Появляются диагностические тесты, основанные на секвенировании ДНК панелей генов, связанных с лизосомными болезнями накопления.
Улучшение лечения и новые терапевтические методики позволили изменить естественное течение некоторых из этих болезней. С учетом увеличения продолжительности жизни пациентов болезни, которые раньше наблюдали только педиатры, сегодня дошли и до врачей общей практики. Кроме того, большинства классических осложнений сегодня можно избежать при раннем назначении лечения, например заместительной ферментной терапии. Однако в некоторых случаях увеличение продолжительности жизни способствует проявлению неожиданных клинических признаков.
Кроме того, появление ДНК-секвенирования нового поколения для пациентов с неизвестными диагнозами позволило выявить лизосомные болезни накопления у пациентов при отсутствии классических симптомов болезней. Повышение осведомленности врачей о диапазоне клинических проявлений лизосомных болезней может уменьшить срок их диагностики, которая имеет свойство затягиваться. Поскольку патогенез многих из этих нарушений продолжает изучаться, появляются некоторые общие темы, в том числе участии сети CLEAR*, которая объединяет аутофагию, лизосомы и лизосомоподобные органеллы, в реакциях на доступность питательных веществ и дальнейшие воспалительные явления.
P.S. * CLEAR (coordinated lysosomal expression and regulation — координированная лизосомная экспрессия и регуляция).
В отдельных статьях на сайте обсуждаются лизосомные болезни, встречающиеся у взрослых пациентов, при этом особое внимание уделено болезни Гоше и болезни Фабри. Представлено краткое обсуждение отдельных болезней, часто диагностируемых во взрослом возрасте, а также лизосомных болезней, проявляющихся в детстве и сохраняющихся во взрослом возрасте.