Контрольные вопросы по диагностике врожденного нарушения обмена веществ в терапии
1. 35-летнюю женщину привозят в ОНМП с жалобами на приступы тошноты, головных болей и ступора после приема пищи, богатой белком. В прошлом были подобные эпизоды. Ее брат умер младенцем из-за энцефалопатического криза. Уровень аммония в плазме крови при поступлении составил 400 мкмоль/л (норма: <40 мкмоль/л). Что является наиболее подходящим первоначальным лечением?
A. Заместительная терапия ферментами.
B. Трансплантация печени.
C. Только введение жидкости в/в.
D. Альтернативная терапия с использованием в/в введения натрия бензоата и/или натрия фенилбутирата.
E. Гидроксокобаламин в/м.
Ответ D. 35-летняя женщина страдает от дефицита орнитинтранскарбамилазы (фермент цикла мочевины, который является частью цикла мочевины, отвечающей за превращение азота в мочевину).
Дефицит любого из пяти ферментов цикла мочевины и трех белков-переносчиков приведет к временному ↑ содержания аммония в плазме крови во время эпизодов интеркуррентных заболеваний, катаболизма или приема высокобелковой пищи.
Дефицит орнитинтранскарбамилазы наследуется как Х-сцепленный рецессивный признак, объясняющий, почему брат пациентки умер младенцем во время гипераммонемического кризиса. У женщин-носителей гена дефицита орнитинтранскарбамилазы симптомы заболевания могут проявляться только после приема пищи с высоким содержанием белка.
Цель терапии — быстро нормализовать содержание аммония путем терапии альтернативным путем и/или гемофильтрации и/или гемодиализа. Результат плохой, если содержание аммония не корректируется своевременно.
2. У 32-летнего мужчины из Пакистана с судорогами недавно диагностировали врожденное нарушение обмена веществ. Из его семейного анамнеза известно, что у него есть больная сестра, а его здоровые родители состоят в кровном родстве. Есть двоюродный брат с таким же состоянием. Учитывая эту семейную историю, какой наиболее вероятный способ наследования указанного состояния?
A. Митохондриальное наследование (наследование патологии в митохондриальных генах).
B. Х-связанное рецессивное наследование.
C. АуР-наследование.
D. АуД-наследование с полной пенетрантностью.
E. Комплексное наследование, включая различные генетические и экологические факторы.
Ответ В. В силу кровного родства здоровых родителей и отсутствия пострадавших членов семьи в других поколениях АуР-наследование — наиболее вероятный способ наследования для данного состояния. Митохондриальное (материнское) наследование мутаций в митохондриальных генах может наблюдаться при нарушениях дыхательной цепи, с волнообразным течением заболевания в результате гетероплазмии (наличия патогенных мутаций в части митоходриальных геномов клетки).
Х-связанное рецессивное наследование приводит к тяжелому поражению мужчин и умеренному поражению или отсутствию симптомов у женщин-носителей. Расстройства с АуД-наследованием с полной пенетрантностью проявляются у нескольких членов семьи в каждом поколении. Риск рецидива составляет 50% для будущего потомства пострадавших людей. Сложное наследование может наблюдаться при раке, глаукоме и болезни Альцгеймера из-за различного вклада генетических факторов и факторов окружающей среды.
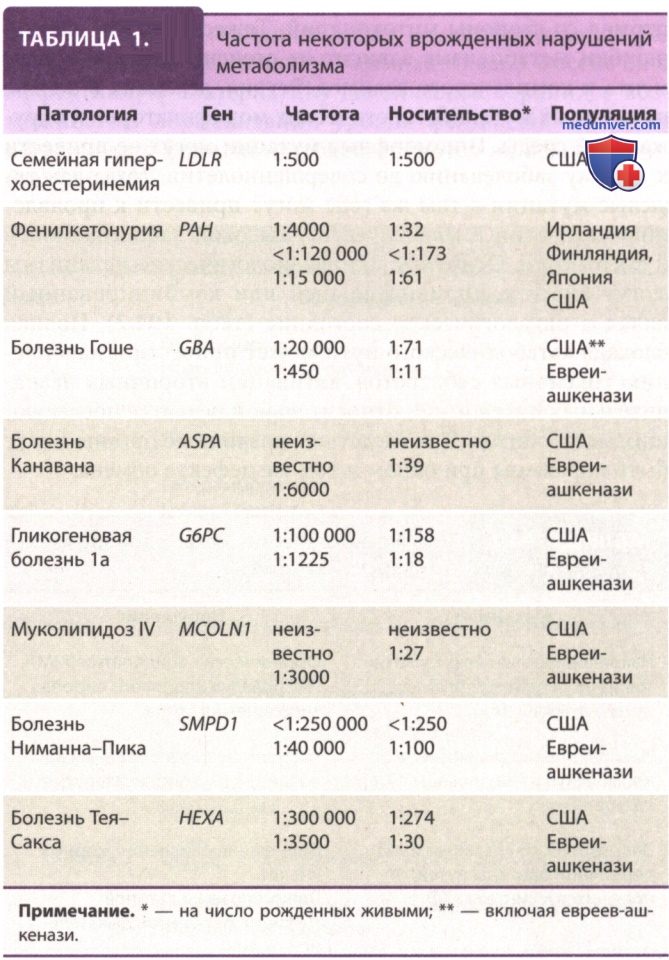
3. 23-летняя женщина и ее 25-летний муж, оба этнические евреи-ашкенази, проходят генетическое консультирование относительно риска рождения ребенка с болезнью Гоше и/или других состояний. Каков наиболее вероятный риск?
A. Риск рождения ребенка с болезнью Гоше ничтожен.
B. Показан скрининг обоих родителей на болезнь Гоше с помощью анализа общих мутаций в гене GBA.
C. Пренатальная диагностика рекомендуется на раннем сроке беременности путем анализа активности глюкоцереброзидазы в амниоцитах.
D. Скрининг обоих родителей должен быть всесторонним и включать панель патологии евреев-ашкенази и СМА для обоих родителей и ломкую Х-хромосому для матери.
E. Определить только кариотип матери.
Ответ D. Частота носителей генов для ряда генетических состояний, включая болезнь Гоше, заметно ↑ у пациентов, принадлежащих к евреям-ашкенази. Поэтому скрининг носителей генов не должен ограничиваться болезнью Гоше, но также должен включать болезнь Тея-Сакса, болезнь Канавана, болезнь Ниманна-Пика и многие другие для обоих родителей, а также ломкую Х-хромосому матери.
4. У 19-летнего мужчины диагностировано расстройство окисления жирных кислот. Какой патофизиологический механизм создает повышенный риск осложнений?
A. Накопление токсичных субстратов вследствие блокады путей элиминации.
B. Энергетический сбой из-за первичной блокировки пути, который важен для синтеза АТФ.
C. Прогрессирующее накопление нетоксичных субстратов из-за дефекта путей катаболизма.
D. Дефект посттрансляционного гликозилирования.
E. Блокада пути анаболизма.
Ответ В. Нарушения окисления жирных кислот приводят к ↓ β-окисления жирных кислот различной длины цепи в зависимости от степени дефицита фермента. В результате получается меньше запасов ацетил-КоА, которые могут быть доступны для синтеза АТФ и/или кетоновых тел. Клинически пациенты с нарушениями окисления жирных кислот имеют пониженную толерантность натощак и подвержены риску гипогликемии и энергетической недостаточности в скелетных мышцах и в миокарде.
5. Диагноз мукополисахаридоза типа I подозревается у 21-летней женщины с гепатоспленомегалией, помутнением роговицы и синдромом запястного канала. Какой первый диагностический тест для подтверждения диагноза?
A. Гликозаминогликаны мочи.
B. Органические кислоты мочи.
C. Профиль ацилкарнитина в плазме крови.
D. Аминокислоты плазмы крови.
E. Секвенирование всего экзома.
Ответ А. Мукополисахаридоз типа I характеризуется повышенной экскрецией дерматана и гепаринсульфатов (гликозаминогликанов).