а) Определение. Термин «метаболизм» (от греч. μεταβολη, «изменение») относится к сети химических реакций, которые поддерживают организм человека через пищеварение, всасывание, транспорт и использование питательных веществ.
Врожденные ошибки метаболизма — генетические нарушения, связанные с дефицитом ферментов, мембранных белков-транспортеров, сигнальных пептидов или структурных белков, которые влияют на внутренние метаболические пути. Полученный клинический фенотип соответствует спектру различных проявлений органов, которые могут быть прогрессирующими, колеблющимися или постоянными по природе и могут проявляться в любом возрасте.
Каждый из врожденных дефектов метаболизма может присутствовать в подростковом и/или взрослом возрасте, хотя более тяжелые проявления обычно распознаются в младенческом и детском возрасте. Арчибальд Гаррод стал пионером в области врожденных ошибок метаболизма после признания в 1902 г. алкаптонурии одним из первых метаболических состояний, вызванных гомозиготным состоянием мутантных аллелей.
Он первым признал АуР-наследование дополнительных врожденных дефектов метаболизма, включая цистинурию, пентозурию и альбинизм, и рассуждал на тему «химической индивидуальности» как одной из движущих сил селекции и эволюции. Но только в начале 1950-х гг. дефект гомогентизат-1,2-диоксигеназы (HGD) был признан основной причиной алкаптонурии, и потребовалось еще много лет, чтобы выявить патогенные мутации в гене HGD. Появление новых аналитических методов привело к возможности молекулярной и биохимической характеристики известных врожденных дефектов метаболизма, разграничению и распознаванию новых клинических фенотипов, некоторые из которых ранее не относились к врожденным дефектам.
Полное определение первого генома человека в 2001 г. и следующая за ним революция «геномики» заложили основу для последовательной идентификации многих других состояний посредством секвенирования следующего поколения, в результате чего общее количество каталогизированных врожденных дефектов метаболизма составило 1000.
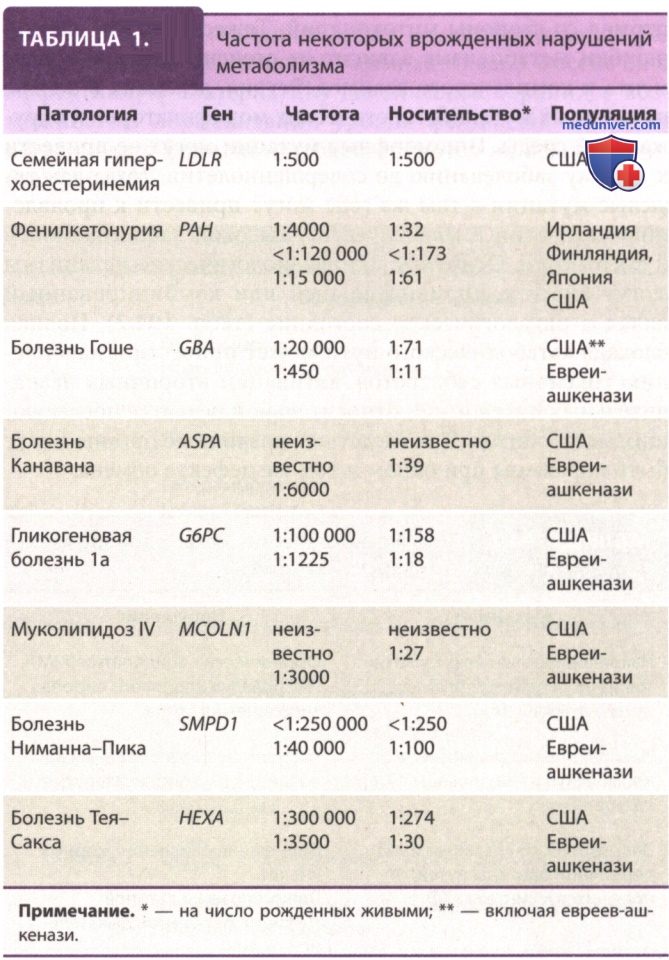
б) Эпидемиология. Ошибки метаболизма возникают во всех популяциях, хотя их частота и распространенность могут значительно отличаться из-за различий в скорости передачи дефектного гена. Эти вариации легко объясняются наличием мутаций-основателей, например, у лиц ашкеназского еврейского или амишского происхождения, или ↑ частоты родителей — кровных родственников, что приводит к относительному ↑ частоты мутантных аллелей (табл. 1). Знание интенсивности передачи дефектного гена играет важную роль в генетическом консультировании до зачатия и целевом скрининге носителей.
в) Патофизиология. Сложность метаболизма человека и его пространственная связь с протеомом, геномом и метиломом человека изучены плохо. Встречающиеся в природе варианты нуклеотидных последовательностей человека могут приводить или не приводить к изменению аминокислотных последовательностей в пептидах и белках. Теперь хорошо известно из секвенирования всего экзома и генома, что индивидуумы могут нести >10 000 нуклеотидных вариантов, причем подавляющее большинство вариантов — молчащие однонуклеотидные полиморфные варианты. До 4% вариантов могут быть патогенными либо в рецессивном, либо в доминантном гене.
Эти варианты, в частности, приведут к функциональным изменениям белков, которые могут сделать пораженного индивидуума восприимчивым к заболеванию, ↑ риск нежелательных побочных эффектов при лечении определенными ЛП или ↑ риск генетических состояний в будущих поколениях. Врожденные ошибки метаболизма — моногенные состояния, которые следуют за АуР или АуД, Х-связанными рецессивными/доминантными или митохондриальными паттернами наследования.
Следует отметить существование генетических и/или экологических модификаторов, которые способствуют межличностной и внутрисемейной изменчивости фенотипической экспрессии, хотя для большинства врожденных ошибок метаболизма эти модификаторы остаются неуловимыми. В случае митохондриального наследования гетероплазмы (случайное распределение и экспрессия митохондриальных мутаций в разных органах) сама по себе объяснима поразительная изменчивость клинических симптомов со стороны митохондрий. Тяжесть любой данной ошибки метаболизма зависит от степени дефицита фермента и комплексного взаимодействия, лежащих в основе патогенных мутаций, генетических модификаторов и окружающей среды.
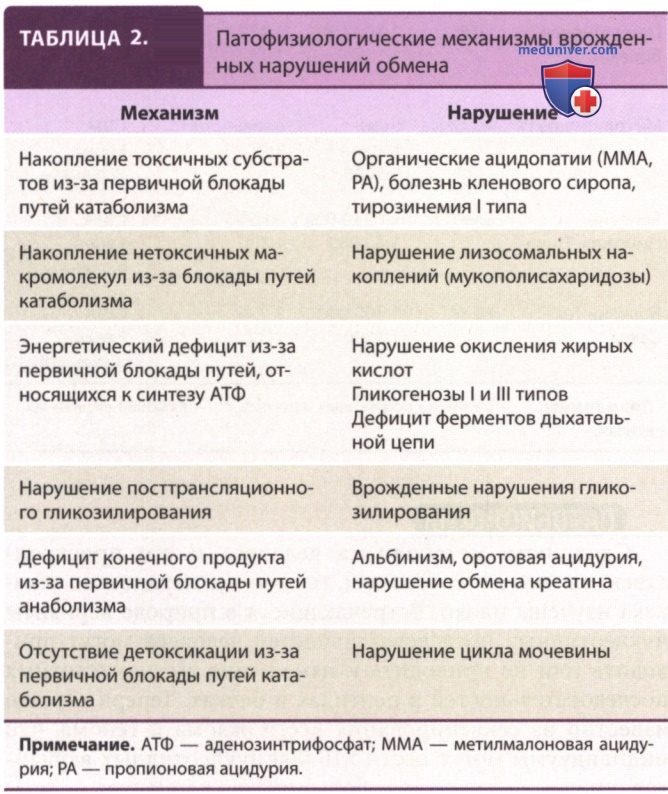
Гипоморфные мутации могут не привести к явному заболеванию до совершеннолетия, тогда как тяжелые мутации в том же гене могут привести к проявлению патологии в младенчестве, высокой заболеваемости и смертности. Основные патофизиологические механизмы могут вносить индивидуальный или комбинированный вклад в патологическое состояние (табл. 2). Полная блокада катаболического пути может привести к накоплению токсичных субстратов, активации вторичных незначительных путей и/или относительной нехватке последующих метаболитов. Как следствие, различные органы могут быть поражены при одном и том же дефекте обмена.
г) Клинические проявления. Врожденные ошибки метаболизма обычно влияют на функцию нескольких органов и, более чем в 50% случаев, на центральную и/или периферическую НС и/или мышцы. Одно или несколько проявлений органа могут доминировать в клиническом фенотипе, хотя возможны олигосимптомные случаи.
Клинический фенотип представляет собой непрерывный клинический спектр, варьирующий от тяжелого конца в младенческом возрасте до легкой симптоматики в подростковом и/или взрослом возрасте. Некоторые люди, имеющие врожденные ошибки метаболизма, могут никогда не обращаться к врачу из-за почти полного отсутствия симптомов или их нетипичного проявления. Последние данные программ скрининга новорожденных свидетельствуют о гораздо более высоких показателях заболеваемости для некоторых врожденных дефектов метаболизма из-за выявления высокого уровня легких случаев, при которых никогда не развиваются симптомы, характерные для заболевания.
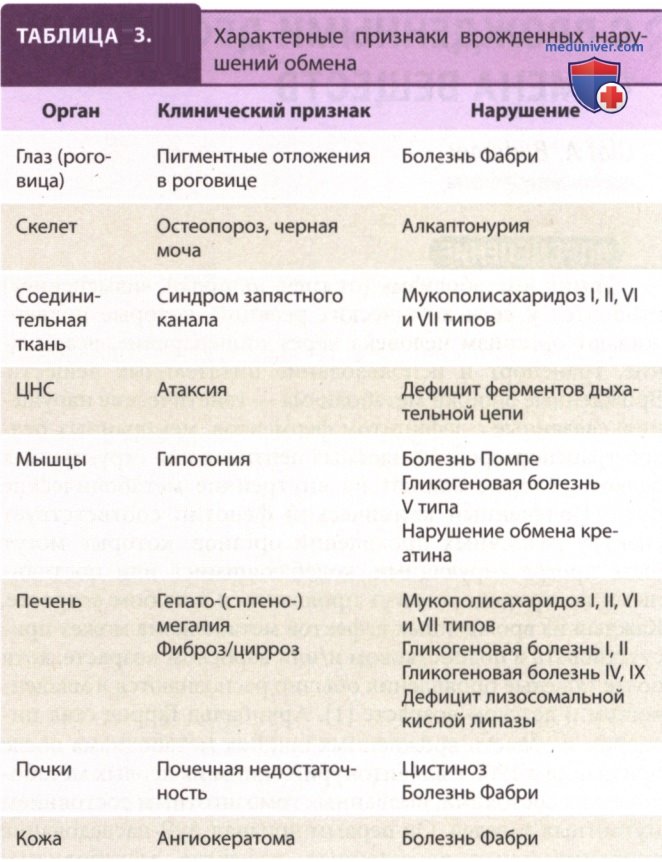
Некоторые клинические признаки патогномоничны для врожденных дефектов метаболизма, тогда как другие должны вызывать подозрение на их наличие (табл. 3).
д) Классификация. Врожденные ошибки метаболизма могут быть классифицированы по основному патомеханизму (см. табл. 2), по природе и/или локализации вовлеченного белка или по клиническому фенотипу (см. табл. 3). Недавно для врожденных дефектов метаболизма был предложен новый нозологический подход.