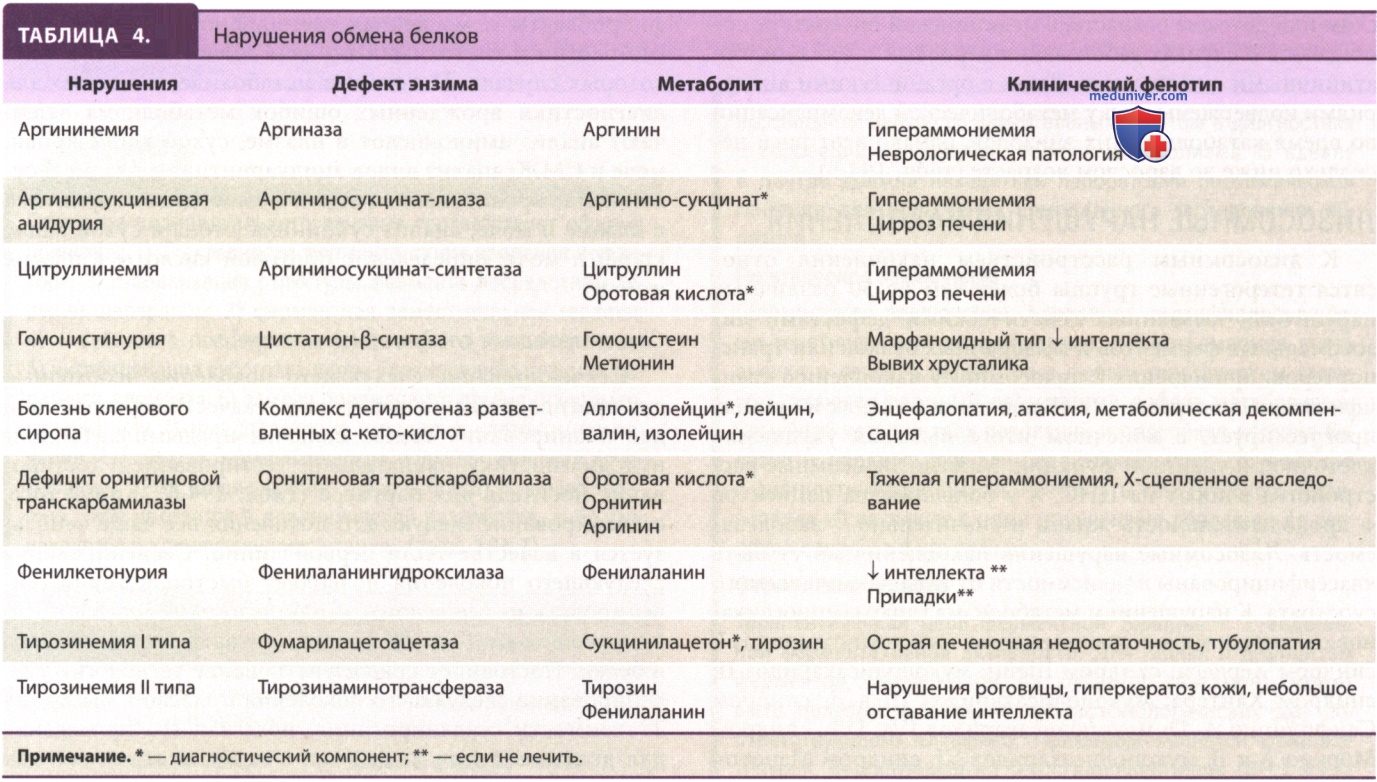
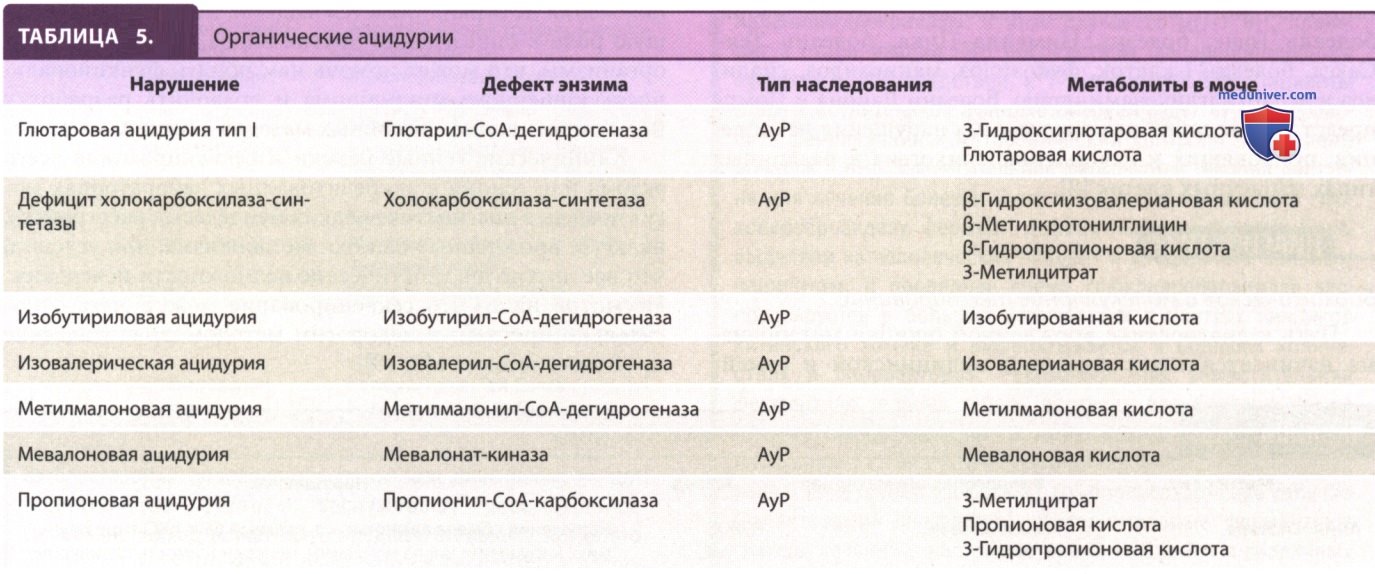
Состояния, обусловленные дефицитом цитозольного или митохондриального фермента или транспортного белка (табл. 4 и 5). Ниже перечислены некоторые наиболее частые врожденные ошибки метаболизма белка, хотя список не является исчерпывающим из-за пространственных ограничений.
а) Фенилкетонурия. Фенилаланин — незаменимая аминокислота, важная для роста и выработки гормонов ЩЖ, нейромедиаторов и меланина. Фенилкетонурия вызвана дефицитом тетрагидробиоптерина (ВН4) — зависимой гидроксилазы фенилаланина, которая катализирует преобразование фенилаланина в тирозин.
Фенилкетонурия также может быть вызвана дефицитом ферментов, которые необходимы для синтеза ВН4. Фенилкетонурия — одна из «традиционных» врожденных ошибок метаболизма и первое заболевание, которое было включено в программы скрининга новорожденных >50 лет назад, демонстрируя, что ранняя диагностика и продолжение терапии приводят к нормальному интеллектуальному развитию.
Появление новых методов лечения (в последнее время — пегилированной рекомбинантной фенилаланин-аммиак-лиазы) обеспечило эффективную альтернативу диетической терапии с возможностью нормализации уровня фенилаланина (даже когда люди с фенилкетонурией остаются на обычной диете).
б) Нарушения цикла мочевины. Для функционирования цикла мочевины требуется несколько митохондриальных и цитозольных ферментов и транспортеров. Люди с любым из нарушений цикла мочевины подвержены риску гипераммониемии во время катаболических эпизодов, когда наблюдается повышенная скорость распада белка.
Все состояния наследуются как АуР-признак, за исключением дефицита орнитинтранскарбамилазы, который наследуется как Х-связанный рецессивный признак (см. табл. 4). Женщины с орнитинтранскарбамилазой обычно испытывают отвращение к большому потреблению белков, которое приводит к неврологическим симптомам, включая мигрени.
Своевременный диагноз и начало терапии после тщательного сбора анамнеза в отношении диеты и семейной истории, чтобы выявить других членов семьи, находящихся в опасности, являются важными условиями для хорошего результата.
в) Органические ацидурии. Органические ацидурии — нарушения из-за дефицита ферментов митохондрий и накопления потенциально токсичных оснований, активации альтернативных путей и отсутствия последующих продуктов. Несмотря на то что типичная клиническая картина наблюдается в младенческом или детском возрасте, в медицинской литературе сообщалось о случаях заболевания взрослых с легкими или атипичными симптомами.
Люди с органическими ацидуриями подвержены риску метаболической декомпенсации во время катаболических эпизодов, однако этот риск несколько ниже во взрослом возрасте (табл. 5).
г) Лизосомные нарушения накопления. К лизосомным расстройствам накопления относятся гетерогенные группы более чем из 50 различных нарушений, вызванных генетическими дефектами лизосомальных ферментов и мембранных белков или транспортеров, приводящих к лизосомному накоплению специфических субстратов.
Накопление в тканях и органах прогрессирует, в конечном итоге вызывая ухудшение клеточной и тканевой функции. Многие лизосомные расстройства влияют на ЦНС, и у большинства пациентов ↓ продолжительность жизни и значительно ↑ заболеваемость. Лизосомные нарушения накопления могут быть классифицированы в зависимости от типа накапливаемого субстрата. К нарушениям метаболизма гликозаминогликанов относятся мукополисахаридозы: мукополисахаридоз I, синдром Херлера, синдром Шейи; мукополисахаридоз II, синдром Хантера; мукополисахаридоз III a-d, синдром Санфилиппо А-D; мукополисахаридоз IVa, IVb, синдром Моркио А и В; мукополисахаридоз VI, синдром Марото-Лами; мукополисахаридоз VII, синдром Слая.
Нарушения ганглиозидного метаболизма включают болезнь Фабри, болезнь Гоше, болезнь Ниманна-Пика, болезнь Тея-Сакса, болезнь I-клеток, фукозидоз, маннозидоз, сиалидоз и аспартилгликозаминурию.
Болезни Данона и Помпе представляют собой два лизосомных нарушения накопления, приводящих к накоплению гликогена в различных типах мышечных клеток.
д) Диагностика:
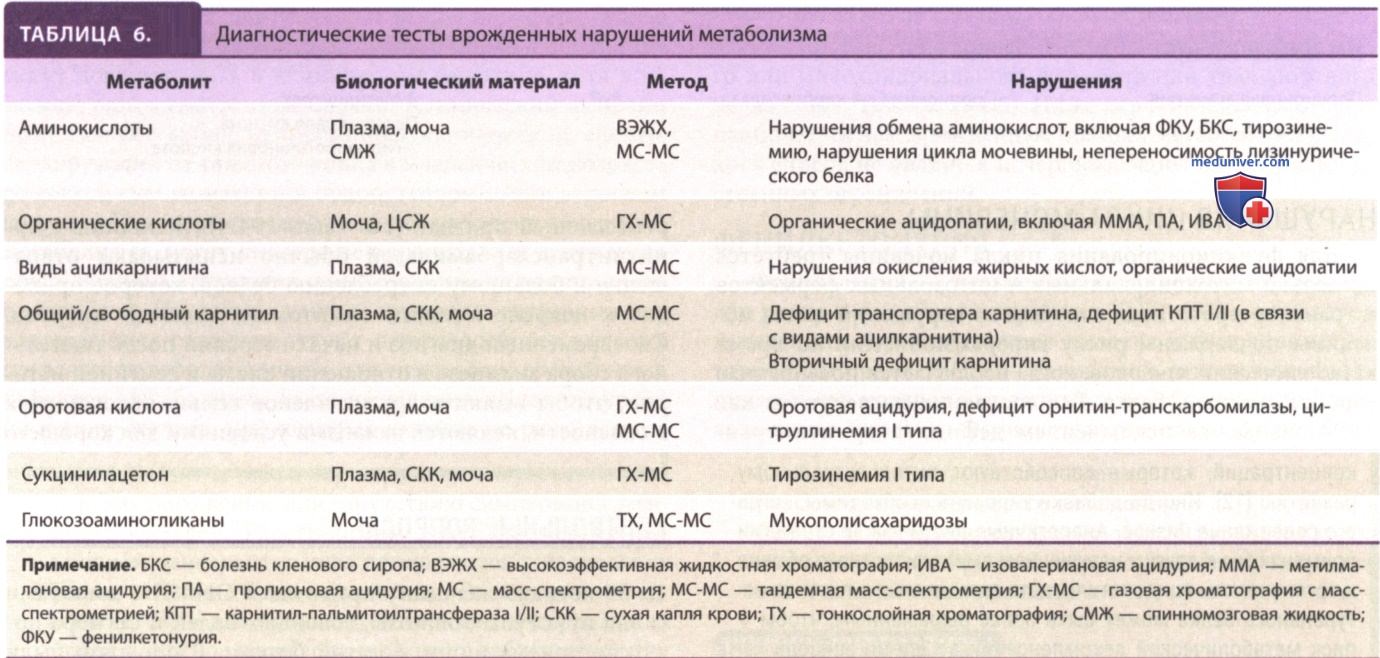
1. Биохимическое и молекулярное тестирование. Путь к диагностике врожденной ошибки метаболизма начинается с установления медицинской и семейной истории, а также углубленной клинической оценки. Большинство врожденных ошибок метаболизма можно диагностировать путем анализа малых молекул (метаболитов, пептидов и гормонов) в соответствующих жидкостях организма (сыворотка, цельная кровь, моча и СМЖ) с последующим тестированием ферментов в тканях (высушенная цельная кровь, лимфоциты, лейкоциты, фибробласты и мышечная ткань).
Биопсии тканей для гистологии и гистохимии все еще имеют значение в некоторых случаях. Некоторые метаболические тесты для диагностики врожденных ошибок метаболизма включают анализ аминокислот в плазме, сухой капле крови, моче и СМЖ; анализ видов ацилкарнитина в плазме и сухой капле крови; анализ общего и свободного карнитина в плазме и моче; анализ сукцинилацетона в сухой капле крови и моче; определение оротовой кислоты в плазме и моче.
2. Секвенирование следующего поколения. Секвенирование следующего поколения необходимо для прогнозирования фенотипа и в качестве предпосылки для планирования семьи, включая предымплантационную диагностику, пренатальное тестирование и тестирование носителя для партнера (табл. 6). Кроме того, секвенирование следующего поколения все чаще используется в качестве теста первой линии. Секвенирование следующего поколения позволяет быстро и точно сек-венировать целые геномы и/или экзомы человека, представляющие от 1 до 2% генома, который транслируется в белки.
Постоянное совершенствование технологий секвенирования следующего поколения привело к быстрому ↓ стоимости секвенирования, облегчая его проведение для десятков тысяч людей как в исследовательских, так и в клинических условиях. Секвенирование следующего поколения не ограничивается людьми, но играет все большую роль в определении других видов, включая микроорганизмы, что может помочь нам понять функциональность кишечного микробиома и позволить разработку новых противоинфекционных методов лечения.
Клинические генные панели и секвенирование всего экзома или генома в аккредитованных лабораториях могут помочь в диагностике редких менделевых расстройств, включая врожденные ошибки метаболизма, при условии, что все другие диагностические возможности исчерпаны. Несмотря на то что секвенирование может быть относительно простым и недорогим методом, аналитические проблемы остаются.
е) Лечение. Стратегия индивидуального лечения соответствует общему принципу:
1) ↑ активности фермента путем введения кофактора;
2) стабилизация структуры фермента посредством терапии шапероном;
3) ферментная заместительная терапия;
4) ↓ субстрата посредством диетического вмешательства;
5) ингибирование субстрата путем блокирования реакции обратного фермента;
6) замена пораженного органа (например, печени);
или
7) трансплантация стволовых клеток и/или терапия.
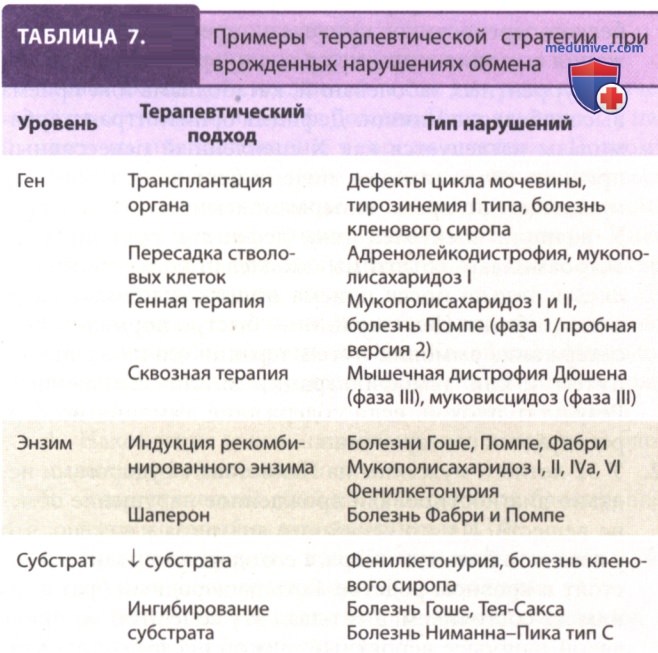
Другие терапевтические подходы, включая «считывание», тРНК, модификацию генов (CRISPR) и генную терапию, либо находятся в доклинической разработке, либо уже находятся в клинических испытаниях (табл. 7).
Выбор терапии определяется основным диагнозом, но дополнительные факторы заслуживают рассмотрения. Лечебный подход может быть предпочтительным, когда это возможно, хотя это может быть редким вариантом у взрослых с врожденными дефектами метаболизма, как в случае трансплантации костного мозга или стволовых клеток при метахроматической лейкодистрофии или Х-связанной адренолейкодистрофии. ЛП, которые направлены на проявления ЦНС, должны проникать через ГЭБ, чтобы быть эффективными, тем самым ограничивая использование более крупных молекул (включая ферменты) для лечения неврологических проявлений.
Пациенты с врожденными дефектами метаболизма всегда должны наблюдаться командой биохимиков, генетиков, терапевтов и генетических консультантов в много профильном центре со значительным опытом в диагностике и коррекции врожденных ошибок метаболизма. В идеале в центре должна находиться лаборатория биохимической генетики для облегчения немедленного тестирования образцов.
1. Генетическое заключение. Генетическое заключение, сделанное сертифицированными генетическими специалистами, - неотъемлемая часть оценки и лечения пациентов с любым генетическим статусом, включая сложный врожденный дефект метаболизма. Семейная история трех поколений и подробная история болезни - предпосылки для целенаправленной клинической и диагностической оценки. Результаты генетического тестирования и связанные с ними ограничения доводятся до сведения пациента и его семьи.
2. Ферментная терапия. Терапевтическая цель ферментной терапии - ↑ эндогенной ферментативной активности. Для людей с дефицитом ферментов, реагирующих на кофактор (витамин), может быть полезно назначение супрафизиологических доз соответствующего витамина. Примером является фенилкетонурия, реагирующая на тетрагидробиоптерин (ВН4), из-за мутаций в гене РАН, влияющих на сайт связывания фенилаланингидроксилазы. В этом случае 20 мг/кг ВН4 приведет к стабилизации РАН посредством шапероноподобного эффекта и, как следствие, к ↑ активности РАН.
Пациенты с ВН4-чувствительной фенилкетонурией будут лучше переносить фенилаланин и метаболический контроль при приеме добавок с ВН4. Заместительная ферментная терапия доступна для лечения болезни Гоше >15 лет. Первоначально глюкоцереброзидазу, фермент, дефицитный при болезни Гоше, выделяли из человеческих плацент и вводили в/в больным пациентам. В последнее время глюкоцереброзидаза экспрессируется в больших количествах в клетках яичников китайского хомяка и вырабатывается в больших количествах в биореакторах.
Рекомбинантная заместительная ферментная терапия теперь доступна для болезни Помпе (α-глюкозидаза), болезни Фабри (α-галактозидаза), мукополисахаридоза типа I (α-идуронидаза), мукополисахаридоза типа II (α-идуронатсульфатаза), мукополисахаридоза типа IVa (галактозамин-сульфатаза). Дополнительные ферментные методы лечения в настоящее время находятся в различных фазах клинических испытаний (см. табл. 7).
3. Нутритивная терапия. Цель пищевой терапии - коррекция метаболического дисбаланса за счет ↓ накопления субстрата, содействие синтезу белка через анаболизм и предотвращение эпизодов метаболической декомпенсации. Кроме того, может потребоваться добавление восстановленного продукта. Примером может служить терапия фенилкетонурии, основа которой - ↓ потребления фенилаланина посредством низкобелковой пищи и одновременное добавление свободных от фенилаланина аминокислот для устойчивого роста и развития.
Этот режим ↓ содержание фенилаланина в плазме крови и в мозге (что наиболее важно) до нетоксичных, почти нормальных концентраций, которые способствуют интеллектуальному развитию. Иногда добавки тирозина необходимы, когда его содержание низкое. Аналогичные диетические стратегии применяются к другим нарушениям аминокислотного обмена и органическим ацидопатиям, хотя ограничение в питании натурального белка может быть более выраженным, чтобы ↓ риск метаболической декомпенсации во время эпизода катаболизма (интеркуррентное заболевание).
Другой подход к ↓ накопления субстрата заключается в ингибировании обратной реакции фермента, которая приводит к синтезу субстрата. Было показано, что эта концепция эффективна в ↓ глюкозилцерамида у пациентов с болезнью Гоше легкой и средней степени тяжести типа I. Индивидуумы с врожденными дефектами метаболизма с риском метаболической декомпенсации (например, нарушения цикла мочевины, органические ацидопатии и нарушения окисления жирных кислот) всегда должны иметь при себе «срочное письмо» с подробным описанием диагноза, симптомов декомпенсации, экстренного лечения и контактной информации многопрофильного метаболического центра.
4. Витаминотерапия. Ряд врожденных дефектов метаболизма влияет на транспорт и/или обмен витаминов. Эти состояния обычно поддаются коррекции при применении супрафизиологических доз витаминов. Примером может служить реагирующая на тиамин мегалобластная анемия, которая обусловлена мутациями в гене переносчика тиамина SLC19A2. У пораженных людей развивается нейросенсорная глухота, потеря зрения, СД и мегалобластная анемия. СД и анемия реагируют на высокие дозы тиамина.
Другие примеры включают нарушения абсорбции транспорта и метаболизма витамина В12 (кобаламина) и нарушения метаболизма биотина и фолиевой кислоты.
5. Трансплантация органов, костного мозга и стволовых клеток. Трансплантация печени была проведена у пациентов с ти-розинемией типа I, дефектами цикла мочевины, метилмалоновой ацидурией, пропионовой ацидурией, дефицитом лизосомальной липазы и заболеваниями накопления гликогена, поражающими печень. Эффект трансплантации печени при этих состояниях двойной. Во-первых, метаболический контроль бывает улучшен в тех условиях, когда больная печень - основная причина общего отсутствия достаточного метаболического контроля.
Но внутренний дефект не будет исправлен в другом месте после трансплантации печени, и пораженный человек может продолжать иметь значительное неврологическое заболевание, например при метилмалоновой ацидурии.
Во-вторых, функция печени будет восстановлена в тех состояниях, которые приводят к хроническим заболеваниям печени, включая фиброз и/или цирроз, или когда существует значительный риск злокачественной трансформации. Трансплантация почки может потребоваться при состояниях, которые влияют на функцию почек, как это происходит при метилмалоновой ацидурии или цистинозе. Трансплантация костного мозга и/или стволовых клеток имеет ограниченные преимущества у пациентов с врожденными дефектами метаболизма. Примеры включают пресимптоматическую трансплантацию костного мозга и/или стволовых клеток при тяжелом мукополисахаридозе типа I, метахроматической лейкодистрофии и Х-связанной адренолейкодистрофии.
Терапия стволовыми клетками в настоящее время изучается для лечения формы заболевания, связанной с накоплением гликогена.