Вариации генетического материала в геноме — фундаментальная биологическая основа всех наследственных признаков и болезней. Спектр геномных вариаций охватывает интервал от одной пары оснований (однонуклеотидный вариант) до 3х109 пар оснований (триплоидия) и все, что находится между ними. Приведенные ниже геномные вариации представляют собой описанные человеком типы геномных изменений, совокупность которых составляет весь спектр геномного разнообразия (это напоминает классификацию цветов — красный, оранжевый, желтый, зеленый, голубой, синий и фиолетовый, используемую человеком для описания непрерывного спектра видимого света).
Еще одна область значения широкого спектра вариации в геноме — это связь различных генетических вариантов генома со здоровьем и болезнью. Однонуклеотидный вариант может быть настолько тяжелым, что на ранних этапах эмбрионального развития он приводит к 100% летальному исходу. С другой стороны, каждый из нас имеет более миллиона однонуклеотидных вариантов, которые не имеют известных биологических последствий.
а) Мутации и генетические варианты. Эта терминология недавно была пересмотрена, и теперь она стала проще и яснее. Процесс изменения одного состояния генома на другой называется мутацией; мутация — это процесс, а не состояние. Мутация определяется как процесс изменения нуклеотидной последовательности вследствие внутренних ошибок репликации, рекомбинации или репарации ДНК. Причинами могут послужить вирусы, радиация, химические мутагены или транспозоны.
Вариант — это такое состояние генома, при котором один или несколько нуклеотидов отличаются от стандартной последовательности. Поначалу это может представляться необоснованным и не имеющим смысла — кажется, что это позволяет избежать вопроса о том, является ли вариант нормальным или патологическим, ассоциированным с заболеванием или доброкачественным. Однако такой подход обладает практической ценностью и преимуществами, потому что оценить, например, для определенной позиции в геноме, что в данном положении аденин — норма, а цитозин, гуанин или тимин не соответствует норме, бывает не просто.
Генетическая вариация может быть сложной и слабо выраженной, поэтому новая формулировка просто определяет стандартную последовательность, которая является типичной, но не обязательно нормальной или патологической. Поскольку она основана на последовательностях реальных людей, она может быть сочетанием того и другого. К тому же она всего лишь описывает вариант как отличный от стандартного или как такой же.
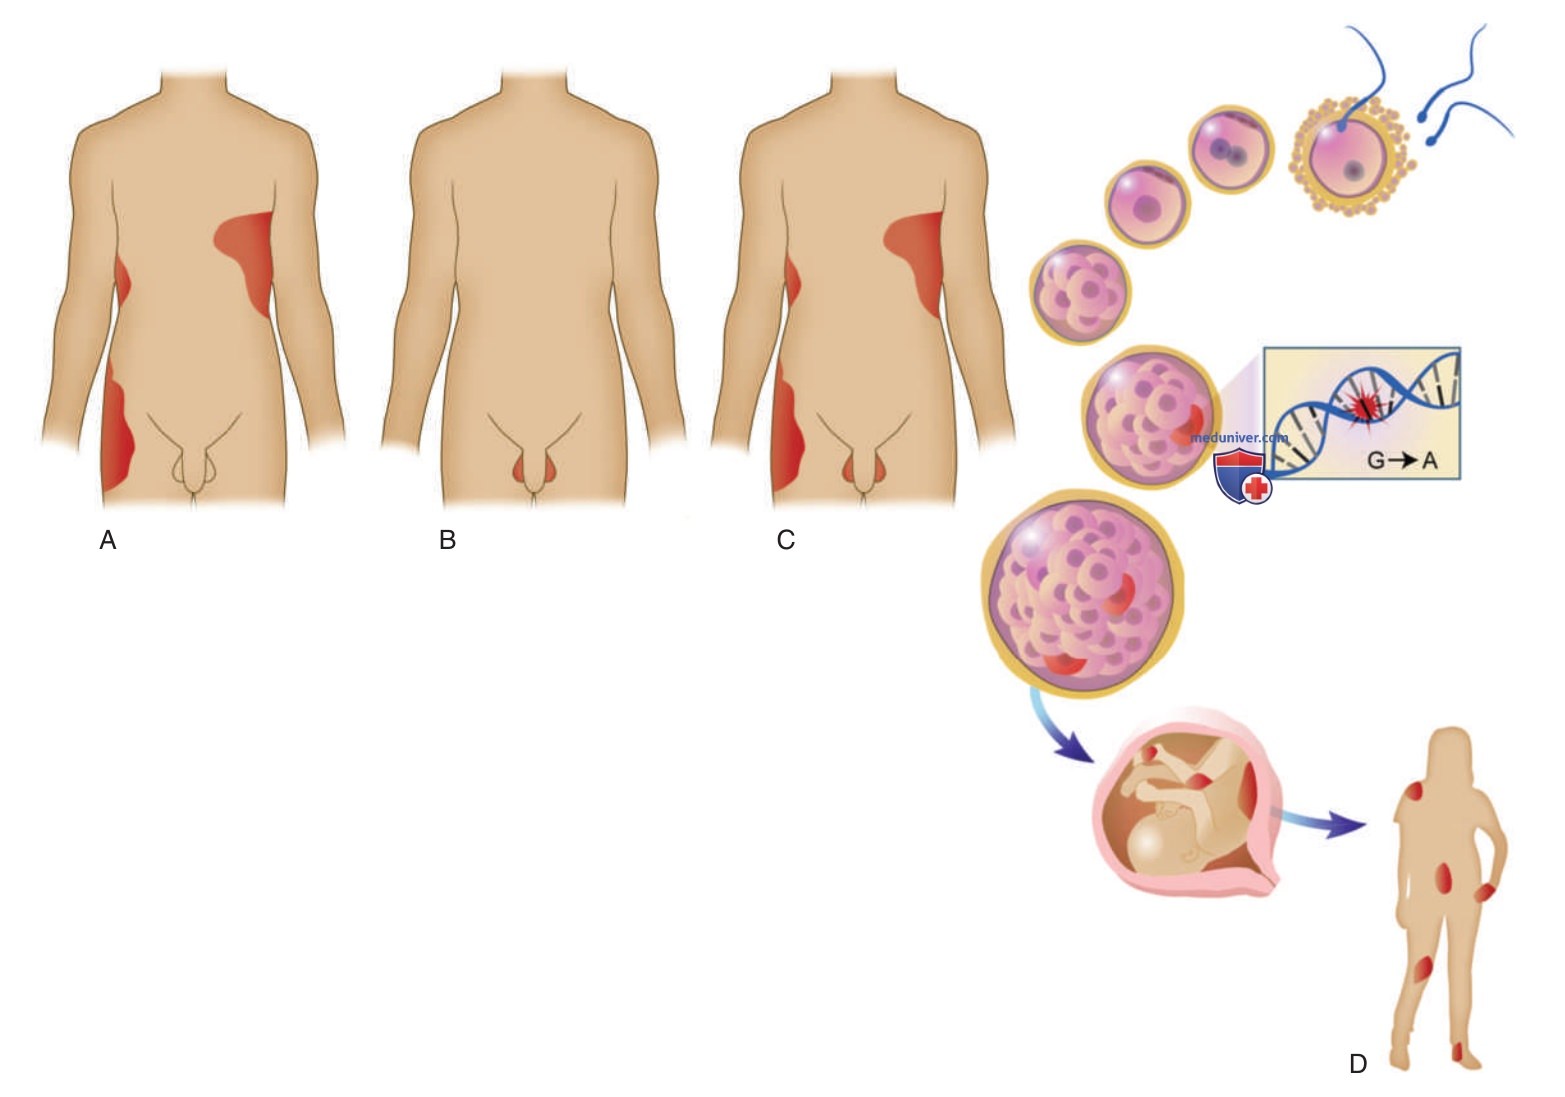
Геномные варианты могут быть унаследованы от родителя (наследственные, конституциональные варианты или варианты зародышевой линии) (см. рис. ниже) и присутствовать в каждой клетке, либо варианты могут появиться только в некоторых тканях во время развития или в любой момент в течение жизни (соматические или мозаичные варианты) (см. рис. ниже).
Виды мозаицизма. Мозаицизм бывает зародышевый и соматический. У данного пациента может быть мозаичный вариант в одной из двух основных категорий клеток: зародышевых или незародышевых (соматических) клеток. Поэтому пациент может иметь варианты (А или B) или сразу оба (C). Механизм возникновения мозаицизма проиллюстрирован в D. После оплодотворения в многоклеточном эмбрионе одна клетка претерпевает мутацию, и все клетки, происходящие от этой клетки, содержат патогенный вариант
1. Однонуклеотидные замены и другие вариации генома, затрагивающие изменения коротких последовательностей ДНК. Однонуклеотидные варианты определяются как изменение одного нуклеотида в данном положении. Смысловые варианты могут: 1) изменять одну аминокислоту (миссенс); 2) изменить считывание, тем самым изменяя структуру белка по ходу транскрипции (сдвиг рамки); 3) приводить к образованию стоп-кодона (кодон преждевременной терминации), который приводит к синтезу укороченного белка (нонсенс); или 4) разрушить структуру конкретного сайта, который необходим для правильного вырезания интрона при преобразовании мРНК предшественника в зрелую мРНК (сайт сплайсинга).
Большая часть мРНК с нонсенс-вариантами инактивируется и удаляется из клеток с помощью механизма контроля, называемого нонсенс-опосредованным распадом, который инициируется кодоном преждевременной терминации в любом экзоне, за исключением последнего и участка от 50 до 55 пар оснований с второго с конца (то есть предпоследнего) экзона, который обычно избегает нонсенс-опосредованного контроля. Варианты транзиции относятся к заменам одного пиримидинового основания на другое (например, цитозина на тимин) или пуринового основания на другое (например, аденина на гуанин) и встречаются чаще, чем трансверсии, которые представляют собой замены пуринового основания на пиримидиновое (например, аденина на цитозин) или пиримидинового основания на пуриновое (например, тимина на гуанин).
Наиболее распространенная транзиция, цитозина на тимин, встречается в 10 раз чаще других замен оснований и происходит в метилированном динуклеотиде CpG (последовательность цитозин-гуанин), поскольку метилированный цитозин может дезаминироваться и преобразовываться в тимин.
Однонуклеотидные варианты двух любых не состоящих в родстве людей различаются в геноме в среднем на ~3,5 млн п.о. (0,1% от 3 млрд пар оснований стандартного гаплоидного генома). Хотя большинство этих однонуклеотидных вариантов лежат вне экзонов, в кодирующих областях в среднем встречается около 20 000 однонуклеотидных пар оснований. Среди этих однонуклеотидных вариантов от 7000 до 10 000 являются смысловыми (то есть входящими в триплет, кодирующий аминокислоту). Однако однонуклеотидные варианты за пределами кодирующих белок областей также могут влиять на фенотип, регулируя гены-модификаторы, изменяя сайты связывания для факторов транскрипции, генерируя варианты сплайсинга или воздействуя на некодирующие РНК.
Прежний термин «однонуклеотидный полиморфизм» изначально определялся как вариация ДНК, которая присутствует у ≥1% популяции, теперь не рекомендуется к употреблению, поскольку «полиморфизм» несет в себе сопутствующее значение «доброкачественности», что полностью неверно для значительного числа однонуклеотидных вариантов.
Варианты подразделяют на замены, вставки и делеции. Если вариант в кодирующей белок последовательности изменяет структуру белка, он называется смысловым, тогда как варианты, которые не изменяют структуру белка, называются несмысловыми. Несмысловые варианты могут иметь функциональные последствия; например, они могут генерировать критический сайт сплайсинга, энхансер сплайсинга экзона или влиять на регуляторные элементы. Набор последовательных однонуклеотидных вариантов (или других вариантов), лежащих на одной хромосоме, определяется как гаплотип.
Неслучайная ассоциация маркеров в популяции, не прерываемая мейотической рекомбинацией (кроссинговер), описывается как неравновесное сцепление. Неравновесное сцепление служит примером исключения из второго закона Менделя. Было показано, что менделевские заболевания вызваны >100 000 однонуклеотидных вариантов. Многие из них собраны в каталогах локус-специфических баз данных, в базе данных мутаций генов человека и ClinVar.
2. Делеции, инсерции и инделы. Эти варианты менее распространены, чем однонуклеотидные варианты. Они содержат небольшие изменения нуклеотидов, включая делеции от одного до умеренного числа нуклеотидов, вставки одного или умеренного числа нуклеотидов (которые могут быть дупликацией соседней ДНК или нуклеотидов из других частей генома), а также варианты, которые содержат оба варианта: делеции одного или нескольких нуклеотидов и вставку одного или нескольких нуклеотидов. Многие из этих вариантов собраны в каталогах тех же баз данных, что были описаны выше для однонуклеотидного варианта.
3. Тандемные повторы. Варьирующее число тандемных повторов (называемых мини-сателлитами) и коротких тандемных повторов [например, динуклеотидов, тринуклеотидов и тетрануклеотидов — (GT)n, (САА)n, или (GATA)n — называемых микросателлитами] представляют собой высокополиморфные повторы, которые могут иметь широкий диапазон числа копий их повторяющихся субъединиц. Число таких маркеров можно использовать для получения уникального паттерна маркерных генотипов для каждого человека в том виде, в каком это используется при идентификации личности на основании анализа последовательности ДНК для следственно-криминалистической экспертизы или теста на установление отцовства.
В геноме могут присутствовать также нестабильные мутации, называемые динамическими. Патогенная динамическая экспансия повторов последовательностей тринуклеотидов, тетрануклеотидов и пентануклеотидов может вызывать заболевание независимо от того, расположены ли они в кодирующих областях (например, триплет CAG при болезни Хантингтона) или в некодирующих интронах (например, GAA при атаксии Фридрейха) или в нетранслируемых областях 5’ (например, CGG при синдроме ломкой Х-хромосомы) или 3’ (например, CTG при миотонической дистрофии) области гена.
Эти варианты могут вызывать наследственный АуД (например, миотоническая дистрофия), АуР (например, атаксия Фридрейха) или сцепленный с полом фенотип (например, синдром ломкой Х-хромосомы) вследствие приобретения или потери функции кодируемого белка. При каждом заболевании каждый повтор фрагмента ДНК имеет определенный предел количества копий, выше которого возникает фенотипическое заболевание. Количество повторов выше нормы, но ниже порога заболевания называется премутацией. Иногда премутации связаны с более легким фенотипом заболевания и его поздним началом, а также с другими отличными фенотипами (например, угасание функции яичников у женщин и поздние неврологические расстройства у мужчин с премутациями в гене FMR1 синдрома ломкой Х-хромосомы).
Число повторов ДНК имеет тенденцию к увеличению в последующих поколениях, и этот феномен называется антиципацией.
4. Повторяющиеся мобильные элементы. Другая группа повторяющихся элементов генома представлена ретротранспозонами, которые являются длинными и короткими нуклеотидными последовательностями, диспергированными по геному. Наиболее распространенные элементы Alu и L1 могут проявлять инсерционную мутагенную активность и приводить к геномной нестабильности вследствие их склонности перемещаться по геному. Хотя их положение в геноме может существенно различаться, в некоторых случаях их перемещение может приводить к возникновению патогенных вариантов. Но поскольку эти повторяющиеся элементы составляют значительную часть генома, важно распознавать возникновение таких патогенных вариантов.
5. Структурные вариации и вариации числа копий. Уже давно является признанным тот факт, что геномы могут иметь крупномасштабные вариации копий фрагментов ДНК или расположения ДНК, как установлено цитогенетическим анализом с использованием микроскопический техники. Последние технологические достижения значительно повысили нашу способность идентифицировать и характеризовать эти вариации. Анализ последовательностей генома человека с высоким разрешением выявил архитектурные особенности как среднего масштаба, так и более высокого порядка, которые могут стать причиной нестабильности генома и обширных вариаций субмикроскопических структур.
Вариация числа копий — это термин, используемый для описания приобретения или потери более протяженного участка ДНК из хромосомы по сравнению с описанными выше вариантами вставкой, делецией или вставкой/делецией (инделы). Следует, однако, отметить, что данные категории определены случайным образом, и некоторые из них больше отражают способ их делеции, а не их биологический смысл. У каждого человека в среднем около 1000 вариаций числа копий размером от 500 пар оснований до 1,2 м.п.о. (млн пар оснований). Эти структурные вариации состоят из приобретения или потери вариации числа копий, включая делеции, вставки, дупликации и трипликации, а также сбалансированные перестройки, такие как геномные инверсии и сбалансированные транслокации.
Менее протяженные вариации числа копий (<1 т.п.н., тысяча пар нуклеотидов) и вставки/делеции (вставка или делеция оснований <100 п.о.) встречаются чаще, чем большие перестройки, потому что они с меньшей вероятностью приводят к биологическим последствиям. Количество вариаций числа копий намного меньше, чем количество однонуклеотидных вариантов, но, если подсчитать пары оснований, которые затрагивает патологическое изменение, в вариациях числа копий будет больше пар оснований, чем в однонуклеотидных вариантах у любого данного пациента.
Вариации числа копий могут быть связаны с менделевскими заболеваниями, неменделевскими признаками (например, сложными заболеваниями) и общими признаками (включая нейроповеденческие признаки), но они также могут быть доброкачественными. Вариации числа копий могут вызывать заболевания, нарушая структуру гена или изменяя количество копий генов, чувствительных к дозе. Но вариации числа копий, которые включают негенные последовательности и оставляют ген нетронутым, также могут иметь долгосрочные последствия. В геномной базе данных Торонто обобщены вариации числа копий, и многие клинически значимые вариации числа копий также включены в Базу данных геномных вариантов и фенотипа у человека с использованием ресурсов Ensembl (DECIPHER).
Существует два основных класса вариаций числа копий. Рекуррентные перестройки (делеции, дупликации или инверсии) вызываются неаллельной гомологичной рекомбинацией между низкокопийными повторами. Фиксированное положение этих низкокопийных повторов или сегментных дупликаций может приводить к повторяющимся перестройкам заданного размера для данной области в геноме человека. Неаллельная гомологичная рекомбинация между низкокопийными повторами приводит к делециям или реципрокным дупликациям геномной области, расположенной между ними, тогда как неаллельная гомологичная рекомбинация между противоположно ориентированными низкокопийными повторами приводит к инверсии встроенного геномного сегмента.
И наоборот, большинство вариаций числа копий, возникших без участия повторяющихся последовательностей, вероятно, вызваны негомологичными механизмами рекомбинации, и в точках разрыва часто наблюдается микрогомология. Остальные неповторяющиеся перестройки однородного размера, вероятно, являются результатом негомологичного механизма соединения концов. Одним из важных механизмов, особенно для сложных перестроек, является индуцированная разрывами, опосредованная микрогомологией рекомбинация, сопряженная с репликацией.
6. Хромосомные аберрации. Хромосомные аберрации — это класс геномных вариаций, вызывающих наибольшие нарушения ДНК. Хромосомные аберрации, которые можно разделить на числовые и структурные, встречаются ~1:160 живорожденных.
Большая часть числовых хромосомных аберраций смертельны. Числовые аберрации классифицируются как полиплоидия (количество хромосом кратно гаплоидному набору из 23 хромосом) или анеуплоидия (с лишними или отсутствующими хромосомами, некратными гаплоидному набору). В норме женский набор хромосом — 46,XX, а мужской — 46,XY. Полиплоидии, такие как триплоидии (69,XXX, 69,XXY и 69,XYY), вызываются атипичным оплодотворением яйцеклетки двумя сперматозоидами, тогда как тетраплоидии (92,XXYY или 92,ХХХХ) вызываются нарушением деления зиготы. Среди жизнеспособных хромосомных анеуплоидий наиболее распространенные трисомии и моносомы включают хромосомы X, Y, 21, 18 и 13 и возникают в результате мейотических нерасхождений.
Эти анеуплоидии являются наиболее распространенными, потому что эти четыре хромосомы имеют наименьшее количество биаллельно транскрибируемых генов.
Хотя эти четыре анеуплоидии являются наиболее распространенными у живорожденных, наиболее распространенной у человеческого эмбриона является трисомия по хромосоме 16; но, поскольку данная хромосома имеет большое количество генов, она на 100% летальна на раннем этапе развития и поэтому не проявляется клинически.
Анеуплоидии половых хромосом, которые встречаются чаще, чем аутосомные анеуплоидии, обнаруживаются у 1:440 новорожденных. Моносомия X (45,X) у женщин вызывает синдром Тернера, который встречается у каждого из 4000 новорожденных женского пола. Однако этот наблюдаемый уровень рождаемости женщин с синдромом Тернера составляет только 1% от всех 45,X плодов, потому что >99% таких плодов являются выкидышем. У большинства живых пациенток линия 45,X клеток представляет собой мозаику с другой линией клеток, которая имеет либо нормальный кариотип, либо структурную перестройку Х-хромосомы (например, делецию короткого плеча, кольцевой хромосомы или изохромосомы по длинному или короткому плечу). У 1:1000 мужчин есть либо 47,XXY синдром Клайнфельтера, либо 47,XYY (обычно с выраженными фенотипическими проявлениями).
Единственные аутосомные трисомии, совместимые с жизнью, — это синдром Дауна (трисомия 21, 1:670 новорожденных) (рис. ниже), синдром Эдвардса (трисомия 18,1:7500 новорожденных) и синдром Патау (трисомия 13, 1:22 700 новорожденных). В отличие от трисомий, моносомы всех аутосом летальны.
Анализ вариации числа копий. Графики сравнительной геномной гибридизации, выполненной с использованием чипов, пациентов с геномными перестройками. Каждая «точка» на графике представляет собой олигонуклеотид определенной области генома человека, начиная от хромосомы 1 (изображенной слева) до половых хромосом (изображенных справа). Увеличение количества копий отображается зеленым цветом, а потеря количества копий — красным. А. Пациент с синдромом Дауна, демонстрирующий увеличение (3 копии) хромосомы 21. B. Пациент с врожденным пороком сердца и велокардиофациальным синдромом с делецией 3Мб хромосомы 22q11.2. C. Пациент с аутосомно-доминантной сенсомоторной нейропатией (СМТ1А) с увеличением числа копий (дупликация) на хромосоме 17р12. D. Увеличенный вид дупликации 17р12, показан на рис. C. E. Сложная геномная перестройка у ребенка с эпилепсией и гипотонией, демонстрирующая множественные точечные разрывы в одной хромосоме. Прямоугольники под идеограммой хромосомы показывают количество копий геномных сегментов, а числа обозначают размер вариации числа копий в Мб. Del — делеция; nml — нормальный; tri — трипликация
Неполные лишние хромосомы, которые называются маркерными хромосомами, обычно происходят из акроцентрических аутосом (50% от хромосомы 15). Они обнаруживаются у 1:4000 новорожденных, и степень выраженности фенотипов существенно различается для разных хромосом.
7. Структурные аберрации. Хромосомные делеции и дупликации можно классифицировать как видимые или невидимые в микроскоп, как терминальные или интерстициальные, а также как повторяющиеся или неповторяющиеся. Сбалансированные реципрокные транслокации, которые возникают в результате обмена материалом ДНК между двумя хромосомами, обнаруживаются у 1:600 пациентов. Во время мейоза транслокационные хромосомы сегрегируют и приводят к передаче потомству сбалансированных или несбалансированных перестроек. Несбалансированные перестройки часто вызывают самопроизвольный выкидыш или серьезные клинические последствия.
До 40% практически сбалансированных транслокаций, обнаруживаемых у фенотипически не соответствующих норме пациентов, связаны с дополнительным дисбалансом в точке разрыва транслокации или рядом с ней или в других точках генома. Транслокации с участием коротких плеч (или центромер) акроцентрических хромосом называются Робертсоновскими транслокациями. Таким образом, сбалансированные Робертсоновские транслокации (45 хромосом) являются наиболее частыми хромосомными перестройками у человека, присутствующими у 1:900 новорожденных. Наиболее частая Робертсоновская транслокация t(13; 14) обнаруживается у 1:1300 пациентов. Носители сбалансированных Робертсоновских транслокаций имеют значительно более высокий риск потомства с несбалансированным кариотипом (например, трисомия 13) или однопородительской дисомией для хромосом 14 и 15, которые, как известно, содержат импринтированные гены.
Врожденные неробертсоновские хромосомные транслокации являются редкими, за исключением трех повторяющихся транслокаций: t(11; 22) (q11.2; q23.3), t(4; 8) (p16; p23) и t(4; 11) (p16; p15.2), которые связаны с кластерами низкокопийных повторяющихся генов.
Когда фрагмент одной хромосомы транслокацируется в плечо другой хромосомы, аберрация называется инсерционной, или инсерционной транслокацией. Инсерционные транслокации происходят >100 раз чаще, чем считалось ранее. Носители со сбалансированными вставками имеют шанс до 50% рождения аномального потомства.
Инверсия определяется как фрагмент хромосомы, повернутый на 180°. Инверсии, которые содержат центромеру, называются перицентрическими, тогда как инверсии, точки разрыва которых локализуются в том же плече хромосомы, называются парацентрическими. Ацентрические или дицентрические продукты парацентрических инверсий нестабильны и не передаются потомству, но продукты перицентрических инверсий (несбалансированная терминальная делеция одного плеча хромосомы, сопровождаемая терминальной дупликацией второго плеча) часто могут передаваться потомству.
Другие менее распространенные структурные хромосомные аномалии включают изохромосомы, кольцевые хромосомы, сложные хромосомные перестройки и варианты гетерохроматина. Кольца возникают при соединении двух разорванных концов одной хромосомы. Хромосомный материал, который является теломерным по отношению к точкам разрыва, теряется и приводит к патологическому фенотипу. Изохромосомы развиваются, когда одна часть хромосомы дублируется и отделяется от другой. Изохромосомы могут быть моноцентрическими (точка разрыва в центромере) или дицентрическими и, следовательно, нестабильными, если одна из центромер не становится инактивированной (псевдоизодицентрические). Кольца обычно митотически нестабильны и часто образуют двойные кольцевые структуры.
б) Мозаицизм и химеры. Мозаицизм определяется как наличие двух или более клеточных линий, происходящих из одной зиготы с разными хромосомными наборами. Химера — это когда клетки происходят из разных зигот, как в случае человека с пересаженной тканью. Мозаицизм часто встречается при ряде хорошо известных заболеваний, таких как себорейный кератоз кожи, вызванный соматическими вариантами PIK3CA или FGFR3, и пароксизмальная ночная гемоглобинурия, связанная с соматическими вариантами PIGA. Мозаицизм также является геномной основой рака — клоном клеток с широким охватом вариантов, происходящих из нормальной клетки пациента.
в) Анализ генетических вариантов. Хромосомные аберрации длиной >5 МБ можно обнаружить с помощью световой микроскопии (цитогенетические методы) после определенного окрашивания, которое формирует характерный рисунок полос (например, исследование кариотипа с использованием G-бэндинга). Субмикроскопические перестройки, такие как микроделеции или микродупликации (от 30 кб до 5 Мб), могут быть выявлены методом флуоресцентной гибридизации in situ. В целом молекулярные методы анализа более предпочтительны в сравнении с методами световой микроскопии.
Разработка метода матричной сравнительной геномной гибридизации или тестирования на основе чипов, выявляющих однонуклеотидный полиморфизм в геноме, позволяет проанализировать весь геном человека на наличие геномных перестроек с уровнем разрешения, зависящим только от количества, размера и расстояния между матричными ДНК зондами, комплементарными районам ДНК в геноме человека. На одном предметном стекле могут быть размещены миллионы олигонуклеотидных зондов. Олигонуклеотидные зонды также используются в создании чипов, выявляющих однонуклеотидный полиморфизм в геноме, которые, в отличие от метода матричной сравнительной геномной гибридизации, используются в исследованиях по анализу ассоциаций и также позволяют выявлять однородительские дисомии.
Широко распространенное диагностическое использование матриц сравнительной геномной гибридизации и чипов с однонуклеотидным полиморфизмом не только повысило чувствительность выявления заболеваний, связанных с вариациями числа копий, но также привело к открытию многих дополнительных заболеваний, связанных с вариациями числа копий. Альтернативным методом для выявления геномного дисбаланса является метод количественной ПЦР, который называется мультиплексной амплификацией лигазносвязанных проб. Мультиплексная амплификация лигазносвязанных проб обеспечивает простой, быстрый и чувствительный способ обнаружения изменений дозы в выбранных областях генома.
Совсем недавно несколько технологий секвенирования нового поколения сделали возможным проведение одновременного массового параллельного секвенирования ДНК. Эти технологии облегчают проведение генетического тестирования с использованием панели генов (одновременный анализ нескольких генов, предположительно участвующих в формировании конкретного фенотипа), секвенирование экзома (кодирующие области генома) и секвенирование генома. Методы технологий секвенирования нового поколения способны генерировать гораздо большие объемы данных при меньших затратах по сравнению с методами, перечисленными выше; однако необработанные (исходные) данные нуклеотидной последовательности, которые генерируются из отдельных матричных последовательностей ДНК, имеют достаточно короткие длины считывания, которые может быть трудно однозначно сопоставить с последовательностью нуклеотидов в геноме.
Таким образом, ни секвенирование экзома, ни секвенирование генома на самом деле не являются «полным экзомом» или «полным геномом». Однако массовое параллельное секвенирование диплоидного генома человека (например, 30-кратное покрытие генома при сравнении с «эталонной» последовательностью референсного гаплоидного генома человека) может дать надежную и точную индивидуальную оценку геномных вариантов. Технологии секвенирования нового поколения привели к бурному росту в открытии генов наследственных заболеваний человека и развитию в понимании молекулярных основ развития заболеваний. Секвенирование экзома в настоящее время дает около 25% вклада в постановку клинического диагноза у пациентов с фенотипическими синдромами неясной этиологии, что является значительным улучшением по сравнению с ранее доступными методами тестирования.
Последние достижения и относительно широкое использование матриц сравнительной геномной гибридизации, чипов с однонуклеотидным полиморфизмом и технологий секвенирования нового поколения изменили понимание основ патогенеза и диагностику заболеваний человека. По мере того как секвенирование становится менее дорогостоящим и более доступным, наше понимание разнообразия генома человека, генетических основ болезней и подходов к их лечению развивается быстрыми темпами.
г) Заключения по результатам генетического анализа. Итак, названия генетических изменений «полиморфизм» в случае, если генетические изменения доброкачественные, и «мутация», если были связаны с заболеванием или признаком, были отменены. Как отмечалось выше, вместо них отличное от стандартного состояние гена называется вариантом, а термин «вариант» модифицируется таким прилагательным, как «доброкачественный», «вероятно доброкачественный», «неясной значимости», «вероятно патогенный» или «патогенный». В связи с этим клиницисты все чаще сталкиваются в заключениях о результатах генетического анализа с такими описаниями, как «вероятный патогенный вариант», «доброкачественный вариант» или «вариант неясной значимости».
Как и все виды медицинских анализов, результаты генетических анализов являются вероятностными. Некоторые из них, такие как обнаружение немозаичной трисомии 21, обладают чрезвычайно высокой предсказательной силой (для всех практических случаев — 100%) фенотипической аномалии у пациента. Другие, такие как описание нового кодона преждевременной терминации в гене BRCA1 предрасположенности к наследственному раку МЖ и яичников, могут быть классифицированы как вероятно патогенные. Различные варианты одного гена могут вызывать одинаковые (аллельная гетерогенность) или разные фенотипы (фенотипическая гетерогенность). Напротив, причиной одного и того же патологического клинического фенотипа могут быть варианты в разных генах (генетическая гетерогенность или локусная гетерогенность).
Исходя из функциональных последствий, варианты также могут быть классифицированы по их последствиям как варианты с потерей функции или с приобретением функции.
Первые — также известные как гипоморфная (частичная потеря) или аморфная (нулевая) потеря функции (полная потеря) — влияют на чувствительные к дозе или гаплонедостаточные гены, в которых снижение продукции белка недостаточно для нормального функционирования. Варианты с приобретением функции увеличивают функцию или добавляют новую функцию для белка (неоморфный), тогда как доминантно-отрицательные варианты кодируют белок, который антагонистически взаимодействует с нормальным продуктом другого аллеля (антиморфный).
д) Геномика и генетика как рутинная часть медицины. Неспециалисты в области генетики иногда боятся или обеспокоены использованием генетической диагностики в своей практике, и для этой озабоченности имеется некоторая историческая база. Клиническая генетика связана с трагическим наследием евгеники, полностью скомпрометировавшей себя концепции «улучшения» человеческого рода, предотвращением размножения людей, которые считаются генетически нежелательными или непригодными. Евгеника зародилась в Великобритании, широко практиковалась в США, в некоторых случаях до 1970-х гг., но достигла своего катастрофического апогея в Германии во время Второй мировой войны.
Практика клинической генетики и геномных исследований в медицине в этом отношении принципиально изменилась и не только отказалась от евгеники, но скорее способствует сохранению генетических вариантов. То есть практика генетики направлена на улучшение здоровья и увеличение продолжительности жизни людей с генетическими нарушениями, теоретически увеличивая частоту патогенных вариантов в популяции, поскольку пациенты с наследственными дефектами, получающие адекватную МП, могут жить дольше и производить потомство. Здесь важен теоретический классификатор, потому что при рассмотрении картины в целом это влияние на популяцию намного меньше влияния естественной скорости мутации.
Тем не менее репродуктивная генетика все еще может испытывать опасения касательно направлений евгеники. Хотя в настоящее время не приняты какие-либо явные евгенические законы и не используются такие медпрактики, остаются опасения, что сама доступность пренатального тестирования и выборочного прерывания беременности в сочетании с социальной и экономической борьбой с болезнями и нетрудоспособностью может оказывать косвенное влияние евгеники на репродуктивную медицину.
Важный вывод из истории и социологии генетики состоит в том, что практикующие врачи медицины для взрослого населения, стремящиеся улучшить здоровье своих пациентов, должны без колебаний использовать генетическую и геномную диагностику и направленную терапию, игнорируя опасения, основанные на истории развития евгеники. В этом плане генетика, как и любой другой высокотехнологичный элемент современной медицины, не является чем-то исключительным в более широкой области медицины. Он может иметь сложные связанные с этическими проблемами ситуации, которые могут отличаться от аналогичных в других специальностях, но в целом они не вызывают большего беспокойства, чем в других дисциплинах. Клиницисты должны игнорировать возражения о том, что генетика и геномика каким-то образом отличаются от всех других аспектов медицины, или нечто, чего следует избегать.
Генетический или геномный анализ, используемый для диагностики и лечения болезни сердца у взрослого человека, ничем не отличается от катетера, ультразвука или определения уровня тропонина — еще одна стрела в современном биомедицинском колчане, обладающая огромным потенциалом для улучшения здоровья и увеличения продолжительности жизни.
е) Заключение. На структуру генома человека влияют многовековые и продолжающиеся до сих пор процессы мутагенеза, которые приводят к широкому и непрерывному спектру вариаций, включающих однонуклеотидные варианты, вариации числа копий и хромосомные аберрации. В то время как геном в целом стабилен, постоянное и регулярное появление вариантов может способствовать развитию заболеваний, разнообразие генетических вариантов между отдельными людьми велико. Понимание всего спектра этих вариаций и их связи с вариациями фенотипа человека, в том числе и болезнью, является основной проблемой в области клинической геномики. Эффективное применение генетических технологий и их развитие уже затронули все медицинские дисциплины.