Геномика описывает широкий и быстро меняющийся набор технологий, использующих высокоэффективные методы для оценки молекулярной основы наследственных заболеваний. Сегодня геномика изменяет практическую медицину. Технологии исследования генома стремительно проникают в медицинскую среду и широко используются в ней. Вполне вероятно, что к тому времени, когда это будет напечатано, >250 000 пациентов будут обследованы с использованием геномных технологий.
Это означает, что в своей практике врачи будут иметь дело с пациентами, у которых будет известна последовательность их генома. Врачи захотят узнать, как использовать эти данные для улучшения здоровья своих пациентов.
Геном — это ядерная ДНК, содержащаяся в 23 парах хромосом: 22 аутосомы плюс две половые хромосомы (XX у женщин и XY у мужчин). Диплоидный геном (2n) состоит из двух гаплоидных копий, каждая — из ~3 млрд пар нуклеотидов (bp). Два гаплоидных генома воссоздаются в оплодотворенном эмбрионе как диплоидный геном и в совокупности содержат 6 млрд нуклеотидов. Около 23 000 генов, кодирующих белок, составляют небольшую часть (~2%) генома человека.
Другие последовательности включают некодирующие РНК (то есть РНК, которая не транслируется в белок), микроРНК, малые ядрышковые РНК, длинные некодирующие РНК и консервативные регуляторные элементы. Несмотря на эту биологическую сложность, практикующие врачи могут сфокусироваться на 2% генома, содержащих гены, потому что эти гены содержат генетические варианты, значимость которых наиболее изучена, что важно для диагностики и ведения пациентов.
Грегор Мендель обнаружил два фактора, сейчас называемые аллелями ДНК, которые расположены на гомологичных хромосомах. При мейозе хромосомы отделяются друг от друга и затем разделяются на две гаметы. Принцип независимой сегрегации хромосом в настоящем известен как 1-й закон Менделя. 2-й закон Менделя описал независимую сегрегацию двух разных локусов при образовании гамет. Факторы наследования или единицы наследственности, кодирующие генетическую информацию, теперь известны как гены.
Ген — это последовательность ДНК, которая транскрибируется в РНК и содержит регуляторные элементы и промоторные (необходимые для инициации транскрибции) последовательности.
Как было описано Уотсоном и Криком, геномная ДНК имеет вид двухцепочечной спиральной макромолекулы. Цепочка ДНК состоит из четырех нуклеотидов: два пуриновых основания, аденин (А) и гуанин (G), и два пиримидиновых основания, тимин (Т) и цитозин (С). Каждое основание присоединенно к сахару, дезоксирибозе, и связано фосфодиэфирными связями через атомы углерода, расположенные в 5’ и 3’ положениях сахара. Ориентация цепи ДНК определяется фосфодиэфирами дезоксирибозы — от 5’ до 3’ или от 3’ до 5’.
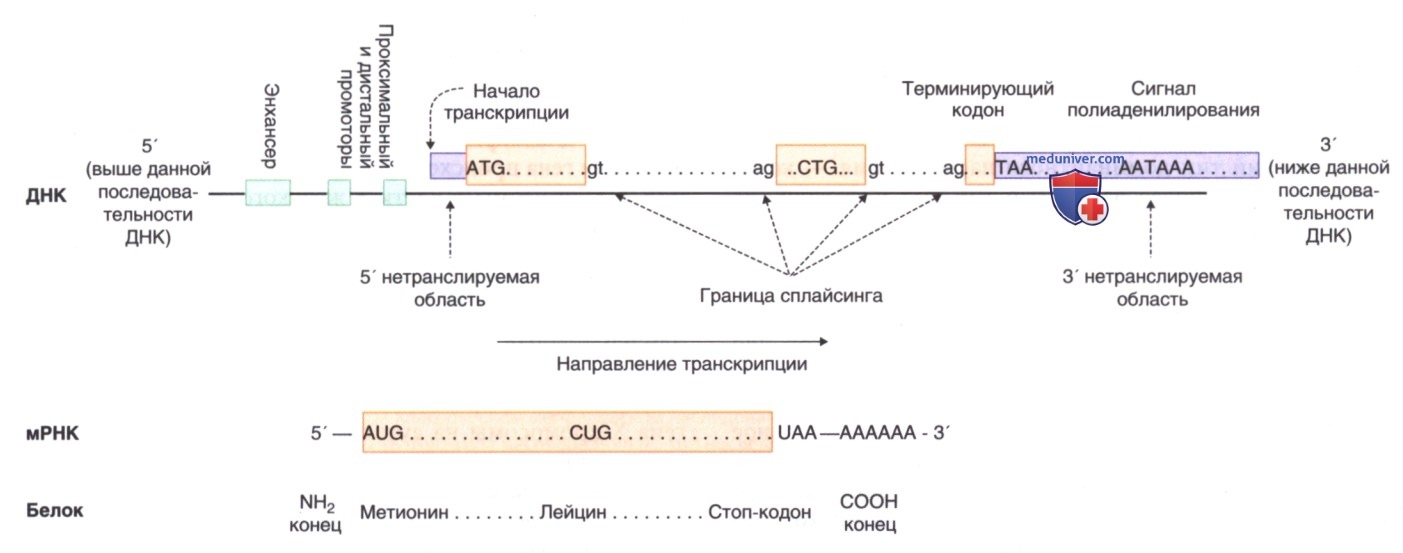
Две такие цепи, ориентированные в противоположных направлениях, спаренные и изящно изогнутые, формируют двойную спираль ДНК. Три последовательных нуклеотида (триплетный кодон) ДНК кодируют аминокислоту. Поскольку существуют 64 возможных различных кодона и только 20 аминокислот, генетический код называется «вырожденным», то есть одна аминокислота может быть закодирована более чем одним кодоном. Большая часть генов, кодирующих белки, состоит из нескольких экзонов, разделенных некодирующими интронами (рис. 1).
Рисунок 1. Структура гена. Иллюстрация общей структуры гена. 5'-конец гена находится слева, а З'-конец — справа. Три экзона изображены в виде прямоугольников, содержащих последовательности, кодирующие белки (оранжевый) или некодирующие (синий). Обратите внимание, что трансляция обычно начинается с триплета ATG, который кодирует аминокислоту метионин. 5' (верхняя) часть гена соответствует NH2-концу белка, а 3' (нижняя) часть кодирует СООН-конец кодируемого белка. Энхансеры и промоторы показаны прямоугольниками зеленого цвета
Полный ген (экзоны и интроны) транскрибируется в матричную РНК (мРНК) с помощью РНК-полимеразы II, которая начинает синтез РНК с 5’-конца гена и продолжает его до сигнала узнавания полиА на 3’-конце гена. Обычно мРНК начинается с кэпа и заканчивается полиаденилированным (полиА) хвостом на 3’-конце. В последующем процессе сплайсинга промежуточные интроны удаляются; затем сплайсированная зрелая мРНК транслируется в полипептид. Каждая аминокислота также имеет ориентацию, определяемую как -NH2 (амино)-конец и -СООН (карбоксильный)-конец.
Полипептиды синтезируются на рибосоме, начиная от 5’-конца гена (который соответствует -NH2-концу в белке), начиная с метионина, кодируемого триплетом ATG. На 3’-конце трансляции гена (конец -СООН) полипептиды терминируются одним из трех терминирующих кодонов, TAA, TAG или TGA.
а) Менделевское наследование. Многие наследуемые признаки у людей являются моногенными, поскольку они могут быть объяснены изменениями в одном гене или локусе, а также потому, что они сегрегируют в поколениях по менделевскому типу наследования: АуД, АуР или сцепленному с полом. Генотип — это состояние (нормальное или вариантное) данной пары аллелей генов человека. У женщин его описать проще, потому что у них 23 пары гомологичных хромосом (22 пары аутосом и одна пара Х-хромосом), тогда как у мужчин 22 пары аутосом, но только одна X- и одна Y-хромосома.
Таким образом, у женщин состояние всех генов является либо гомозиготным нормальным (оба нормальных), гомозиготным вариантным (оба вариантных), гетерозиготным (по одному каждого из них) или компаундным гетерозиготным (два разных, но оба вариантных). У мужчин для генов на Х-хромосоме это либо гемизиготное нормальное, либо гемизиготное вариантное, что указывает на тот факт, что у них есть только одна Х-хромосома. На Y-хромосоме имеются некоторые гены, которые являются аллелями генов на Х-хромосоме и называются псевдоаутосомными генами Хи У. Генотипы по этим генам аналогичны аутосомным генотипам: гомозиготный нормальный, гомозиготный вариантный, гетерозиготный или компаундный гетерозиготный.
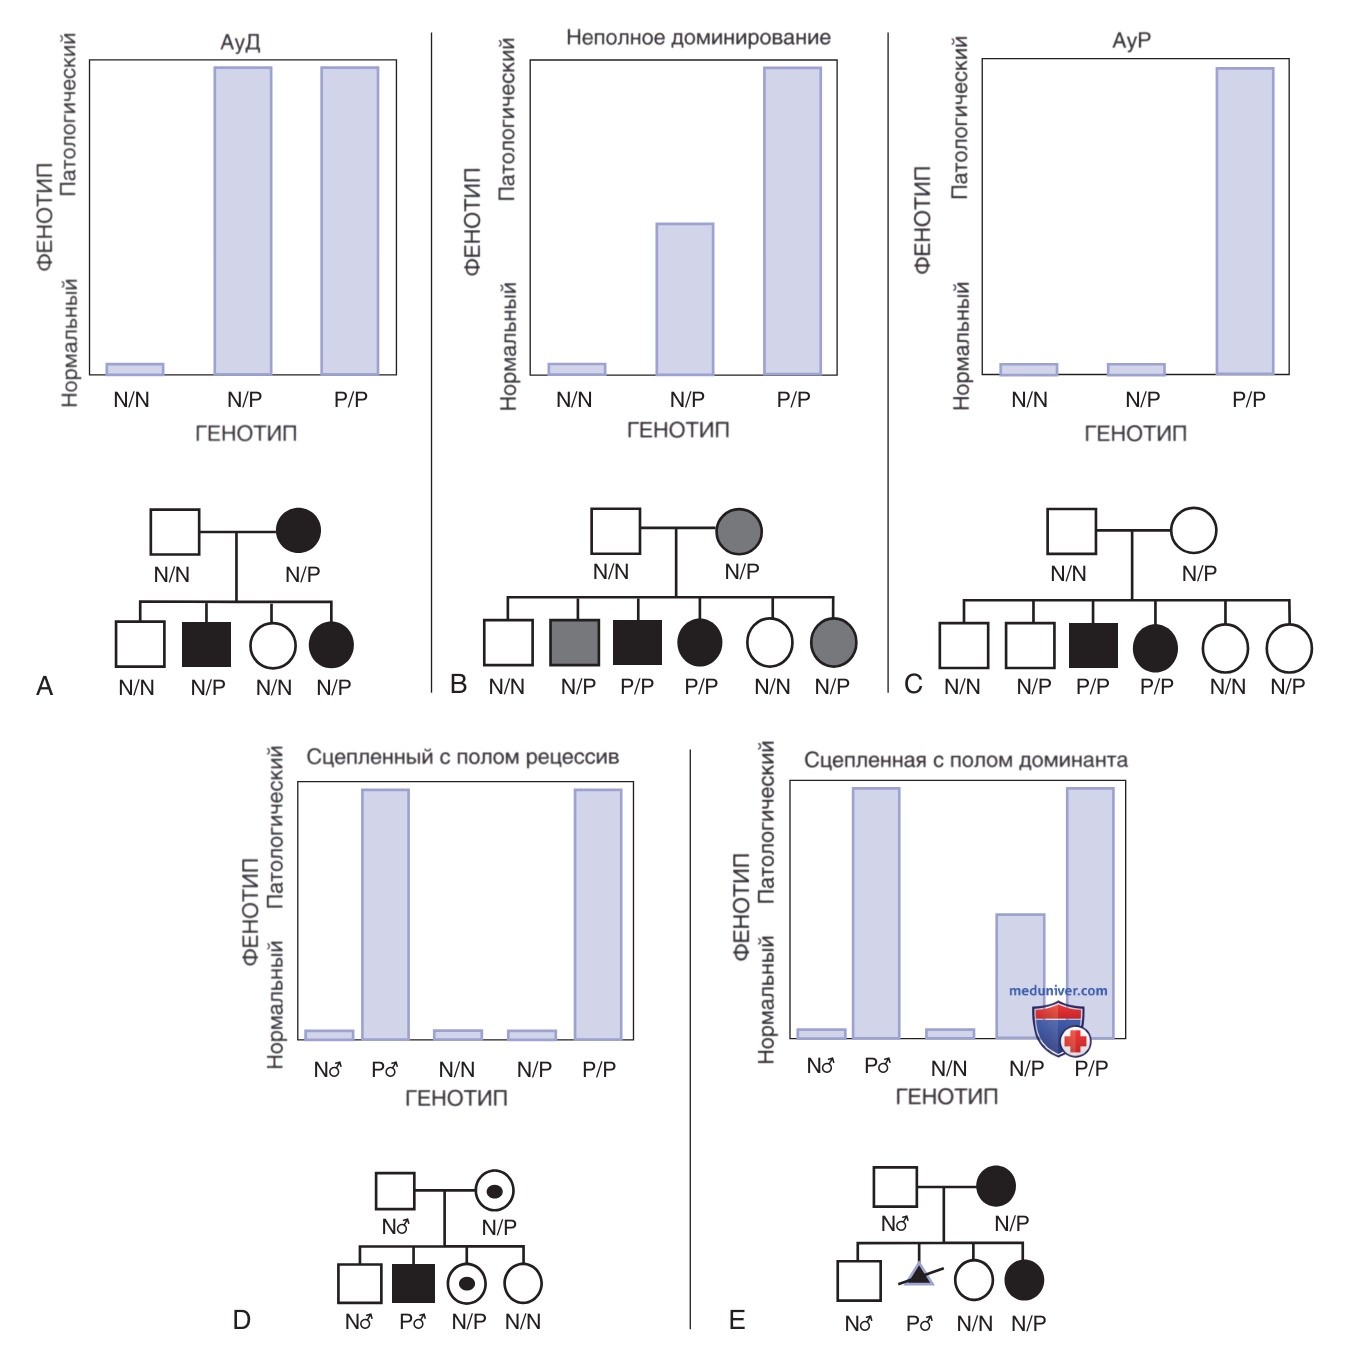
АуД-наследование — это паттерн, который возникает в результате нарушения, при котором ген расположен на аутосоме (то есть не на половой хромосоме), а фенотип гетерозиготного и гомозиготного варианта (или компаундного гетерозиготного) генотипов патологичен (рис. 2). Гетерозиготный генотип встречается гораздо чаще, чем гомозиготный по мутации, и если родитель — гетерозиготный носитель, вариант присутствует только в одном из двух аллелей, то вероятность передачи каждому из потомков составляет 50%.
Рисунок 2. Способы наследования. При классическом менделевском наследовании наблюдаемый в семьях тип наследования определяется биологическим эффектом варианта в гене. При АуД-типе наследования (А) тип наследования отражает тот факт, что для проявления фенотипа заболевания достаточно одной копии патологического вариантного аллеля, и он доминирует над нормальным аллелем. Две копии вариантного аллеля вызывают ту же степень выраженности патологического фенотипа, что и одна. При неполном доминировании (B) действие патологических вариантов в гене является аддитивным, поэтому две копии варианта приводят к большей выраженности патологического фенотипа, чем одна. При АуР-типе (C) одна копия патологического варианта вызывает незначительную патологию или вообще не вызывает, поэтому только у людей с двумя вариантными аллелями есть заболевание. Типы наследования, сцепленные с полом (D, E), соответствуют тем же законам, что и аутосомные паттерны, с той оговоркой, что у мужчин есть только одна копия гена, и, следовательно, у них меньше комбинаций аллелей. Символы: квадраты — мужчины; круги — женщины; черный символ — болеющий пациент; круги с точкой в центре — носитель вариантного аллеля; белый символ — здоровый человек; перечеркнутый черный треугольник — прерванная беременность
При анализе родословной АуД-наследование можно распознать по вертикальной передаче признака — от родителя к ребенку. В доминантном наследовании есть нюанс: формально признак называется АуД только тогда, когда фенотип гетерозиготы совпадает с гомозиготным вариантом (см. рис. 2). Оказывается, это верно для очень небольшого числа заболеваний человека, например болезни Хантингтона. Для других доминантных признаков фенотип гетерозиготного носительства по степени выраженности занимает промежуточное положение между фенотипом двух гомозиготных состояний (нормальным и вариантным) (см. рис. 2).
Классическим примером является семейная гиперхолестеринемия, при которой гетерозиготный фенотип имеет умеренно выраженную гиперхолестеринемию (уровни ХС ЛПНП от 350 до 550 мг/дл), тогда как фенотип гомозиготного (или компаундного гетерозиготного) варианта гораздо более выражен (уровни ХС ЛПНП >600 мг/дл). Формальное название подобных признаков — неполное доминирование. У людей большинство патогенных вариантов этого типа достаточно редки, так как очень мало браков, когда оба родителя гетерозиготны по одинаковым патогенным вариантам в одном и том же гене, и поэтому данный вариант не является распространенным. Обычно все признаки человека, которые сопровождают либо «истинный» АуД-тип наследования, либо неполное доминирование, называются АуД.
Последний тип доминантного наследования — кодоминантный, наиболее известный как тип наследования системы групп крови AB0, где оба аллеля экспрессируются независимо друг от друга и ни один из них не доминирует над другим.
АуР-тип наследования — это тип наследования, который возникает в результате наследования вариантов, для которых фенотип гетерозиготы не отличим от фенотипа нормальной гомозиготы (см. рис. 2). Другими словами, гетерозиготы (носители) не больны. В этом главное отличие рецессива от доминанты. При АуР-наследовании болеющий человек имеет два патогенных варианта в одном локусе. Эти варианты могут быть либо одинаковыми (гомозиготными), либо разными (компаундными гетерозиготными). Обычно оба патогенных варианта наследуются по одному от здорового родителя.
Поскольку вероятность передачи патогенного варианта от каждого родителя составляет одну вторую, то вероятность того, что потомство унаследует патогенные варианты от обоих родителей, составляет одну четвертую (1/2х1/2). АуР-наследование наблюдается как горизонтальное появление признака, то есть в виде нескольких болеющих братьев и сестер, но не как передача от родителей к ребенку. Иногда гетерозиготные носители вариантного аллеля могут проявлять слабо выраженный фенотип, что в действительности является той же описанной выше ситуацией в случае так называемого неполного доминирования.
Однако, если гетерозиготный фенотип очень слабо выражен или обнаруживается только с помощью сложного обследования фенотипа высокочувствительными методами, считается, что признак имеет АуР-паттерн наследования.
При сцепленном с полом наследовании передача от мужчины к мужчине не наблюдается, потому что, если болен отец, патогенный вариант на его Х-хромосоме становится гемизиготным; он может либо передать свою Х-хромосому с патогенным вариантом (в этом случае потомство должно быть женским), либо он может передать свою Y-хромосому, патогенные варианты в которой маловероятны (мутации ключевых генов на Y-хромосоме являются клеточными леталями). Поэтому все дочери больных отцов имеют патогенный вариант в гетерозиготном состоянии. Фенотипическая корреляция сцепленных с полом наследственных заболеваний осложняется инактивацией Х-хромосомы.
Этот процесс обеспечивает некоторое сходство в экспрессии генов между полами — у мужчин есть только одна Х-хромосома, поэтому доза гена составляет 1,0. Процесс инактивации Х-хромосомы компенсирует различие в экспрессии генов между мужчинами и женщинами путем случайного подавления экспрессии большинства генов на одной из двух Х-хромосом, что приводит к функциональной дозе гена 1,0.
Принимая во внимание инактивацию Х-хромосомы и различные комбинации генотипа и фенотипа, которые могут проявляться при сцепленных с полом заболеваниях, можно выделить два классических типа наследования. Сцепленный с полом рецессивный тип наследования (см. рис. 2) обычно обусловлен аллелем с частичной потерей функции, который снижает, но не подавляет функцию гена и не является летальным для клеток. Этот паттерн наследования обычно проявляется только у больных мужчин. Женщины, являющиеся гетерозиготными носителями патогенного аллеля (имеющие один нормальный аллель гена), не болеют, потому что 50% дозы гена достаточно для нормального функционирования.
Наличие 50% дозы гена происходит благодаря случайной инактивации Х-хромосомы в клетках женского организма (таким образом, около 1/2 клеток будут иметь нормальный аллель). Однако женщина может проявлять фенотип того, что обычно является рецессивным сцепленным с полом наследованием, если инактивация Х-хромосомы неполная или измененная, если у нее имеется только одна Х-хромосома (синдром Тернера) или если существует транслокация между Х-хромосомой и аутосомой (материал гена Х-хромосомы на аутосоме не инактивирован).
При сцепленном с полом рецессивном наследовании женщины, несущие патогенный аллель в гетерозиготном состоянии, имеют вероятность 1/2 того, что каждое потомство мужского пола будет больным, но также существует вероятность 1/2 того, что каждое потомство женского пола будет гетерозиготным носителем. Если заболевание таково, что больные мужчины способны размножаться, все их потомство мужского пола не будет больным, а все их дети женского пола будут гетерозиготными носителями. Классическое описание сцепленного с полом доминантного наследования (см. рис. 2) обычно связано с фенотипически более выраженными аллелями, которые являются клеточными леталями. Это приводит к нежизнеспособности мужских эмбрионов, и, таким образом, патогенный вариант никогда не может передаваться от мужского пола.
Гетерозиготные носители женского пола больны и имеют вероятность 1/2 того, что каждое потомство женского пола также будет больным, но существует вероятность 1/2 того, что мужчина получит патогенный вариант и все эмбрионы мужского пола умрут на ранней стадии развития.
Формально термины «АуД», «АуР» и «сцепленный с полом» описывают типы наследования, а не гены, заболевания, аллели или варианты. Несмотря на кажущуюся непонятность, это важно, потому что характеристику типа наследования можно спутать с характеристикой клеточной основы болезни. Это наиболее очевидно для признаков предрасположенности к раку, вызванных вариантами генов-супрессоров опухолей. Типом наследования клинического признака, который представляет собой повышенную предрасположенность к раку, является АуД.
Но с биологической точки зрения такие заболевания часто описываются на клеточном уровне как рецессивные, поскольку рак проявляется только после вторичного, соматического мутантного варианта в гене, приводя к наличию гомозиготного или компаундного гетерозиготного состояния по патогенным вариантам в гене в данной клетке. Также правильно связывать заболевание или аномальные фенотипы с патогенными вариантами гена, а не с самим геном. В этой связи следует говорить «пациент имеет патогенные варианты в гене синдрома Линча» вместо того, чтобы говорить, что пациент «имеет ген синдрома Линча».
Говорить, что пациент «имеет ген синдрома Линча» неправильно, потому что фактически у всех людей есть две копии такого гена. Кроме того, некорректно говорить, что рак толстой кишки «вызывается геном синдрома Линча». Гены не являются причиной болезни, они «причина» нормальной физиологии и здоровья.
б) Неменделевское наследование. Генетические заболевания могут проявляться множественными случаями в семье или единичным случаем. Единичный случай болезни может быть обусловлен мутацией, возникшей de novo (новой), которая в последующих поколениях принимает классический менделевский образец наследования. Тем не менее единичный случай заболевания в семье может быть также связан с неменделевским типом наследования, таким как геномный импринтинг, однородительская дисомия, дигенное наследование, мозаицизм и патогенные варианты в митохондриальной ДНК.
1. Геномный импринтинг. Некоторые гены становятся дифференциально (различно) активированы (обычно за счет метилирования регуляторных районов ДНК) после прохождения сперматогенеза по сравнению с оогенезом, или наоборот. Ген может быть подавлен (импринтирован) в зависимости от того, какой родитель нес ген изначально. Этот эффект родительского происхождения наблюдается, например, для гена UBE3A, который импринтируется во время сперматогенеза, так что единственная активная копия исходит от матери; если активная материнская копия гена делегирована, мутантна или инактивирована, больное потомство страдает синдромом Ангельмана.
2. Однородительская дисомия. Очень редко пара хромосом может быть унаследована только от одного родителя. Это нарушение, вызванное двуродительским наследованием, называемое однородительской дисомией, ассоциировано с более старшим возрастом матери. Оно может быть клинически значимым, если однородительские хромосомы содержат один или несколько импринтированных генов или патогенный вариант, который обычно проявляется как паттерн АуР-наследования. Если оба гомолога унаследованы от одного родителя, это явление называется гетеродисомией; если оба гомолога происходят только от одного из родительских гомологов, это называется изодисомией.
Наиболее частым источником однородительской дисомии является потеря одной из трех копий хромосом, при которой ранний постзиготный эмбрион, несущий трисомию по одной из хромосом из-за нерасхождения хромосом во время мейоза, дополнительная хромосома позже теряет во время развития для восстановления дисомии. Поскольку такое событие является случайным, дисомные хромосомы, оставшиеся после коррекции трисомии до дисомии, будут представлять однородительскую дисомию у 1/3 эмбрионов.
3. Дигенное наследование. Вариант одного гена может повлиять на фенотип, вызванный вариантами другого гена. При некоторых заболеваниях патогенные варианты встречаются в отдельных аллелях двух разных генов, тогда как другие аллели в каждом данном локусе остаются нормальными. Это явление двойной гетерозиготности двух взаимодействующих генов, называемое дигенным наследованием, наблюдается, в частности, для генов ROM1 и RDS при пигментном ретините и для генов GJB6 и GJB2 при глухоте. Это явление можно рассматривать как частный случай гена-модификатора, когда влияние от каждого из двух вариантов примерно одинаково. Более общий случай — это когда варианты двух или более генов взаимодействуют, влияя на фенотип, чаще всего неравным образом.
Вариант с большим эффектом можно рассматривать как вариант, связанный с первичным заболеванием, а варианты с меньшим эффектом называют геном-модификатором. Варианты любого из вышеперечисленных молекулярных типов могут оказывать незначительное или иногда значительное влияние на фенотип. Поскольку может существовать множество модификаторов, которые по-разному влияют на основной фенотип, можно ожидать, что существует огромный спектр таких вариаций. Такие термины, как олигогенное наследование или триаллельное наследование, описывают несколько вариантов этого спектра. В данном случае их лучше всего рассматривать как влияние нескольких генов друг на друга.
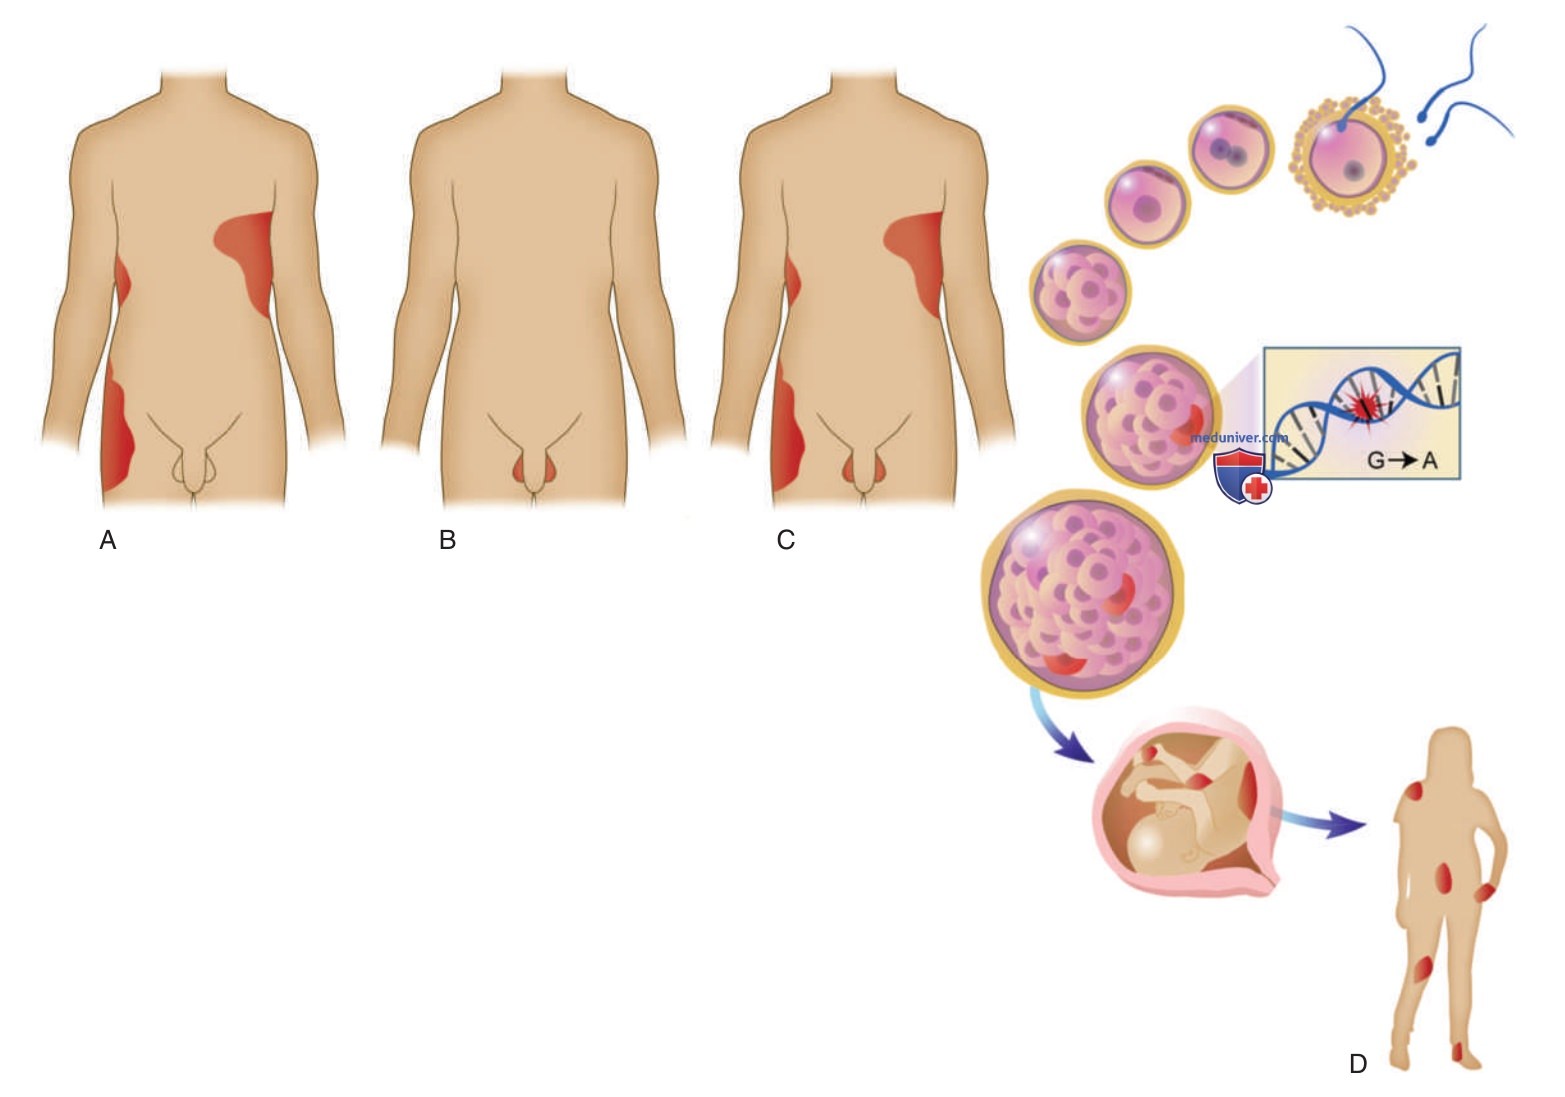
4. Мозаицизм. Другое нарушение менделевского наследования может быть вызвано мозаицизмом. Родитель может содержать две или более клеточных линий в гонадах (мозаицизм зародышевой линии) или в соматических клетках. Уровень мозаицизма в соматических клетках может быть достаточно низким или ограничиваться некритичными тканями или органами, в результате чего родитель выглядит здоровым, при этом клетки организма могут быть поражены неоднородно (рис. 3). Некоторые мозаичные заболевания могут проявляться пятнистыми пигментными аномалиями, которые соответствуют линиям Блашко. Заподозрить мозаицизм следует, если у двух или более детей здоровых родителей развивается заболевание, которое обычно наследуется по АуД-паттерну.
Рисунок 3. Виды мозаицизма. Мозаицизм бывает зародышевый и соматический. У данного пациента может быть мозаичный вариант в одной из двух основных категорий клеток: зародышевых или незародышевых (соматических) клеток. Поэтому пациент может иметь варианты (А или B) или сразу оба (C). Механизм возникновения мозаицизма проиллюстрирован в D. После оплодотворения в многоклеточном эмбрионе одна клетка претерпевает мутацию, и все клетки, происходящие от этой клетки, содержат патогенный вариант
5. Варианты митохондриальной ДНК. В редких случаях признак заболевания передается как дочерям, так и сыновьям только от их матерей. В таких ситуациях следует рассматривать наличие митохондриального заболевания вследствие наличия патогенных вариантов в митохондриальной ДНК. Множественные копии митохондриальной ДНК присутствуют в цитоплазме клетки и наследуются потомством только через ооциты. Клинические симптомы и признаки обычно возникают в наиболее энергозависимых тканях (например, в глазах, ГМ, скелетных мышцах и сердце). Выраженность фенотипа варьирует у членов семьи и зависит главным образом от пропорции цитоплазматической митохондриальной ДНК, несущей патогенный вариант (то есть гетероплаз-мия) в клетки.