Прионные болезни представляют собой группу тесно связанных нейродегенеративных состояний человека и других млекопитающих. При прионных заболеваниях нормальный белок ГМ, известный под названием «прионный белок», представлен в аномальной форме.
Эта аномальная форма белка может действовать как возбудитель инфекции, называемый прионом, и передавать болезнь другому организму. Таким образом, прион представляет собой инфекционное белковое образование, не содержащее специфической нуклеиновой кислоты. Название «болезнь Кройтцфельдта-Якоба» (БКЯ) применяется к большинству форм прионной болезни человека, хотя для некоторых форм используются и другие названия.
а) Эпидемиология. Прионные заболевания встречаются во всем мире с частотой 1-2:1 000 000 в год. Эти состояния могут иметь спорадическую, генетическую и инфекционную форму, но спорадические заболевания составляют около 90% случаев, а почти все остальные относятся к генетическим.
Болезнь может передаваться людям как с пищей, так и вследствие ятрогенного воздействия, но эти инфекционно приобретенные формы встречаются чрезвычайно редко и составляют <1% случаев среди всего населения.
Спорадическая форма прионной болезни, как правило, развивается в позднесреднем/позднем возрасте, пик заболеваемости приходится на 8-е десятилетие. Однако спорадические случаи были зарегистрированы у лиц 16-98 лет. Генетические формы, как правило, развиваются в более молодом возрасте, пик заболеваемости приходится на 6-е десятилетие.
Были зарегистрированы две вспышки прионных болезней человека, куру и новый вариант БКЯ, которые были вызваны воздействием патологических прионов в продуктах питания. Болезнь куру была распространена среди племен в высокогорьях Новой Гвинеи. Вероятно, она развивалась как спорадическая прионная болезнь, а затем распространялась вследствие ритуального каннибализма.
Считается, что последние случаи болезни отмечались в конце 1950-х гг., но новые клинические случаи были зарегистрированы совсем недавно, в 2009 г., что указывает на максимальный период инкубации не <50 лет.
Новый вариант БКЯ возник вследствие употребления в пищу мяса крупного рогатого скота, зараженного прионной болезнью, известной как губчатая энцефалопатия крупного рогатого скота.
Новый вариант БКЯ впервые возник в Великобритании в 1994 г., через ~10 лет после вспышки массовой эпидемии губчатой энцефалопатии крупного рогатого скота. Несмотря на воздействие на миллионы людей зараженного прионами губчатой энцефалопатии мяса крупного рогатого скота, только 228 человек во всем мире заразились новым вариантом БКЯ.
Заболеваемость новым вариантом БКЯ в последние годы снизилась, так как вспышка губчатой энцефалопатии крупного рогатого скота была локализована, а поступление зараженного мяса в пищевые продукты было ограничено.
Скрепи овец и хроническая слабость у оленей и лосей являются эндемичными прионными заболеваниями у некоторых групп этих животных. В отличие от губчатой энцефалопатии крупного рогатого скота, ни одно из этих заболеваний не передается человеку.
Зараженные прионами трупные аллотрансплантаты из ТМО и инъекции гормона роста гипофиза вызвали >200 ятрогенных случаев БКЯ. Большинство заболеваний, вызванных контактом с зараженной ТМО, были связаны с одним ЛП, Lyodura, производимым до мая 1987 г.. Все случаи заражения при использовании СТГ были связаны с продуктом, полученным из гипофизов трупов до того, как в 1980-х гг. стал доступен рекомбинантный СТГ.
Кровь и препараты крови, полученные от доноров с новым вариантом БКЯ, передавали болезнь, но удивительно, что через препараты крови не передавалась спорадическая форма БКЯ. Другие формы ятрогенного распространения БКЯ встречаются довольно редко. Доказано, что зараженные хирургические инструменты были причиной передачи БКЯ в 6 случаях, а при трансплантации роговицы передача произошла только дважды.
б) Патофизиология. PrP — это гликопротеин, расположенный на клеточной поверхности, обычно вырабатываемый в норме в ГМ и некоторых других тканях. Его функция неизвестна, но он может играть определенную роль в метаболизме меди. Патологическая форма PrP, называемая PrPSc, накапливается в ГМ при прионной болезни.
Примечательно, что PrPSc способен изменять нормальную форму PrP на патологическую. Точная структура агрегатов белка PrPSc и механизм распространения прионов до конца не изучены, но предполагается, что нормальные α-спиральные участки PrP непосредственно взаимодействуют с β-складчатыми структурами PrPSc, теряют свою нормальную α-спиральную структуру и затем присоединяются к инфекционному приону.
В определенный момент растущий инфекционный белок разрушается, создавая тем самым дополнительные составные частицы. Таким образом, PrPSc может распространяться как возбудитель инфекции. Отличительной особенностью прионных заболеваний является то, что стабильно размножаться может >1 структуры PrPSc, и эти различные «штаммы» прионов могут приводить к разным клиническим проявлениям.
Преимущественно β-складчатые структуры других белков являются причинами более распространенных нейродегенеративных заболеваний [например, β-амилоидный белок при болезни Альцгеймера и синуклеин при болезни Паркинсона].
Хотя эти заболевания, как известно, не имеют инфекционного пути передачи, недавние исследования показывают, что механизм самораспространения, подобный описанному выше для прионных заболеваний, может играть определенную роль в их патогенезе.
Что именно является причинами спорадической/гене-тической форм прионных заболеваний, неизвестно. При инфекционных формах прионной болезни, передающихся алиментарным путем, прионы сначала размножаются в лимфатической системе кишечника, включая пейеровы бляшки. Из лимфатической системы прионы распространяются в ЦНС через СНС в лимфатической ткани. Попав в ЦНС, прионы, вероятно, распространяются транссинаптически.
Как и при других нейродегенеративных заболеваниях, связанных с накоплением агрегированных белков, механизм, посредством которого агрегаты белка PrP вызывают дисфункцию нейронов и приводят к смерти, неизвестен.
1. Патология. Прионные заболевания характеризуются сочетанием вакуолизации (status spongiosus) серого вещества, астроцитарного глиоза и потери нейронов. В современной практике гистологическая диагностика основывается на выявлении PrPSc, используются методы с повышенной устойчивостью к деградации, проявляемой этими агрегатами белка PrP. Для некоторых форм прионной болезни характерен четкий гистохимический паттерн. Например, при новом варианте БКЯ образуется своеобразный тип амилоидных бляшек, окруженных вакуолями, так называемых цветущих бляшек.
2. Генетика. Все наследственные формы прионной болезни вызываются мутациями в кодирующей последовательности PrP гена PRNP. Мутации при семейных формах прионной болезни включают >20 миссенс-мутаций, 2 мутации с образованием преждевременного стоп-кодона и серию вставок в области повторяющейся последовательности из 8 аминокислот. Генетические формы прионной болезни передаются по АуД-типу, обычно с высокой, но неполной пенетрантностью. Определенными мутациями в PRNP вызваны три отличительные формы прионной болезни.
Во-первых, синдром Герстмана-Штраусслера-Шейнкера вызван любой из нескольких мутаций в PRNP, наиболее распространенная из которых кодирует замену лейцина на пролин в кодоне 102 (P102L). Патологически наблюдаются скопления бляшек PrP-амилоида в ГМ, особенно в мозжечке. Во-вторых, фатальная семейная бессонница вызвана мутацией D178N на том же аллеле, что и метионин в полиморфном кодоне 129 PRNP.
Патологически происходит дегенерация нейронов и накопление PrPSc в таламусе. Мутация D178N на аллеле с валином в кодоне 129 вызывает заболевание, которое неотличимо от спорадической формы БКЯ. В-третьих, некоторые мутации в PRNP вызывают медленно прогрессирующую деменцию. Наиболее распространенными из этих мутаций являются большие расширения области повтора октапептида.
Некоторые общие генотипы влияют на восприимчивость к прионной болезни. Кодон 129 PRNP полиморфен, имеет аллели, кодирующие валин/метионин. Среди больных спорадической формой БКЯ большинство пациентов гомозиготны (129VV/129ММ) по этому аллелю, и все пациенты с новым вариантом БКЯ являются носителями 129М по обоим аллелям PRNP.
в) Клинические проявления. Спорадическая форма БКЯ является наиболее распространенным прионным заболеванием человека. В 25% случаев пациенты/члены их семьи сообщают о продромальной стадии, которая характеризуется развитием психического расстройства, например тревожного расстройства, депрессии и нарушения сна. Когнитивная дисфункция обычно является наиболее заметным неврологическим проявлением; но, в отличие от болезни Альцгеймера, прионная болезнь часто вызывает двигательные симптомы (например, атаксию, брадикинезию, спастичность) и некоторые соматические сенсорные нарушения.
Миоклонус является характерным, но не патогномоничным признаком. Наверное, самой характерной особенностью прионной болезни является скорость ее прогрессирования. Как правило, явное снижение неврологической функции может наблюдаться в течение нескольких недель.
Этот типичный признак может проявляться по-разному и часто встречается при генетических и инфекционных формах заболевания. При синдроме Герстмана-Штраусслера-Шейнкера атаксия является наиболее заметным начальным признаком, а деменция возникает только на поздних стадиях заболевания. Состояние ухудшается медленно по сравнению со спорадической формой БКЯ (проходит обычно 5-6 лет от начала заболевания до смерти).
Фатальная семейная бессонница начинается с тревожного расстройства, депрессии и нарушения сна, за которыми следуют атаксия и другие двигательные нарушения; деменция наступает относительно поздно. Некоторые семейные формы прионной болезни настолько медленно прогрессируют, что их клинические проявления похожи на проявления семейной формы болезни Альцгеймера/болезни Хантингтона.
Новый вариант БКЯ, приобретенный в результате воздействия прионов губчатой энцефалопатии крупного рогатого скота, клинически отличается от спорадической формы: возраст начала заболевания гораздо меньше (средний возраст — 26 лет; диапазон 12-74 года), психиатрические и сенсорные расстройства более выраженны в начале заболевания, деменция и двигательные нарушения развиваются на более поздней стадии болезни. Ятрогенная форма БКЯ обычно напоминает спорадическую, но у некоторых пациентов может развиться атаксическая форма, которая клинически и морфологически имеет некоторые общие черты с синдромом Герстмана-Штраусслера-Шейнкера.
Куру начинается с боли в конечностях, за которой следуют мозжечковая атаксия и тремор (куру означает «дрожь» в переводе с языка форе). Выраженная деменция возникает на поздних стадиях заболевания.
В некоторых случаях спорадической формы БКЯ возникают атипичные клинические проявления, например случаи, которые клинически и биохимически неотличимы от фатальной семейной бессонницы, без каких-либо мутаций в PRNP. Другой пример — «вариабельная протеазная энцефалопатия», которая схожа с деменцией лобных долей. По крайней мере некоторые из этих клинических вариаций спорадического прионного заболевания вызваны распространением штаммов прионов, которые отличаются от штаммов, обычно вызывающих спорадическую форму БКЯ.
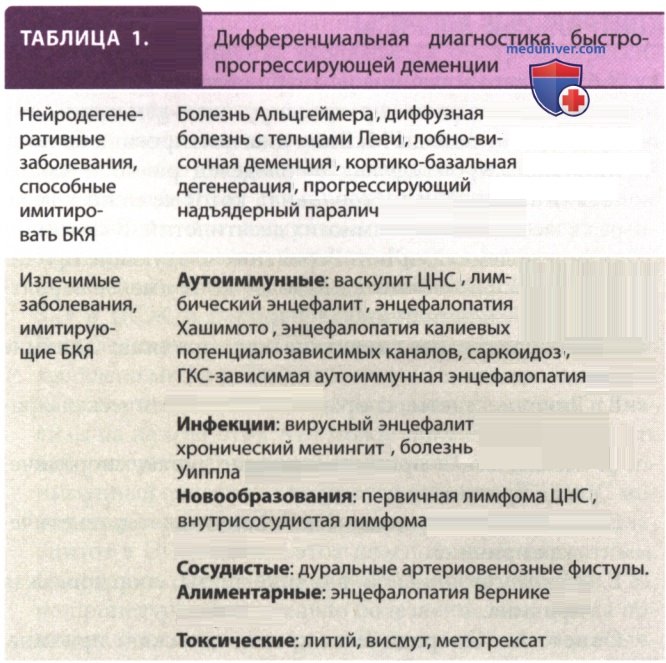
г) Диагностика. Диагноз прионной болезни следует рассматривать у любого пациента с быстро ухудшающимися когнитивными нарушениями, но важно знать, что некоторые поддающиеся лечению структурные, воспалительные, метаболические, эндокринные и пищевые нарушения могут имитировать прионную болезнь (табл. 1). В частности, любые признаки воспаления в ЦСЖ могут быть проявлением диагноза, отличного от прионной болезни. Врач также может назначить специальные тесты для поиска некоторых редких, но поддающихся лечению состояний (табл. 2).
Специфичность методов амплификации прионов in vitro, таких как RT-QuIC, в настоящее время составляет около 99%, тем самым значительно уменьшая шансы ложноположительного результата. В США исследование ЦСЖ с использованием одного из таких методов доступно через Национальный центр прионных расстройств (URL: https://case.edu/medicine/pathology/divisions/prion-center/).
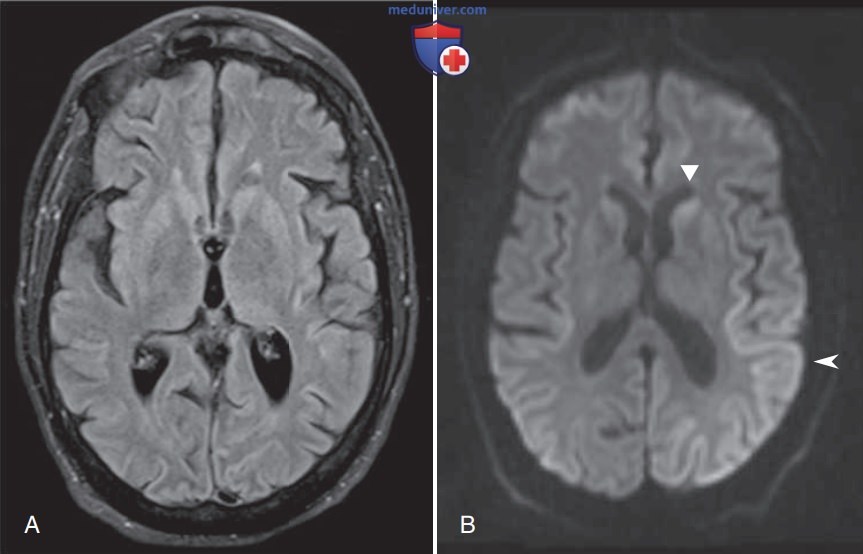
Диагноз «прионная болезнь» можно предположить по результатам определенных тестов. В 2/3 случаев БКЯ наблюдается необычная гиперинтенсивность базальных ганглиев и таламуса, а иногда и серого вещества на некоторых последовательностях МРТ (Т2-взвешенное, FLAIR и диффузионно-взвешенное изображение) (рис. ниже). ЭЭГ у пациентов с БКЯ может демонстрировать паттерн периодических трехфазных комплексов большой амплитуды. Специфичность этих тестов составляет около 80%, эти же аномалии иногда встречаются при состояниях, имитирующих прионную болезнь, но поддающихся лечению.
Магнитно-резонансная томограмма при спорадической форме болезни Кройтцфельдта-Якоба. Изображение в режиме FLAIR (А) и диффузионно-взвешенное изображение (В) головного мозга пациента со спорадической формой болезни Кройтцфельдта-Якоба. Чрезмерная яркость едва заметна в режиме FLAIR, но легко обнаруживается на диффузионно-взвешенном изображении в нескольких областях серого вещества, особенно в левой теменной области (зазубренная стрелка). Кроме того, левая часть хвостатого ядра (треугольная стрелка) аномально яркая
Повышенный уровень нейрональных белков 14-3-3 и тау в ЦСЖ дополняет данные метода амплификации, но, как в случае с МРТ и ЭЭГ, при их интерпретации необходимо учитывать все альтернативные диагнозы.
Точный диагноз прионной болезни можно поставить при биохимическом и гистологическом исследовании тканей ГМ, полученных при биопсии/аутопсии. Анализ тканей проводится в национальных/региональных специализированных центрах прионных заболеваний, таких как Национальный центр прионных расстройств в США. У пациентов с семейным анамнезом нейродегенератив-ного заболевания, согласующегося с прионной болезнью, определение последовательности белок-кодирующей области гена прионного белка может быть диагностически значимым в случае обнаружения мутации.
д) Лечение и прогноз. Прионные заболевания неизлечимы, и никакое лечение существенно не улучшает течение болезни. Большинство пациентов со спорадической формой БКЯ умирают в течение года с момента появления симптомов, после прогрессирования до состояния акинетического мутизма. Пациенты с синдромом Герстмана-Штраусслера-Шейнкера и некоторыми другими генетическими формами/вариантами прионной болезни могут жить дольше.
Существуют животные модели прионной болезни, и в настоящее время активно исследуется ряд новых терапевтических подходов. На данный момент существует возможность зачисления пациентов в экспериментальные клинические испытания (URL: http://clinicaltrials.gov).
е) Профилактика. В большинстве случаев прионная болезнь возникает спорадически и не может быть предотвращена. Генетические случаи можно предотвратить при генетической консультации и проведении пренатального скрининга, хотя вопрос о том, оправданны ли такие меры для предотвращения заболевания, которое может проявиться только в середине жизни/позже, является сложным с этической точки зрения.
В настоящее время случаи инфекционной передачи можно предотвратить путем исключения передачи заболевания при хирургической операции в результате заражения инструментов/трансплантатов тканей и исключения употребления в пищу мясных продуктов, зараженных губчатой энцефалопатией крупного рогатого скота/другими прионами жвачных животных. В некоторых регионах США распространена хроническая изнуряющая болезнь у оленей и лосей, а скрепи, поражающая овец и коз, эндемична в США и многих других странах.
Связь этих прионных заболеваний с болезнями человека не установлена, однако следует избегать употребления в пищу любого зараженного прионом животного.