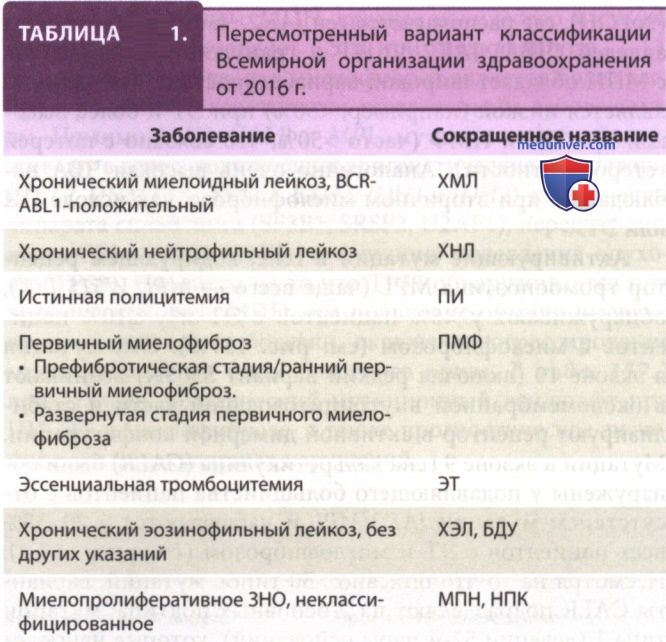
а) Определение. В классификации ВОЗ от 2016 г. группа миелопролиферативных новообразований (МПН) включает семь заболеваний (табл. 1), среди которых в особую подгруппу выделяют полицитемию истинную (ПИ), эссенциальную тромбоцитемию (ЭТ) и первичный миелофиброз (ПМФ).
Для отличия этих заболеваний от хронического миелоидного лейкоза, который также входит в категорию МПН и определяется наличием онкогена BCR-ABL1, используют собирательный термин «BCR-ABL1-отрицательные МПН» (подробное описание хронического миелоидного лейкоза см. в отдельной статье на сайте - просим Вас пользоваться формой поиска по сайту выше).
ПИ, ЭТ и ПМФ представляют собой хронические заболевания миелоидных стволовых клеток, характеризующиеся чрезмерной выработкой терминально-дифференцированных клеток и разной скоростью прогрессирования до острого миелоидного лейкоза, также называемого бластной фазой МПН. Несмотря на то что эти ЗНО относятся к хроническим заболеваниям, каждое из них обладает гетерогенными молекулярными, биологическими и клиническими особенностями, которые отражаются в уникальных вариантах течения.
б) Эпидемиология. Согласно анализу 34 исследований, частота встречаемости для ПИ, ЭТ и ПМФ составляет 0,84; 1,03 и 0,47:100 000 человек, соответственно. Согласно анализу данных американских регистров рака по оценке выживаемости, эпидемиологии и исходов (SEER, Surveillance, Epidemiology and End) за 2001-2012 гг., скорректированных по возрасту, наибольшая частота возникновения отмечена для ПИ и ЭТ и относительно меньшая — для ПМФ (10,9; 9,6 и 3,1:1 млн человеко-лет соответственно).
Средний возраст на момент постановки диагноза составил 65-70 лет для всех трех МПН. За исключением ЭТ, которая выявляется преимущественно у женщин, особенно в возрасте <60 лет, ПИ и ПМФ чаще диагностируются у мужчин. Встречаемость всех МПН была значительно ниже среди белых, испаноязычных жителей островов Азиатско-Тихоокеанского региона и чернокожих неиспаноязычных лиц.
Согласно данным двух крупных программ медицинского страхования США за период 2008-2010 гг., показатели распространенности варьировали в диапазоне 44-57, 38-57 и 0,3-5,7:100 000 человек для ПИ, ЭТ и ПМФ соответственно.
в) Патофизиология. JAK2 V617F — наиболее распространенная соматическая мутация, которая является причиной ПИ, ЭТ и ПМФ. Точечная мутация в паре оснований 1849 (G → Т) приводит к замене валина на фенилаланин в кодоне 617 (V617F) экзона 14.
Мутация затрагивает ингибиторный домен псевдокиназы JAK2, подавляющий активность JAK2-киназы, приводя к последующей передаче сигналов JAK-STAT (рис. 1). Мутацию JAK2 V617F выявляют у 95-98% пациентов с ПИ и у 50-60% пациентов с ЭТ и ПМФ. При других МПН мутации JAK2 обнаруживают редко. У пациентов с ПИ, у которых отсутствуют мутации V617F (~3%), обнаруживаются небольшие вставки и делеции в экзоне 12 гена JAK2 (например, кодоны 530-540) (рис. 2).
Рисунок 1. Мутации экзона 12 и гена JAK2 V617F. Схема гена JAK2, на которой продемонстрированы положения мутаций V617F (экзон 14) и экзона 12
Рисунок 2. Распределение канонических мутаций JAK2, MPL и CALR при истинной полицитемии, эссенциальной тромбоцитемии и первичном миелофиброзе. Относительное распределение мутаций JAK2, CALR и MPL при истинной полицитемии, эссенциальной тромбоцитемии и первичном миелофиброзе. Все три мутации приводят к конститутивной активации сигнальной оси JAK-STAT
Мутация в гене JAK2 V617F возникает в мультипотентных гемопоэтических клетках-предшественниках или гемопоэтических стволовых клетках. Она идентифицируется во всех клетках миелоидной линии, а также может быть обнаружена в В-клетках, клетках NK и, реже, в Т-клетках. Ее обнаруживали в эндотелиальных клетках селезенки и висцеральных вен у пациентов с ПМФ или пациентов с МПН с синдромом Бадда-Киари. JAK2 V617F может эволюционировать из гетерозиготного в гомозиготное состояние вследствие дисомии (копий-нейтральная потеря гетерозиготности) с участием короткого плеча хромосомы 9 (9pLOH), где располагается ген JAK2.
Частота вариантных аллелей (ЧВА) JAK2 V617F в гранулоцитах пациентов с МПН обладает широкой вариабельностью. ЧВА обычно является низкой (например, <50%) при ЭТ и более высокой при ПИ и ПМФ (часто >50%, что связано с потерей гетерозиготности). Аналогично очень высокая ЧВА наблюдается при вторичном миелофиброзе, как исходе ПИ или ЭТ.
Активирующие мутации в гене, кодирующем рецептор тромбопоэтина MPL (чаще всего — MPL W515 L/K), обнаруживают у <5% пациентов с ЭТ и у <10% пациентов с миелофиброзом (см. рис. 2). Эти мутации в экзоне 10 (включая редкий вариант S505N) возникают в околомембранной внутрицитозольной части и стабилизируют рецептор в активной димерной конфигурации. Мутации в экзоне 9 гена кальретикулина (CALR) были обнаружены у подавляющего большинства пациентов с отсутствием мутации JAK2/MPL и наблюдаются у 20-35% всех пациентов с ЭТ и миелофиброзом (см. рис. 2).
Несмотря на то что описано >50 типов мутаций, варианты CALR подразделяют на 2 основных подтипа: мутации типа 1 (делеции 52-й пары оснований), которые наиболее часто выявляют у пациентов с миелофиброзом, и мутации типа 2 (инсерции 5-й пары оснований), которые являются наиболее распространенными при ЭТ. Все мутации экзона 9 приводят к сдвигу рамки считывания кодирующей последовательности на +1, в результате чего возникает модифицированный карбоксильный конец, в котором отсутствует мотив KDEL, ответственный за предотвращение секреции белка из эндоплазматического ретикулума.
С-конец мутантного CALR также приобретает больший положительный заряд, что приводит к потере множества сайтов связывания кальция. Изначально причина конститутивной передачи сигналов JAK-STAT мутантными CALR-клеткам была неясной, однако недавние исследования показали, что мутантный CALR связывается с внеклеточным доменом рецептора тромбопоэтина, MPL, что приводит к активации оси JAK-STAT.
Для опосредования этой неоморфной онкогенной активности необходимы положительный заряд мутантного С-конца CALR и активность лектинового белка. Эти данные указывают на новую парадигму мутированного белка-шаперона эндоплазматического ретикулума, активирующего рецептор цитокина, ведущего к трансформации клеток. На рис. 2 продемонстрировано относительное распределение мутаций JAK2, CALR и MPL при ПИ, ЭТ и ПМФ.
LNK (SH2B3) является отрицательным регулятором JAK2 и обычно действует с целью ингибировать последующую активацию STAT. Мутации в LNK обнаруживали у 1-2% пациентов с ЭТ/миелофиброзом и за редким исключением у пациентов с идиопатическим эритроцито-зом/ПИ. Вторичные мутации LNK также могут возникать во время прогрессирования заболевания у пациентов с мутациями JAK2 или CALR.
У 10% пациентов с ЭТ или ПМФ не выявляют канонические драйверные мутации JAK2, MPL или CALR (так называемые пациенты с тройными отрицательными МПН) (см. рис. 2). У некоторых из этих пациентов в доклинических исследованиях выявляют альтернативные соматические мутации JAK2 или MPL с различной онкогенной активностью, в то время как у других пациентов имеются цитогенетические аномалии без признаков драйверных мутаций или отсутствуют какие-либо свидетельства клонального гемопоэза.
В редком случае у пациентов обнаруживают альтернативные мутации JAK2 или MPL, которые присутствуют в зародышевой линии и являются характерным признаком наследственного тромбоцитоза.
Факторы риска, приводящие к развитию МПН, требуют дальнейшего изучения, они включают расовую принадлежность, наличие аутоиммунных заболеваний (например, болезнь Крона), а также профессиональную деятельность, в которой заняты преимущественно мужчины (в том числе сельскохозяйственные или другие работники аграрного сектора) с потенциальным воздействием бензола или нефти. Какая-либо связь для административных или канцелярских работников не установлена.
Для женщин с ЭТ характерны избыточная МТ, низкий уровень ФН и СД, а с ПИ — активное курение. Индивидуальный генетический фон может влиять на предрасположенность к развитию МПН. У родственников первой степени родства пациентов с МПН выявлено увеличение риска развития МПН в 5-7 раз. Гаплотип зародышевой линии, обозначаемый как «46/1», охватывающий участок 3’ гена JAK2, связан с увеличением риска развития JAK2 V617F-положительного МПН в 3-4 раза.
По результатам полногеномного секвенирования выявлены дополнительные варианты наследственной предрасположенности, приводящие к развитию BCR-ABL1-отрицательного МПН или клонального гемопоэза JAK2 V617F в общей популяции, включая RBBP6, TERT, SH2B3 (LNK), МЕСОМ, ТЕТ2, ATM, СНЕК2, PINT и GFI1B.
В статье в журнале Blood от 1951 г. William Dameshek подчеркивает взаимосвязь ПИ, ЭТ и ПМФ и выдвигает теорию относительно того, что «неизведанный в настоящее время стимул» выступает в качестве биологической основы их общих миелопролиферативных характеристик. В 1970-х гг. Adamson и его коллеги для подтверждения клональной основы ПИ использовали анализ полиморфизма длин рестрикционных фрагментов гена Х-сцепеленной Г-6-ФД у пациентки, а последующие исследования также продемонстрировали наличие клональной природы ЭТ и миелофиброза.
Последующие наблюдения того, что гемопоэтические предшественники у пациентов с ПИ (и в некоторых случаях с ЭТ и миелофиброзом) пролиферируют в отсутствие таких экзогенных цитокинов, как эритропоэтин (ЭПО) (данный процесс также называют ростом эндогенных эритроидных колоний), и что эти клетки обладают гиперчувствительностью к таким гемопоэтическим факторам роста, как ЭПО, тромбопоэтин и IL-3, стали основополагающими биологическими открытиями, которые заложили основу последующих генетических открытий.
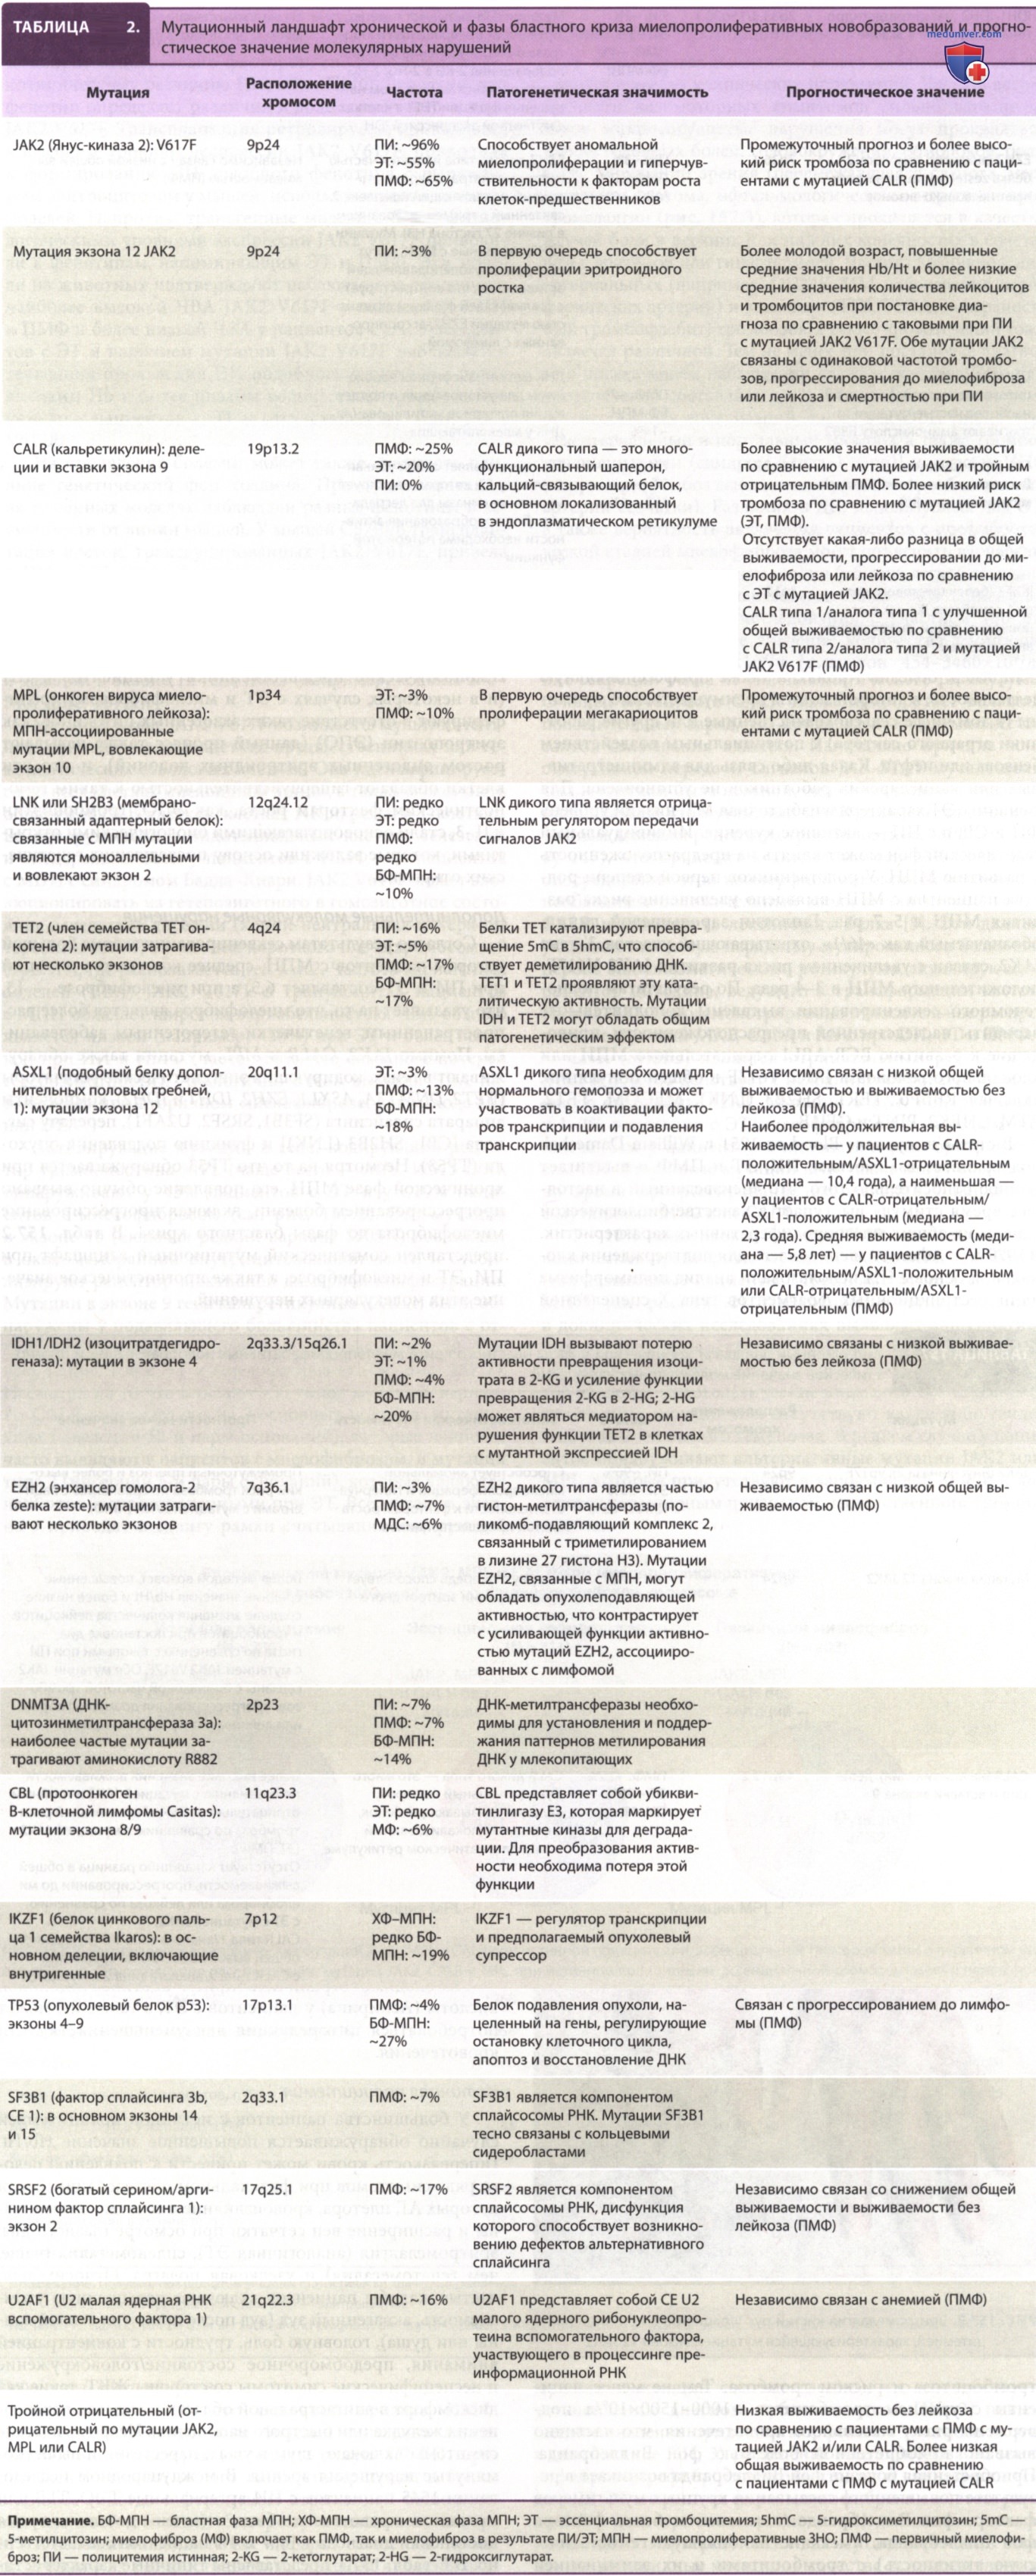
1. Дополнительные молекулярные нарушения. Согласно результатам секвенирования экзома большой когорты пациентов с МПН, среднее количество мутаций при ПИ и ЭТ составляет 6,5, а при миелофиброзе — 13, что указывает на то, что миелофиброз является более распространенным, генетически гетерогенным заболеванием. Помимо JAK2, CALR и MPL, мутации также обнаруживают в генах, кодирующих эпигенетические регуляторы (ТЕТ2, DNMT3A, ASXL1, EZH2, IDH1 и IDH2), компоненты аппарата сплайсинга (SF3B1, SRSF2, U2AF1), передачу сигнала [CBL, SH2B3 (LNK)] и функцию подавления опухоли (ТР53).
Несмотря на то что ТР53 обнаруживается при хронической фазе МПН, его появление обычно вызвано прогрессированием болезни, включая прогрессирование миелофиброза до фазы бластного криза. В табл. 2 представлен соматический мутационный ландшафт при ПИ, ЭТ и миелофиброзе, а также прогностическое значение этих молекулярных нарушений.
2. Генотип-фенотипическая корреляция. Высокая распространенность мутации JAK2 V617F в трех типах клинически манифестного МПН поднимает вопрос относительно факторов, способствующих фенотипическому различию ПИ, ЭТ и ПМФ. Вероятно, что фенотип определяет различия в доле мутантного аллеля JAK2 V617F. Трансплантация ретровирусов, приводящих к высоким уровням экспрессии JAK2 V617F, приводила к формированию ПИ-подобного фенотипа с выраженным эритроцитозом у мышей, использованных в качестве моделей.
Напротив, трансгенные модели с более физиологическими уровнями экспрессии JAK2 V617F приводили к фенотипам, напоминающим ЭТ и ПМФ. Эти модели на животных подтверждают наблюдаемую тенденцию наиболее высокой ЧВА JAK2 V617F у пациентов с ПИ и ПМФ и более низкой ЧВА у пациентов с ЭТ. У пациентов с ЭТ и наличием мутации JAK2 V617F наблюдается тенденция проявления ПИ-подобного фенотипа с более высоким Hb и более низким количеством тромбоцитов, нежели у пациентов с ЭТ и отсутствием мутации JAK2 V617F.
На проявление болезни может также оказывать влияние генетический фон хозяина. При трансплантации на мышиных моделях наблюдали разные фенотипы в зависимости от линии мышей. У мышей С57В1/6 трансплантация клеток, трансдуцированных JAK2 V617F, привела к ПИ-подобному заболеванию, преимущественно характеризующемуся эритроцитозом. Однако в случае с мышами Balb/C в аналогичных экспериментах были получены мыши не только с эритроцитозом, но также с лейкоцитозом, который впоследствии прогрессировал до миелофиброза.