Риск возникновения инфекции при нейтропении находится в сильной зависимости от размера пула хранения нейтрофилов. Несмотря на то что нейтропения представляет собой снижение абсолютного числа нейтрофилов <1500/мкл, у пациентов с количеством нейтрофилов ниже этого значения имеются различные риски и частота развития инфекции в зависимости от причины нейтропении.
Пациенты с нейтропенией, возникшей в результате ХТ, недостаточности или истощения костного мозга, подвержены инфекциям в значительно большей степени, нежели пациенты с хроническими нейтропеническими синдромами и иммуноопосредованной нейтропенией. Нейтропения может быть врожденной или приобретенной. Ниже изначально представлено описание врожденных типов нейтропении (в результате изучения которых была получена особенно важная информация относительно нормального миелопоэза), а затем вторичных (табл. 4).
а) Причины первичной нейтропении:
1. Этническая и доброкачественная семейная (конституциональная) нейтропения. Референсный диапазон количества нейтрофилов определяется генетическими факторами и не является универсальным. Если опираться на опубликованные референсные диапазоны количества нейтрофилов, обычно основанные на молодых лицах, в основном белой расы, в некоторых расовых и этнических группах будет наблюдаться относительно большая доля лиц с нейтропенией.
Такой феномен носит название «конституциональной нейтропении», и он наблюдается среди различных этнических групп, включая афроамериканцев, йеменских евреев, эфиопских евреев и бедуинов Африки. Считается, что расовые и этнические различия в количестве нейтрофилов можно объяснить однонуклеотидным полиморфизмом в гене рецептора АГн Даффи для хемокина. Также существует заболевание, наследуемое по АуД-типу, под названием «доброкачественная семейная нейтропения», при котором характерное количество нейтрофилов находится в диапазоне 800-1400/мкл.
Ни этническая, ни доброкачественная семейная нейтропения не приводят к повышению риска развития инфекций.
2. Тяжелая врожденная нейтропения. Впервые тяжелая врожденная нейтропения была описана Рольфом Костманом в 1956 г. Данное заболевание проявляется в неонатальном периоде в виде рецидивирующих бактериальных инфекций и снижения количества нейтрофилов <500/мкл. Инфекции обычно возникают в первые месяцы жизни и часто включают омфалит и параректальные абсцессы. Часто у пациентов наблюдается увеличение числа моноцитов и эозинофилов. Результаты биопсии костного мозга свидетельствуют о «задержке созревания» с отсутствием зрелых нейтрофилов.
Тяжелая врожденная нейтропения может наследоваться по АуД-, АуР- и Х-сцепленному типу и вызвана мутациями во множестве генов, как показано в табл. 5.
ELANE представляет собой сериновую протеазу, которая синтезируется в больших количествах при созревании нейтрофилов на стадии промиелоцита и упакована в первичные гранулы. Хотя первоначально считалось, что мутации ELANE являются причиной дефектной миграции клеток и накопления цитоплазмы, что приводит к апоптозу нейтрофилов, последние данные подтверждают, что они приводят к накоплению мутантной эластазы в эндоплазматическом ретикулуме, причем апоптоз является результатом активации реакции ответа со стороны белков. Тяжелая врожденная нейтропения, возникшая в результате мутации ELANE, наследуется по АуД-типу.
Haxl представляет собой митохондриальный белок со слабой гомологией bcl-2, и его отсутствие приводит к митохондриально-зависимому апоптозу. Мутации НАХ1 вызывают тяжелую врожденную нейтропению, первоначально описанную Костманом, которая наследуется по АуР-типу. Ранее все случаи тяжелой врожденной нейтропении носили название «синдром Костмана». В настоящее же время этот термин используется для обозначения подгруппы клинических случаев с АуР-типом наследования.
Белок синдрома Вискотта-Олдрича регулирует полимеризацию актина в гемопоэтических стволовых клетках, и дефицит этого белка приводит к возникновению одноименного синдрома, характеризующегося наличием небольшого числа малых тромбоцитов, синусно-пульмональными инфекциями и экземой. Однако другим фенотипом мутировавшего белка при синдроме Вискотта-Олдрича являются Х-сцепленные тромбоцитопения и нейтропения. Недавно обнаруженной причиной появления тяжелой врожденной нейтропении являются мутации в каталитической СЕ 3 глюкозо-6-фосфатазы.
По-видимому, гомозиготная потеря этого метаболического фермента также приводит к активации реакции белкового ответа и усилению апоптоза предшественников нейтрофилов.
Ранее тяжелая врожденная нейтропения была болезнью младенческого и раннего детства, поскольку немногие пациенты доживали до старшего возраста, если таковые вообще имелись. Однако благодаря выявлению того, что гранулоцитарный колониестимулирующий фактор способен повышать количество нейтрофилов и предотвращать инфицирование у большинства пациентов, степень выживаемости детей с данным заболеванием значительно увеличилась. Некоторым пациентам необходимы очень высокие дозы гранулоцитарного колониестимулирующего фактора, однако ответ наблюдается лишь у 80-90%.
Увеличение выживаемости привело к осознанию того, что тяжелая врожденная нейтропения является предрасполагающим фактором к прогрессированию до миелодиспластического синдрома и острого лейкоза (миелодисплазии/острого миелоидного лейкоза) со скоростью ~2%/год и совокупным риском 20-30% в течение >10 лет. Пациенты, демонстрирующие резистентность к лечению или нуждающиеся в очень высоких дозах гранулоцитарного колониестимулирующего фактора, имеют более высокий риск прогрессирования до лейкоза.
Как описано далее, прогрессирование до миелодисплазии/острого миелоидного лейкоза часто вызвано приобретением мутации гена рецептора Г-КСФ.
Существуют значительные разногласия относительно роли пожизненного введения гранулоцитарного колониестимулирующего фактора при наличии других мутаций, а также их роль в прогрессировании заболевания у пациентов с тяжелой врожденной нейтропенией до ЗНО.
Два класса мутаций рецептора Г-КСФ приводили к тяжелой врожденной нейтропении и гипер- или гипореактивности рецептора. В рамках первоначальных исследований, направленных на то, чтобы показать, что тяжелая врожденная нейтропения вызвана мутацией Г-КСФ или гена рецептора Г-КСФ, не рассматривалось, что данные мутации причастны к ее патогенезу. Однако у небольшого числа пациентов были обнаружены мутации в гене рецептора Г-КСФ, которые блокируют связывание лиганда и вызывают устойчивую к Г-КСФ форму тяжелой врожденной нейтропении.
Куда важнее то, что в рамках исследований выявили приобретенную миссенс-мутацию, которая вводит стоп-кодон, приводящий к делеции дистального внутриклеточного домена рецептора, который, как известно, отвечает за передачу сигналов дифференцировки. Было доказано, что это вызывает гиперчувствительность к Г-КСФ, что свидетельствует о том, что данная мутация может играть важную роль в прогрессировании до миелодисплазии/острого миелоидного лейкоза. Тем не менее остается предметом серьезных споров, влияет ли данная мутация на прогрессирование до миелодисплазии/острого миелоидного лейкоза и увеличивает ли Г-КСФ риск развития мутации на самом деле. Даже при наличии мутации Г-КСФ прогрессирование вызвано приобретением мутаций других генов, приводящих к развитию миелоидного лейкоза.
3. Циклическая нейтропения. Циклическая нейтропения представляет собой наличие циклических периодов нейтропении (снижение уровня нейтрофилов <200/мкл) продолжительностью 3-5 дней с интервалом в ~21 день. Периоды нейтропении могут проявляться в виде рецидивирующих эпизодов повышения ТТ, язв в ротовой полости, инфекций кожи и ВДП, а также воспаления среднего уха. Заболевание может наследоваться по АуД-типу или иметь спорадическую форму. Практически во всех случаях циклическая нейтропения также вызвана мутациями ELANE.
Ранее для постановки диагноза было необходимо подтвердить наличие транзиторной нейтропении путем выполнения частых анализов крови в течение 6 нед, однако на сегодняшний день его можно установить по результатам секвенирования гена эластазы. Данное заболевание подвергается успешному лечению с помощью гранулоцитарного колониестимулирующего фактора, и оно не приводит к повышению риска прогрессирования до лейкоза. Приобретенная циклическая нейтропения редко бывает вызвана системными заболеваниями, такими как лейкоз из больших гранулярных лимфоцитов или Т-клеточная лимфома.
4. Другие врожденные синдромы, сопровождаемые нейтропенией. Существует ряд врожденных заболеваний, которые сопровождаются нейтропенией. К ним относятся синдром Швахмана-Даймонда, анемия Фанкони, врожденный дискератоз, болезнь накопления гликогена типа 1b, миелокатексис, синдромы Чедиака-Хигаси, Грисцелли второго типа и Германски-Пудлака второго типа.
4.1 Синдром Швахмана-Даймонда обычно манифестирует изолированной нейтропенией, но прогрессирует до недостаточности костного мозга, а также приводит к дисфункции ПЖЖ и аномалиям скелета. Отвечающий за развитие синдрома ген, ген синдрома Швахмана-Бодиана-Даймонда (SBDS), участвует в регуляции рибосомальной РНК. У пациентов с данным синдромом есть повышенный риск прогрессирования до лейкоза.
4.2 Анемия Фанкони возникает в результате мутаций в генах, участвующих в репарации ДНК, в силу чего у данных пациентов поражение костного мозга развивается позже (средний возраст — 7 лет). Часто у пациентов с анемией Фанкони, помимо недостаточности костного мозга, наблюдаются низкий рост, аномалии развития верхних конечностей, а также гиперпигментированные пятна на коже цвета кофе с молоком, хотя у 1/3 пациентов не наблюдается никаких отклонений. Скрининг проводится путем тестирования хрупкости хромосом после воздействия диэпоксибутана или митомицина С, а также путем прямой оценки известных мутаций гена Фанкони. В качестве метода лечения применяется аллогенная трансплантация гемопоэтических стволовых клеток, однако данная процедура сопряжена с высоким риском осложнений.
4.3 Врожденный дискератоз — это синдром дистрофии ногтей, лейкоплакии и аномалий пигментации кожи, сопровождающийся нейтропенией или апластической анемией. Данное заболевание наследуется по АуД-, АуР- или Х-сцепленному типу и вызвано мутациями в генах, участвующих в поддержании теломер. Как правило, данная патология проявляется не ранее второй половины жизни. Врожденный дискератоз является одним из нескольких заболеваний, вызванных аномалиями теломер, обладающих широким спектром проявлений, включая фиброз легких, цирроз печени и недостаточность костного мозга.
4.4 Болезнь накопления гликогена типа 1b наследуется по АуР-типу и характеризуется перемежающейся нейтропенией вследствие дефектов респираторного взрыва нейтрофилов с последующим апоптозом циркулирующих нейтрофилов. Кроме того, отличительными чертами данного заболевания являются гепатомегалия и метаболические кризы, которые возникают в результате мутаций в гене фермента транслоказы глюкозо-6-фосфатазы.
4.5 При миелокатексисе нейтропения возникает в результате задержки зрелых нейтрофилов в костном мозге. Однако во время инфекции у пациентов с миелокатексисом обычно наблюдается резкое повышение уровня нейтрофилов, что способствует относительно доброкачественному клиническому течению данного заболевания. Существует связь между этим заболеванием, гипогаммаглобулинемией и бородавками, обозначаемая термином «WHIM-синдром» (warts — бородавки, hypogammaglobulinemia — гипогаммаглобулинемия, infections — инфекции, myelokathexis — миелокахексия). Данный синдром вызван гетерозиготными мутациями в гене, кодирующем хемокиновый рецептор CXCR4.
4.6 Синдромы Чедиака-Хигаси, Грисцелли второго типа и Германски-Пудлака второго типа представляют собой синдромы альбинизма и нейтропении, вызванные дефектами везикулярного транспорта. Синдром Чедиака-Хигаси возникает в результате мутаций в гене, регулирующем лизосомальный транспорт (LYST), и характеризуется кожноглазным альбинизмом, кровотечениями, прогрессирующим поражением НС и повышенной восприимчивостью к гемофагоцитарному синдрому. Синдром Грисцелли второго типа обладает практически аналогичными клиническими проявлениями, что и синдром Чедиака-Хигаси, и возникает в результате мутаций в гене, кодирующем небольшую гуанозинтрифосфатазу RAB27A, которая участвует в высвобождении миелопероксидазы из первичных гранул нейтрофилов.
Синдром Германски-Пудлака второго типа возникает в результате мутаций в гене АРЗВ1, который кодирует часть белкового транспортного комплекса, осуществляющего везикулярный транспорт, и, по-видимому, участвует в транспорте эластазы нейтрофилов. Он также характеризуется альбинизмом, аномалиями тромбоцитов и фиброзом легких.
4.7 Синдром Барта представляет собой Х-сцепленное АуР-заболевание, характеризующееся нейтропенией, кардиомиопатией и задержкой роста. Для данного заболевания характерна высокая смертностью в раннем детстве вследствие тяжелой патологии ССС. Данный синдром возникает в результате мутации в гене TAZ, который кодирует белок тафаззин, имеющий большое значение в рамках ремоделирования кардиолипина в митохондриальной мембране.
б) Причины вторичной нейтропении:
1. Нейтропения, возникающая в результате инфекции. Некоторые вирусные инфекции вызывают транзиторную нейтропению, которая обычно купируется по мере ослабления виремии. К таким вирусным инфекциям относятся ветряная оспа, корь, краснуха, HAV и HBV, ВЭБ, грипп, парвовирус и ЦМВ. Механизмы этого явления разнообразны и включают перераспределение и снижение продукции нейтрофилов, а также их разрушение иммунной системой. Кроме того, возникновению многофакторной лейкопении и нейтропении способствуют ВИЧ и СПИД. У пациентов часто наблюдается спленомегалия и секвестрация форменных элементов крови, но чаще нейтропения отражает иммуноопосредованное разрушение.
Нейтропения умеренной степени тяжести может являться результатом множества атипичных инфекций, таких как туберкулез, эрлихиоз, риккетсиоз, туляремия, бруцеллез, и некоторых стафилококковых инфекций. Любая инфекция, приводящая к сепсису тяжелой степени, может вызвать нейтропению, но ее появление обычно свидетельствует о потреблении нейтрофилов из резервов костного мозга и обычно наблюдается у новорожденных и пожилых пациентов. Кроме того, во время сепсиса наблюдается повышенная маргинация нейтрофилов вследствие системной активации комплемента, что усугубляет степень тяжести нейтропении.
2. Нейтропения, вызванная приемом лекарственных средств, а также повреждением костного мозга. ЛС-индуцированная нейтропения является наиболее частой формой нейтропении. Многие ЛП способствуют развитию нейтропении и агранулоцитоза как предсказуемо, так и в виде идиосинкразии. ЛС-индуцированная нейтропения может отражать как подавление гранулопоэза костным мозгом, так и повышенное разрушение нейтрофилов в периферической крови. Многие ЛС вызывают прямое дозозависимое подавление функции костного мозга, которое является предсказуемым и часто выражено в незначительной степени. Другие же, в свою очередь, вызывают идиосинкразическое иммуноопосредованное разрушение форменных элементов крови, которое может проявляться глубоким агранулоцитозом.
Нейтропения, вызванная приемом ЛС, обычно проявляется в виде явного снижения количества нейтрофилов, которое наблюдается через 1-2 нед после начала воздействия ЛС. Выздоровление, как правило, наблюдается через 3-10 дней после прекращения приема соответствующего ЛС. Однако сообщается о нетипичных случаях проявления нейтропении спустя долгое время после начала приема ЛС, а также о случаях замедленной реконвалесценции после прекращения их приема (рис. 1). У пациентов с агранулоцитозом, вызванным приемом ЛС, может развиться острый сепсис, приводящий к смертельным исходам. Выздоровлению часто предшествует появление моноцитов и незрелых форм нейтрофилов. Чем больше гиперклеточность костного мозга на момент диагностики, тем раньше может произойти его восстановление.
Рисунок 1. Средняя продолжительность лечения и нейтропении. Рассмотрены только лекарственные препараты, относительно которых представлено более трех надежных или вероятных сообщений о времени от начала острого агранулоцитоза до нормализации числа нейтрофилов, а также о продолжительности лечения до развития острого агранулоцитоза
Помимо противоопухолевых, противовирусных и иммуносупрессивных ЛС, наиболее распространенные ЛС, вызывающие нейтропению, включают клозапин, антитиреоидные тиоамиды (карбимазол, метимазол и пропилтиоурацил), хинидин, прокаинамид, сульфасалазин и левамизол (широко используется в качестве разбавителя кокаина и вызывает нейтропению, вызванную приемом наркотических средств). Гранулоцитарный колониестимулирующий фактор способствует ускорению восстановления нейтрофилов, однако отсутствуют какие-либо однозначные данные, доказывающие то, что он улучшает показатели выживаемости.
Облучение может вызвать повреждение костного мозга, что приводит к его острой или хронической недостаточности. Облучение в высоких дозах также является фактором риска развития миелодиспластического синдрома и лейкоза. Данные гемопоэтические ЗНО сами по себе могут являться причиной недостаточности костного мозга, поскольку при данных заболеваниях злокачественные клетки размножаются в костном мозге и могут вызывать его фиброз, что приводит к цитопении. Подробное описание данных заболеваний представлено в отдельных статьях на сайте - просим Вас пользоваться формой поиска по сайту выше. Аналогичным образом метастатическое поражение костного мозга также может вызвать его недостаточность, поскольку в этом случае происходит замена костного мозга опухолевыми клетками.
3. Иммунная нейтропения. Иммунная нейтропения может возникать в качестве изолированного явления (первичная иммунная нейтропения) или в качестве проявления основного системного аутоиммунного заболевания (вторичная иммунная нейтропения). Первичная аутоиммунная нейтропения главным образом наблюдается у детей со средним возрастом начала заболевания 6-12 мес. Несмотря на увеличение риска развития инфекции, лечение ограничивается профилактической АБТ, а гранулоцитарный колониестимулирующий фактор назначается исключительно в случае эпизодов острой инфекции. У 95% пациентов наблюдаются спонтанные ремиссии в течение 2 лет. Практически у всех пациентов с данной патологией наблюдается наличие антинейтрофильных АТл против АГн, происходящих из рецептора FcyIIIb.
Эти АТл опосредуют разрушение нейтрофилов за счет их секвестрации в селезенке или лизиса, опосредованного комплементом.
3.1 Вторичная аутоиммунная нейтропения представляет собой заболевание взрослых, которое может возникать на фоне гипертиреоза, гранулематоза Вегенера, РА и СКВ. Роль антинейтрофильных АТл у этих пациентов менее понятна. Например, у >1/2 пациентов с СКВ наблюдается наличие антинейтрофильных АТл, но у многих при этом наблюдается нормальное количество нейтрофилов. Это свидетельствует о слабой корреляции между наличием АТл и количеством нейтрофилов.
Следует отдельно упомянуть синдромы Фелти и больших гранулярных лимфоцитов. Синдром Фелти возникает на фоне продолжительного РА и характеризуется спленомегалией и глубокой нейтропенией. Синдром больших гранулярных лимфоцитов может возникать либо на фоне РА, либо в качестве изолированного явления. Синдромы Фелти и больших гранулярных лимфоцитов вызваны пролиферацией больших гранулярных лимфоцитов с характерным поверхностным фенотипом (CD3+, CD8+, CD16+ и CD57+). Ранее при появлении данных двух синдромов на фоне РА их рассматривали в качестве отдельных заболеваний, при этом при синдроме Фелти наблюдалась поликлональная пролиферация, а при синдроме больших гранулярных лимфоцитов — моноклональная.
Однако с увеличением чувствительности обнаружения моноклональных популяций лимфоцитов это различие стало не таким явным. У >90% пациентов с РА с любым из этих синдромов имеется HLA-DR4, что порождает точку зрения того, что эти два синдрома представляют собой крайние проявления спектра одного заболевания. Это ограничение по HLA не обнаруживается у пациентов с синдромом больших гранулярных лимфоцитов без РА. Оба синдрома способствуют иммуноопосредованному разрушению нейтрофилов за счет множества механизмов, включая антинейтрофильные АТл и клеточно-опосредованное разрушение. У некоторых пациентов может также наблюдаться резистентность к гранулоцитарколониестимулирующему фактору, опосредованная ингибирующими АТл к Г-КСФ. Патофизиология синдрома больших гранулярных лимфоцитов изучена не полностью.
Тем не менее у 1/2 пациентов имеются активирующие мутации в Stat3, и у всех пациентов наблюдается конститутивная активация Stat3-сигнального пути.
Также существуют другие редкие формы иммунной нейтропении. Изоиммунная нейтропения новорожденных представляет собой нейтропению от умеренной до тяжелой степени, которая возникает у новорожденных вследствие трансплацентарного попадания материнских АТл к аллелям, унаследованным от отца, что приводит к нейтропении, аналогичной развитию анемии при ГБН, вызванной Rh-конфликтом. Истинная лейкоцитарная аплазия — редкое заболевание, которое приводит к развитию тяжелых гнойных инфекций и в 2/3 случаев возникает вследствие тимомы. Также сообщается о случаях его возникновения после терапии ибупрофеном. При исследовании костного мозга наблюдается полное отсутствие миелоидных предшественников. Данная патология является иммунноопосредованной, однако в случаях, когда она индуцирована тимомой, тимэктомии может быть недостаточно для ремиссии.
Может потребоваться адъювантная терапия циклофосфамидом, ГКС, циклоспорином и в/в-введение иммуноглобулина.
4. Нейтропения вследствие повышенной маргинации и гиперспленизма. Активация комплемента может приводить к развитию как острой, так и хронической нейтропении в результате увеличения маргинации пула циркулирующих нейтрофилов. Это объясняется тем фактом, что С5а делает нейтрофилы более адгезивными и склонными к агрегации в сосудистой системе легких. Такое состояние отмечается у пациентов после ожогов и при гемотрансфузионных реакциях. Активация комплемента может также привести к разрушению нейтрофилов, как при пароксизмальной ночной гемоглобинурии. Нейтропения также может являться показателем гиперспленизма, хотя такие случаи возникают редко, и в этом случае она является менее выраженной, нежели анемия и тромбоцитопения, наблюдаемые у пациентов со спленомегалией.
5. Нейтропения, вызванная дефицитом питательных веществ. Нейтропения может возникать в результате дефицита витамина В12, фолиевой кислоты и меди. Дефицит меди является недостаточно учитываемой причиной нейтропении (обычно наблюдается в сочетании с анемией) и особенно часто встречается у пациентов, находящихся на полном парентеральном питании без добавок меди при энтеропатии с потерей белка, целиакии, после желудочного шунтирования и гастрэктомии, а также при синдромах мальабсорбции и отравлении цинком. Помимо низких уровней меди и церулоплазмина в сыворотке крови, различные морфологические находки включают гипогранулярность и гиполобулярность мазка периферической крови, вакуолизацию цитоплазмы клеток миелоидного ряда, а также наличие предшественников эритроидов и кольцевых сидеробластов.
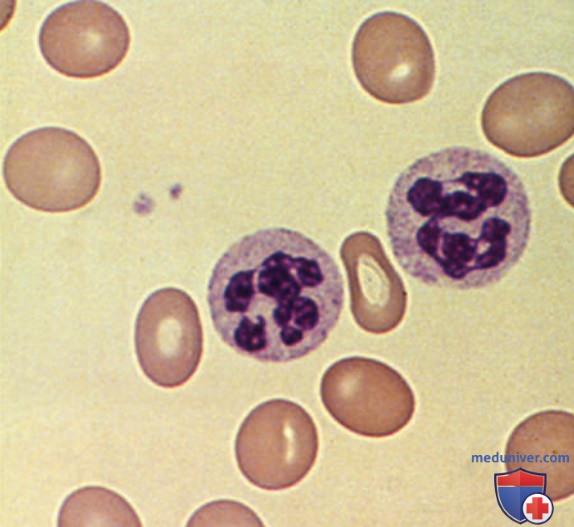
В результате дефицита этих витаминов и минералов развивается неэффективный миелопоэз, происходят задержка созревания и мегалобластические изменения с потерей нормального ядерно-цитоплазматического соотношения. Характерным признаком мегалобластной анемии является гиперсегментация нейтрофилов (рис. 2).
Рисунок 2. Мазок периферической крови пациента с мегалобластной анемией, в котором наблюдаются макроцитоз и гиперсегментированные нейтрофилы
6. Хроническая идиопатическая нейтропения. Хроническая идиопатическая нейтропения у взрослых — это приобретенное заболевание, характеризующееся длительной нейтропенией при отсутствии какого-либо манифестного основного заболевания. Хроническая нейтропения часто обнаруживается случайно в ходе выполнения рутинного анализа крови, в силу чего невозможно определить ее продолжительность. У пациентов отсутствуют какие-либо признаки аутоиммунного заболевания, дефицита питательных веществ или миелодисплазии. Синдром является гетерогенным, с широким диапазоном количества нейтрофилов. У группы взрослых лиц из Греции с хронической идиопатической нейтропенией была выявлена повышенная продукция трансформирующего фактора роста-β и, как следствие, подавление гранулопоэза костным мозгом.
Как правило, у таких пациентов наблюдается нейтропения легкой степени тяжести, при этом абсолютное количество нейтрофилов редко бывает <800. У пациентов может быть этническая предрасположенность к нейтропении. В действительности представлены доказательства того, что нейтропения вызвана генетическим полиморфизмом в локусе трансформирующего фактора роста-p. Однако этих пациентов следует отличать от других взрослых лиц с хронической идиопатической нейтропенией, у многих из которых значение абсолютного количества нейтрофилов <200. Этиология нейтропении у пациентов данной группы неизвестна, однако естественное течение хронической идиопатической нейтропении у взрослых лиц, даже при очень низком значении количества нейтрофилов, обычно имеет достаточно мягкий характер.
Большинство пациентов не нуждается в какой-либо терапии, однако пациентам с очень низким значением числа нейтрофилов может потребоваться гранулоцитарный колониестимулирующий, фактор при развитии тяжелых инфекций. Некоторым пациентам с рецидивирующими инфекциями или болезненными афтозными язвами необходимо длительное лечение гранулоцитарным колониестимулирующим фактором. Лица с данной патологией обычно имеют хороший ответ на введение достаточно низких доз гранулоцитарного колониестимулирующего фактора, и у них не происходит прогрессирования до миелодисплазии/острого миелоидного лейкоза.
в) Лейкопения вследствие дефицита других клеточных линий. Образование лимфоцитов происходит в различных анатомических участках, и транспорт лимфоцитов из этих участков является двунаправленным, что затрудняет понимание их динамики, в отличие от нейтрофилов. Несмотря на это, количество лимфоцитов в периферической крови, по-видимому, поддерживается в узком диапазоне 2000-4000/мкл, 20% из которых составляют В-клетки, а 70% — Т-клетки.
Термином «лимфоцитопения» обозначают снижение общего количества лимфоцитов <1500/мкл. Данное состояние может отражать уменьшение их образования, нарушение транспорта, а также увеличение потерь или разрушения. Снижение образования может быть результатом белково-энергетической недостаточности, вторичного повреждения пула предшественников лимфоцитов на фоне лучевой терапии, ХТ, приема иммунодепрессантов или врожденных иммунодефицитных состояний.
Избыток эндогенных или экзогенных ГКС может вызвать лимфоцитопению посредством изменения движения лимфоцитов. Такое состояние может также возникать в результате острых бактериальных или грибковых инфекций, некоторых вирусных инфекций и гранулематозной болезни. Наконец, многие вирусы вызывают прямое разрушение лимфоцитов, равно как и антилимфоцитарные АТл, наблюдаемые у пациентов с аутоиммунными заболеваниями. Потеря лимфоцитов может также происходить в лимфатических сосудах кишечника в случаях энтеропатии с потерей белка, первичного заболевания кишечника или лимфатических сосудов кишечника или вторичного отека на фоне тяжелой СН.
При обнаружении лимфоцитопении необходимо выполнить всестороннюю оценку иммунной системы, включая определение подтипов лимфоцитов, количественную характеристику Ig и взятие кожных проб для выявления дефицита клеточно-опосредованного иммунитета. Терапия должна быть направлена на лечение основного заболевания, однако пациентам с гипогаммаглобулинемией следует назначать в/в-введение иммуноглобулина, а пациентам с тяжелым дефицитом клеточного иммунитета вследствие нарушения образования и функции лимфоцитов целесообразно проведение трансплантации гемопоэтических стволовых клеток.
Снижение количества моноцитов, эозинофилов и базофилов может сопровождать синдромы недостаточности костного мозга, острую инфекцию, ЗНО или тяжелые травмы. Считается, что данное состояние свидетельствуют о повышении уровня ГКС, Pg и адреналина. Эти гуморальные факторы оказывают наибольшее влияние на эозинофилы, и отсутствие их снижения в данных условиях должно вызывать подозрение на наличие надпочечниковой недостаточности, первичного миелопролиферативного синдрома, паразитарной инфекции или первичного гиперэозинофильного синдрома.
Выраженное снижение моноцитов встречается реже, вероятно, вследствие разнообразных ролей, которые эти клетки играют в нормальной физиологии человека, однако длительное и выраженное снижение моноцитов может быть несовместимо с жизнью.
Видео урок общий анализ крови в норме и при болезни