Наиболее распространенные первичные интракраниальные опухоли ГМ включают глиомы (астроцитомы, олигодендроглиомы и эпендимомы), гораздо реже — медуллобластомы, другие редкие нейроэктодермальные опухоли и первичные лимфомы ЦНС. Все эти опухоли, как правило, поражают ткани ГМ, и ни одну из них невозможно полностью удалить хирургическим путем.
а) Глиома:
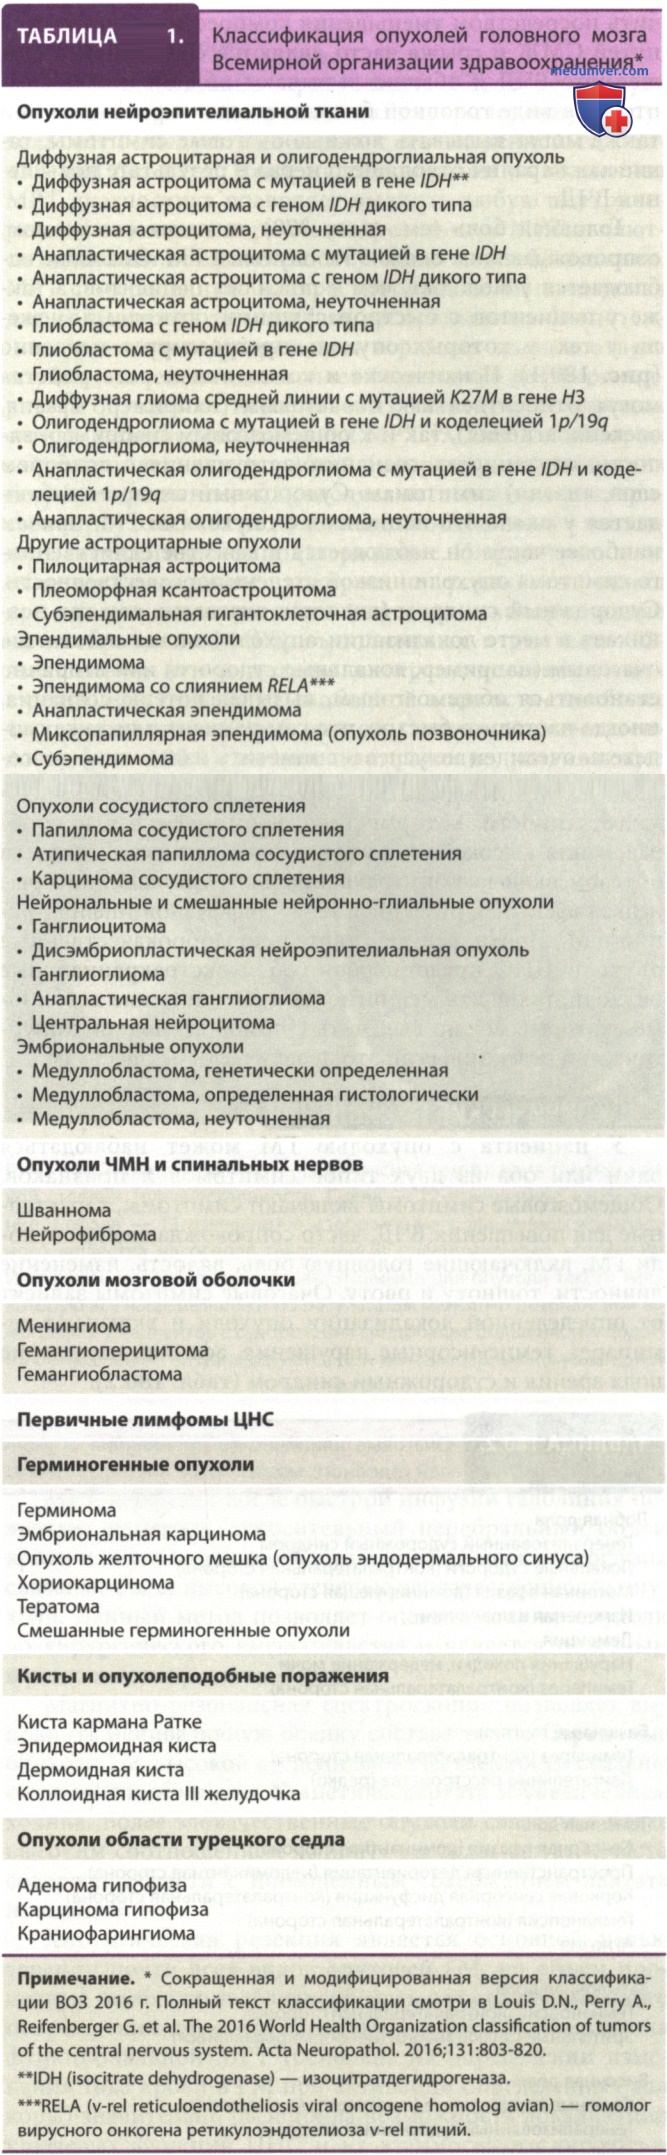
1. Определение. Классификация ВОЗ 2016 г. (см. табл. 1) в значительной степени изменила определение глиом. В первоначальную классификацию астроцитом и олигодендроглиом степени II—IV не внесли каких-либо изменений, однако все глиомы, особенно очаговые поражения более низкой стадии (II и III), теперь классифицируют на основании их молекулярного профиля, так как некоторые молекулярные особенности с большей достоверностью определяют прогноз, нежели только классическая гистология.
Наличие мутации в генах изоцитратдегидрогеназы 1 или 2 (IDH1* и IDH2) обычно связано с глиомой более низкой стадии, но не с глиобластомой, а для постановки диагноза «олигодендроглиома» необходимо наличие коделеции 1p/19q.
P.S. * IDH (isocitrate dehydrogenase) — изоцитратдегидрогеназа. Мутация IDH вызывает состояние гиперметилирования и является драйверной мутацией для этих глиом. ВОЗ опубликовала диагностические рекомендации на случай невозможности выполнения такого тестирования, или если его результаты являются неоднозначными, позволяя патологоанатому обозначить классическую гистологическую картину или указать на отсутствие однозначной молекулярной характеристики, используя обозначение «неуточненная».
Все глиомы II—IV стадии диффузны и инфильтрируют обширные области ГМ, а поражения более низкой стадии со временем могут прогрессировать в опухоли более продвинутой стадии. Очаговые поражения I стадии, такие как пилоцитарная астроцитома, представляют собой очаговые опухоли крайне низкой степени злокачественности, которые выделяются в отдельную группу. Они чаще встречаются у детей, могут быть связаны с нейрофиброматозом I типа, и часто их лечение осуществляют путем полного хирургического удаления.
2. Эпидемиология. Глиомы могут возникать в любом возрасте с пиковым возрастом очаговых поражений II стадии — 20-30 лет, опухолей III стадии — 40 лет и глиобластомы — 55-60 лет. Возраст является единственным наиболее важным клиническим прогностическим фактором: продолжительность жизни пациентов более молодого возраста значительно выше, чем у пациентов пожилого возраста. Кроме того, значительными предикторами лучшего исхода и увеличения продолжительности выживаемости являются функциональный статус, продолжительность наличия симптомов и возможность реализации полной резекции. Вне зависимости от стадии глиомы наблюдается большая распространенность данного заболевания среди мужчин, а также среди людей европеоидной расы.
Глиомы обычно представляют собой единичные поражения, однако у 5% пациентов с опухолями высокой степени злокачественности они носят многоочаговый характер.
3. Патофизиология. По крайней мере 95% глиом являются спорадическими, и только 5% возникают у пациентов с наличием в семейном анамнезе опухоли ГМ. Кроме того, у пациентов с наличием глиомы в семейном анамнезе обычно не наблюдается данного наследственного синдрома. Однако нейрофиброматоз I типа (болезнь фон Реклингхаузена) связан с повышенной частотой развития глиом, особенно в зрительном пути, гипоталамусе и стволе ГМ. Глиомы также чаще встречаются на фоне синдромов Тюркота и Линча, при которых колоректальные новообразования сопровождаются различными опухолями ЦНС. В большинстве случаев глиом более низкой степени злокачественности и в ~5% глиобластом наблюдалось наличие соматических мутаций в генах IDH1 и IDH2.
Опухоли любой гистологии или степени злокачественности с мутацией в гене IDH сопряжены со значительно лучшим прогнозом, нежели аналогичная опухоль с геном IDH дикого типа. Вне зависимости от гистологии и степени злокачественности, глиомы без мутаций в гене IDH с молекулярной и прогностической точки зрения сходны с глиобластомой.
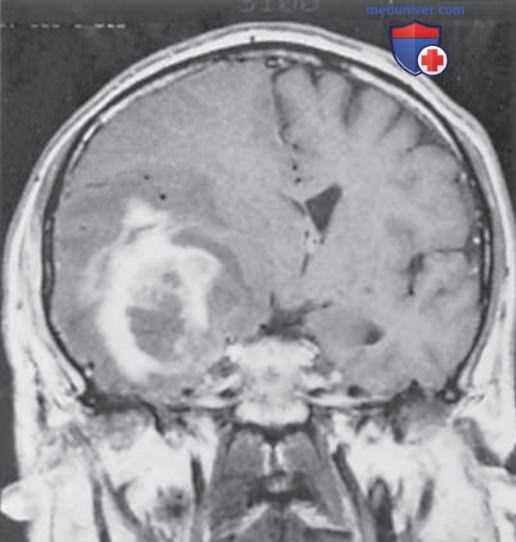
4. Клинические проявления и диагностика. У пациентов с глиомами часто наблюдается наличие судорожного синдрома, головной боли и очаговых симптомов (гемипарез, афазия или нарушение поля зрения). На МРТ глиомы низкой степени злокачественности обычно выглядят в качестве диффузных, не усиливающих сигнал очаговых поражений, которые чаще локализованы в лобной и островковой доле. Глиомы высокой степени злокачественности, которые обычно усиливают сигнал при введении контрастного вещества, локализуются в белом веществе корковых зон и сопровождаются значительным окружающим отеком. На глиобластомах часто наблюдаются участки центрального некроза (рис. 1), а у 5-8% пациентов возникает кровоизлияние.
Рисунок 1. Глиобластома височной доли. Т1-взвешенное магнитно-резонансное изображение с усилением гадолинием, на котором прослеживается наличие типичного кольцевидного паттерна накопления контраста с центральным некрозом и явным объемным образованием в полости черепа
5. Лечение. Лечение всех глиом часто осуществляют посредством хирургического вмешательства, лучевой терапии и ХТ. Цель хирургического вмешательства в виде полного удаления всей видимой части опухоли зачастую является практически неосуществимой. По результатам проспективного РКИ получены доказательства применения интраоперационного контроля посредством МРТ в рамках оптимизации степени резекции глиом. Наибольшую надежность в рамках оценки полноты резекции предоставляет послеоперационное MPT-исследование с и без введения гадолиния, выполняемое в течение 72-96 ч после хирургического удаления опухоли. Резекция глиомы с интраоперационной стимуляцией и кортикальным картированием сопряжена с меньшим количеством неврологических нарушений тяжелой степени и обеспечивает более полную резекцию. Хирургическое удаление обычно способствует улучшению функции НС и снижает зависимость пациента от приема ГКС.
б) Глиобластома и астроцитарная глиома с геном IDH дикого типа. Лечение глиобластомы любого типа осуществляют посредством послеоперационной лучевой терапии в дозе около 60 Гр. В рамках РКИ лечение пациентов с глиобластомой осуществляли посредством введения алкилирующего ЛС темозоломида (суточная доза 75 мг/м2) одновременно с лучевой терапией, с последующей адъювантной терапией темозоломидом (150-200 мг/м2 5 дней подряд, каждые 4 нед 6 циклов). Данная схема терапии статистически значимо увеличила показатели выживаемости (медиана — 14,6 мес) по сравнению с применением одной лучевой терапии (медиана — 12,1 мес; р<0,001), а также увеличило 2-летнюю выживаемость более чем в 2 раза — до 26,5%. Наибольшая польза от добавления темозоломида наблюдалась среди пациентов, опухоли которых содержали метилирование промотора гена репарации ДНК О6-метилгуанин-ДНК-метилтрансферазы.
У пациентов с глиобластомой, получавших стандартную химиолучевую терапию, добавление полей лечения опухолей к поддерживающей терапии темозоломидом (по сравнению с поддерживающей монотерапией темозоломидом) способствовало улучшению показателей выживаемости без прогрессирования и общей выживаемости. Темозоломид также демонстрирует эффективность в рамках лечения пациентов с впервые диагностированными анапластическими глиомами без делеции 1p/10q. Согласно этим данным, в настоящее время комбинированная терапия принята в качестве стандарта лечения пациентов с глиобластомой. XT обычно хорошо переносится и сопряжена с минимальной токсичностью.
У больных пожилого возраста часто наблюдается ухудшение самочувствия, однако результаты РКИ свидетельствуют о том, что короткий курс лучевой терапии в сочетании с темозоломидом улучшает показатели выживаемости (9,3 против 7,6 мес) по сравнению с одной лучевой терапией, в частности у пациентов, опухоли которых содержат метилирование промотора гена MGMT.
В скандинавском РКИ фазы III гипофракционная лучевая терапия превосходила по исходам стандартную лучевую терапию среди пожилых пациентов с глиобластомой, в особенности в возрасте >70 лет. Темозоломид можно использовать в комбинации с терапией устройством, которое создает переменные электрические поля низкой интенсивности (поля для лечения опухолей), которые, как отмечалось ранее, повреждают быстро делящиеся клетки.
Добавление полей для лечения опухолей к поддерживающей XT темозоломидом статистически значимо увеличивает продолжительность выживаемости без прогрессирования и общей выживаемости. Добавление бевацизумаба (молекула-блокатор VEGF, первоначально в/в 10 мг/кг каждые 2 нед) еще больше увеличивает показатели выживаемости без прогрессирования, но не увеличивает общую выживаемость. Аналогичным образом лечение пациентов с глиобластомой с прогрессированием заболевания после химиолучевой терапии с использованием одобренной комбинации [нитрозомочевина/ломустин + бевацизумаб] продемонстрировало отсутствие преимуществ в рамках показателей выживаемости по сравнению с лечением монотерапией ломустином. Лечение в случае рецидива включает повторную резекцию, назначение дополнительной XT или иногда стереотаксической радиохирургии или их комбинации. Несмотря на агрессивное лечение, почти во всех случаях наблюдается рецидив заболевания, а медиана выживаемости пациентов с глиобластомой составляет 15 мес.
Прогноз у пациентов с астроцитарными глиомами II и III стадии с IDH дикого типа аналогичен таковому для пациентов с глиобластомой. Отсутствуют какие-либо данные, позволяющие принять решение относительно лечения на основе этой молекулярной информации. Результаты одного исследования свидетельствуют, что комбинация лучевой терапии с XT увеличивает продолжительность выживаемости пациентов с глиомами низкой степени злокачественности из группы высокого клинического риска (возраст >40 лет и неполная резекция) по сравнению с одной лучевой терапией (13,3 против 7,8 года). Несмотря на то что это исследование выполняли без учета статуса гена IDH у включенных в исследование пациентов, лучевая терапия в сочетании с XT все чаще рассматривается в качестве стандартного подхода к лечению глиом низкого риска с клинической и молекулярной точки зрения.
в) Глиома зрительного пути и ствола головного мозга. Глиомы зрительного пути, которые могут поражать зрительный нерв или перекрест зрительных нервов, обычно связаны с нейрофиброматозом I типа. Эти глиомы, как правило, представляют собой пилоцитарный тип опухолей, которые могут характеризоваться вялотекущим течением с редкой спонтанной регрессией. Они часто не поддаются хирургической резекции, и для них характерно прерывистое клиническое течение с периодами потери зрения, перемежающимися длительными периодами его стабильности. При необходимости пациенту можно назначить лучевую терапию или даже XT, но зачастую пациенту лечение не требуется. Глиомы ствола ГМ обычно поражают варолиев мост и реже — продолговатый или средний мозг. Глиомы ствола ГМ чаще всего встречаются у детей в возрасте до 10 лет, но могут быть обнаружены даже у пожилых людей.
Данный вид опухолей диагностируют на ранней или поздней стадии с точки зрения гистологии, но исход в первую очередь зависит от локализации опухоли. В целом большинство глиом ствола ГМ сопряжены с неблагоприятным исходом (выживаемость не >1 года), однако иногда встречаются случаи относительно доброкачественного характера данной опухоли, в частности у взрослых пациентов, у которых опухоль локализована в продолговатом или среднем мозге.
г) Астроцитома низкой степени злокачественности с мутацией в гене IDH и олигодендроглиомы любого типа. Астроцитомы низкой степени злокачественности с мутацией в гене IDH и олигодендроглиомы характеризуются различным течением; при этом олигодендроглиомы прогрессируют медленнее. У молодых людей с опухолями данного типа часто возникают изолированные судорожные синдромы, которые легко купируются противоэпилептическими ЛС. В настоящее время отсутствуют какие-либо однозначные рекомендации относительно продолжительности или типа лечения. Результаты более ранних исследований свидетельствуют о том, что лечение лучевой терапией или XT непосредственно после хирургического вмешательства увеличивает выживаемость без прогрессирования, но не увеличивает общую выживаемость, что указывает на целесообразность наблюдения некоторых пациентов до тех пор, пока им не потребуется лечение.
Большинство специалистов сходятся во мнении относительно того, что резекцию необходимо выполнять на момент постановки диагноза. В случае достижения полной резекции и если пациент моложе 40 лет, результаты лечения сопряжены с отличным прогнозом, и больного можно контролировать только с помощью последовательной лучевой диагностики. Причиной отсрочки лечения является долгая выживаемость этих молодых больных и опасения относительно долгосрочной нейротоксичности облучения черепа. Результаты ряда исследований глиом низкой степени злокачественности у больных из групп высокой степени риска, а также исследований анапластических олигодендроглиом свидетельствуют о том, что терапия в виде комбинации лучевой терапии и ХТ демонстрирует большую эффективность по сравнению с только лучевой терапией. В рамках всех этих исследований использовали схему ХТ на основе [прокарбазин + ломустин + винкристин] (PCV*).
P.S. * PCV (procarbazine, lomustine and vincristine) — прокарбазин, ломустин и винкристин.
Существуют разногласия относительно возможности замены схемы PCV на темозоломид, который обычно лучше переносится пациентами. Большинство этих исследований провели до проспективного молекулярного профилирования; однако ретроспективный молекулярный анализ ткани включенных в исследования пациентов подтверждает важность наличия коделеции 1р/19q и мутации в гене IDH в рамках прогнозирования лучшего результата и ответа на терапию.
Лечение также назначают непосредственно после первичного хирургического вмешательства пациентам с прогрессирующими неврологическими симптомами или судорожным синдромом, трудно поддающимся лечению. Его также назначают при рецидиве и иногда после повторной резекции. Опухоли II степени могут трансформироваться в ЗНО более высокой степени злокачественности, изменение, которое обычно сопряжено с усилением на МРТ с контрастированием. Этим пациентам может потребоваться резекция или биопсия, чтобы установить изменение степени злокачественности, которая часто является основным фактором при подборе дозы лучевой терапии (60 и около 54 Гр для очаговых поражений высокой и низкой степени злокачественности соответственно). После повторной резекции следует назначить пациенту лучевую терапию и ХТ, если ему ее не назначали ранее. Спасательные схемы включают монотерапию ломустином, бевацизумабом, темозоломидом (150-200 мг/м2 5 дней каждые 4 нед, 6-24 циклов) и карбоплатин.
Медиана продолжительности жизни пациентов с анапластической олигодендроглиомой с коделецией 1р/19q составляет 14,7 года при назначении лучевой терапии + ХТ по схеме PCV против 7,3 года при назначении только лучевой терапии. Медиана выживаемости пациентов с глиомой II степени с мутацией в гене IDH составляет 13,1 года при назначении [лучевой терапии + ХТ по схеме PCV] против 5,1 года при назначении только лучевой терапии.
д) Медуллобластома. Медуллобластомы обычно возникают в черве мозжечка и в основном встречаются у детей и молодых людей. Наблюдается большая частота развития заболевания среди мальчиков, нежели среди девочек, с примерным соотношением 2:1 с пиком дебюта заболевания в возрасте 7 лет. Медуллобластома редко встречается у взрослых и обычно поражает полушарие мозжечка.
Профили транскрипции позволили разделить медуллобластомы на четыре различных подкласса: 1) подтип Wnt со стабилизирующей мутацией гена CTNNB1 (р-катенин), который сопряжен с отличным прогнозом; 2) подтип SHH с мутациями генов PTCH1, SMO, GLI2 или SUFU, который сопряжен с промежуточным прогнозом; 3) подтип 3 с повышенной экспрессией гена МУС, который сопряжен с самым худшим прогнозом; 4) подтип 4, который характеризуется наличием изохромосомы 17q и наибольшей распространенностью среди мужчин. Медуллобластомы характеризуются типичными клиническими проявлениями в виде атаксии (из-за поражения мозжечка и ствола ГМ), головной боли, тошноты и рвоты (из-за повышенного ВЧД, обусловленного обструктивной гидроцефалией).
Агрессивное хирургическое вмешательство с полным удалением тесно связано с улучшенным исходом. После хирургического вмешательства следует назначить пациенту лучевую терапию. ХТ на основе винкристина, этопозида, карбоплатина и циклофосфамида способствует значительному улучшению показателей 5-летней выживаемости без нежелательных реакций с 60 до 74%, но не способствует статистически значимому увеличению общей выживаемости, которая составляет 70-80% через 5 лет при учете всех больных. SHH-активированные опухоли могут демонстрировать ответ на висмодегиб (смягченный ингибитор). Однако лечение пациентов из группы высокого клинического риска сопряжено с худшими результатами, нежели пациентов из группы стандартного риска.
Отсутствуют какие-либо сведения о том, следует ли использовать молекулярные подклассы вместо клинической стратификации или опираться на них в рамках выбора терапии. Эта интенсивная терапия часто приводит к отложенным осложнениям у выживших пациентов (умственная отсталость, нарушение роста и эндокринная дисфункция). Поздние рецидивы, а также вторичные новообразования ставят под угрозу долгосрочные исходы.
е) Ганглиоглиома. Как следует из названия, ганглиоглиомы включают элемент глиальных клеток и элемент ганглионарных клеток. Некоторые ганглиоглиомы низкой степени злокачественности носят крайне вялотекущий характер и не требуют дополнительного лечения после хирургической экстирпации. У пациентов с анапластическими опухолями терапия демонстрирует лучшие результаты, нежели у пациентов со злокачественными глиомами, однако, несмотря на хирургическое вмешательство и лучевую терапию, рецидивы являются распространенным случаем.
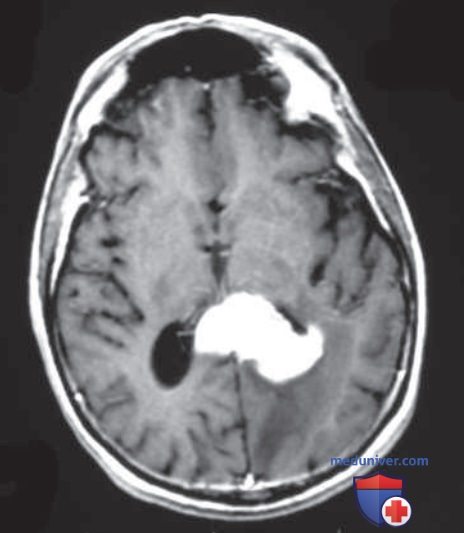
ж) Первичная лимфома центральной нервной системы. Первичные лимфомы ЦНС связаны с иммунодефицитными состояниями, в частности с синдромом приобретенного иммунодефицита и трансплантацией органов, и чаще встречаются среди иммунокомпетентного населения со средним возрастом на момент постановки диагноза около 60 лет. Эти опухоли обычно представляют собой диффузные В-клеточные крупноклеточные неходжкинские лимфомы, идентичные системным диффузным В-клеточным крупноклеточным лимфомам. Опухоль может поражать СМЖ, глаза или мозг, демонстрируя многоочаговый характер у 40% пациентов на момент дебюта (рис. 2). В отличие от всех других опухолей ГМ, хирургическая резекция не улучшает показатели выживаемости и может способствовать возникновению статистически значимой неврологической заболеваемости. По этой причине оперативное вмешательство оправдано только в целях биопсии.
Рисунок 2. Первичная лимфома центральной нервной системы. Магнитно-резонансное изображение, выполненное после введения гадолиния, на котором прослеживается диффузное, усиливающее сигнал очаговое поражение селезенки. Перивентрикулярное расположение очага и отсутствие центрального некроза являются характерными признаками первичной лимфомы центральной нервной системы
Первая линия терапии включает ХТ, главным образом на основе высоких доз метотрексата 3-8 г/м2 1 раз в 2 нед 3-12 мес. В большинстве случаев избегают назначать лучевую терапию, так как облучение всего ГМ в сочетании с ХТ вызывает нарушения когнитивных функций тяжелой степени и не улучшает показатели выживаемости. ГКС (например, дексаметазон 8-16 мг/сут), которые часто назначают в рамках схемы ХТ, способствуют не только разрешению отека ГМ, но и регрессии опухоли. При использовании поли-XT с лучевой терапией ГМ или без нее медиана выживаемости составляет 3-5 лет. Вероятность выздоровления пациентов более молодого возраста, которым назначают высокодозную ХТ и трансплантацию аутологичных стволовых клеток, составляет 80%.
з) Другие интракраниальные опухоли. Редкие интракраниальные опухоли ГМ включают эпендимому, в оптимальное лечение которой входит хирургическое удаление с последующей лучевой терапией. Папилломы и карциномы сосудистого сплетения могут сопровождаться гидроцефалией или очаговыми симптомами. Резекции может быть достаточно для лечения доброкачественной папилломы, однако карциномы быстро рецидивируют, даже при назначении послеоперационной лучевой терапии. Коллоидные кисты III желудочка представляют собой доброкачественные опухоли, которые могут вызывать обструктивную гидроцефалию. Их лечение осуществляют посредством эндоскопической вентрикулостомии или резекции III желудочка. Гемангиобластомы возникают в основном в мозжечке, но также могут возникать в спинном мозге и полушариях ГМ.
У ~15% пациентов с гемангиобластомой наблюдается болезнь фон Гиппеля-Линдау, наследуемая по АуД-типу, для которой характерно наличие гемангиобластом в ЦНС и сетчатке глаза, почечно-клеточной карциномы, феохромоцитомы, опухолей эндолимфатического мешка и кист в различных висцеральных органах.
Лечение гемангиобластом осуществляют посредством хирургического удаления, а лучевую терапию назначают только в случае рецидива. Полное удаление обычно способствует излечению.