Наследственные невропатии можно разделить на невропатии, поражающие периферическую НС изолированно, такие как болезнь Шарко-Мари-Тута (болезнь ШМТ), и мультисистемные заболевания.
а) Болезнь Шарко-Мари-Тута (болезнь ШМТ):
1. Эпидемиология и патофизиология. Болезнь ШМТ имеет распространенность 1:2500 и вызвана мутациями, которые влияют на образование миелина. АуД-форма ШМТ подразделяется на демиелинизирующую (ШМТ-1) и аксональную (ШМТ-2) формы по электрофизиологическим критериям.
Многие пациенты имеют мутации de novo. Также наблюдаются Х-сцепленные (ШМТ-Х) и АуР-формы (ШМТ-4). Каждый тип далее подразделяется согласно конкретной генетической причине. Наиболее распространенная форма — ШМТ-1А, вызвана дублированием фрагмента хромосомы 17, содержащей ген периферического миелинового белка 22-kD (РМР22).
Наиболее распространенной формой ШМТ-2 является мутация в гене митофузина (ШМТ-2А). В целом ШМТ-1А составляет 60-70% всех случаев ШМТ-1, ШМТ-1Х — 10-20%, ШМТ-1В — <5%, а ШМТ-2 — 20%. Однако мутации были выявлены в >90 генах, и это число, вероятно, значительно возрастет в будущем. В тяжелых случаях врожденной гипомиелинизации миелинизация нарушается во время эмбрионального развития.
2. Клинические проявления. Болезни ШМТ-1 и ШМТ-2 вызывают слабость в дистальных отделах и потерю чувствительности, развиваются в первые 20 лет жизни. Дети часто бегают медленно и имеют проблемы с равновесием (например, сложности в таких видах деятельности, как катание на коньках, ходьба по бревну). К 30 годам пациентам часто приходится носить ортез на голеностопном суставе.
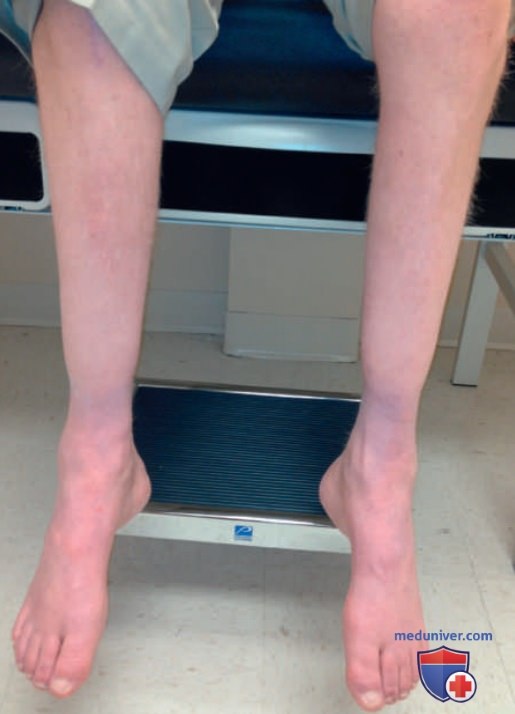
Может быть нарушена мелкая моторика рук (например, поворот ключа/использование кнопок и молний). Большинство пациентов имеют дистальную атрофию ног (форма ног напоминает перевернутую бутылку шампанского) с чрезмерно высоким сводом стопы (полая стопа) и молоткообразными пальцами стопы (рис. ниже). Тем не менее у большинства пациентов сохраняется способность ходить на протяжении всей жизни, ОПЖ в норме.
Дистальная атрофия ног и чрезмерно высокие своды стоп (полая стопа) у пациента с болезнью Шарко-Мари-Тута
У меньшей части пациентов наблюдается более тяжелый фенотип с нарушением двигательной функции и началом заболевания в младенчестве (невропатия Дежерина-Сотта).
У пациентов с наследственными двигательными невропатиями иногда наблюдаются легкие сенсорные нарушения, а пациенты с наследственными сенсорными и вегетативными невропатиями обычно имеют некоторую слабость. Одни и те же мутации в одном и том же гене (GARS) вызывают как ШМТ-2D, так и наследственную моторную невропатию типа V.
3. Диагностика. Клинически направленное молекулярное тестирование предлагает вероятные гены-кандидаты, но не все выявленные генетические варианты являются патогенными. При исследованиях нервной проводимости ШМТ-1 вызывает равномерное снижение скорости проведения около 20 м/с, но практически при всех формах ШМТ-1 наблюдаются аксональная потеря и демиелинизация.
ШМТ-2 характеризуется потерей аксонов и снижением суммарного потенциала действия мышцы/амплитуды потенциала действия сенсорных нервов. При биопсии нерва обычно присутствуют изменения концентрических ламелл шванновских клеток по типу луковиц с потерей миелинизированных аксонов малого и большого диаметров.
4. Дифференциальная диагностика. Наследственные невропатии следует отличать от приобретенных.
Другие генетические нарушения ЦНС, например наследственная спастическая параплегия/лейкодистрофия, могут имитировать наследственные невропатии, вызывая слабость дистальных отделов, потерю чувствительности и деформацию стопы, например полую стопу; у этих пациентов часто наблюдаются признаки поражения верхнего двигательного нейрона, а при нейрофизиологических исследованиях нет признаков невропатии.
5. Лечение. Значение имеют клиническое и генетическое консультирование, симптоматическое и реабилитационное лечение. Для прогноза и генетического консультирования могут потребоваться подробный семейный анамнез и обследование членов семьи. Ортезы на голеностопный сустав могут облегчить ходьбу и вернуть равновесие в норму на долгие годы.
При таких нарушениях, как инверсия стопы, полая стопа и молоткообразные пальцы ног, иногда необходимо хирургическое вмешательство для облегчения передвижения и снижения боли в точках давления, предотвращения возникновения язв на подошвах. Аскорбиновая кислота, антагонисты прогестерона и подкожные инъекции нейротрофина 3 были эффективны при использовании на животных моделях ШМТ-1А, но при проведении исследований на людях эффект не зафиксирован.
б) Семейная амилоидная полиневропатия. Семейная амилоидная полиневропатия обусловлена доминантно наследуемыми мутациями по меньшей мере в трех генах: транстиретин, аполипопротеин А1 и гельсолин.
Патогенные мутации в транстиретине вызывают конформационные изменения, которые дестабилизируют его нормальные тетрамеры, в результате чего формируются внутриклеточные агрегаты с образованием амилоидных отложений в периферических нервах, сердце и других тканях.
Семейная амилоидная полиневропатия обычно представляет собой болезненную сенсорную невропатию в среднем и позднем зрелом возрасте с выраженными вегетативными нарушениями, включая сексуальную дисфункцию, желудочно-кишечные расстройства и сердечные аритмии, сопровождающиеся слабостью, снижением МТ и истощением. Некоторые мутации чаще вызывают невропатию (Val30Met), в то время как другие (Val122Ile) сопровождаются заболеваниями сердца.
Диагноз основывается на результатах генетического тестирования и подтверждении наличия амилоида в ткани, так как не всегда мутации являются пенетрантными.
- Лечение. Тафамидис (20 мг ежедневно) стабилизирует вариант транстиретинового полимера, предотвращая его диссоциацию, и может задержать прогрессирование полиневропатии. Другие эффективные варианты лечения полиневропатии включают применение патисирана (в/в 30 мг каждые 3 нед) и инотерсена (подкожно 284 мг 1 р/нед).
Дифлунизал (НПВП-дженерик, одобренный FDA) соединяется с участком связывания тироксина на тетрамерной форме транстиретина, стабилизирует его и таким образом ингибирует высвобождение мономера транстиретина, необходимого для амилоидогенеза; 250 мг 2 р/сут могут замедлить скорость прогрессирования семейной полиневропатии, вызванной амилоидозом.
- Прогноз. Если пациентам не проводится трансплантация печени, смерть наступает в течение 10 лет после постановки диагноза от СН/вегетативной недостаточности. Экспериментальные методы лечения, направленные на снижение экспрессии транстиретина (антисмысловые олигонуклеотиды, РНК-интерференция), могут способствовать улучшению прогноза.