а) Эпидемиология. Боковой амиотрофический склероз (БАС) — это нейродегенеративное расстройство, которое вызывает прогрессирующее повреждение и гибель клеток нижних двигательных нейронов в стволе ГМ и спинного мозга, а также верхних двигательных нейронов в двигательной области коры. Частота возникновения БАС около 2:100 000, распространенность — 6-8:100 000.
Заболеваемость среди всего населения довольно однородна, за исключением нескольких очагов высокой заболеваемости, таких как остров Гуам в западной части Тихого океана. Болезнь поражает преимущественно людей среднего и пожилого возраста, причем средний возраст начала заболевания 55-60 лет, хотя могут болеть и более молодые люди. Пожилой возраст, мужской пол (соотношение заболеваемости М/Ж 1,6:1) и генетическая предрасположенность являются единственными доказанными факторами риска, хотя текущие исследования оценивают влияние атлетизма/ФН и других потенциальных факторов риска окружающей среды.
Около 90% случаев БАС — спорадические, но 5-10% являются семейными, обычно с АуД-типом наследования.
б) Патофизиология. Процесс дегенерации нейронов при БАС сложен, было идентифицировано >40 генов предрасположенности к БАС. Гексануклеотидные интронные экспансии GGGGCC в гене C9ORF72 хромосомы 9 являются наиболее распространенной генетической причиной БАС, выявленной в настоящее время, и составляют 40-50% семейных и 7-10% спорадических случаев БАС. Накопленные данные свидетельствуют, что дефектный процессинг РНК, вероятно, играет ключевую роль в патогенезе БАС, связанного как с патологией C9ORF72, так и в других генетических подтипах.
Патобиология С9-БАС еще не полностью изучена, но секвестрация РНК-связывающих белков РНК-фокусами и измененный нуклеоцитоплазматический транспорт, который позволяет РНК преобразоваться в белки с дипептидными повторами в цитоплазме, несомненно, имеют ключевое значение.
Подтип заболевания, вызванный мутациями SOD1, составляет 20% семейных случаев БАС и 2% всех случаев БАС. Белок-мутант, по-видимому, распространяется как прион, причем эти белки-агрегаты затем запускают сложное взаимодействие множества патогенных процессов, включая окислительный стресс, агрегацию белков, митохондриальную дисфункцию, эксайтотоксичность и нарушение аксонального транспорта. Ненейрональные клетки в непосредственной близости от двигательных нейронов могут играть большую роль в повреждении нейронов.
Генетически модифицированные мышиные модели БАС с мутацией SOD1 показали, что нормальные астроциты могут защищать мотонейроны, экспрессирующие мутантный SOD1, и что удаление экспрессии мутантного SOD1 из микроглии/астроцитов замедляет прогрессирование заболевания в этих мышиных моделях. Астроциты, экспрессирующие белок-мутант SOD1, оказывают токсическое воздействие на соседние мотонейроны посредством пока еще не определенных механизмов.
Семейное заболевание двигательного нейрона было обусловлено мутациями в генах алсин, сенатаксин, анги-огенин, VAPB, динактин, TARDBP, ТВК1, FUS/TLS и множестве других генов. Примерно у 5% пациентов обнаружен такой фактор риска развития БАС, как экспансии polyQ промежуточной длины (27-33Q) в атаксине 2. Сообщается о наличии связи с изменениями по меньшей мере в 8 других генах в случаях, которые кажутся спорадическими. Крупные комбинированные исследования полногеномных ассоциаций показывают, что редкие генетические варианты лежат в основе 15-20% случаев спорадического БАС.
в) Патология. При аутопсии выявляются такие грубые патологические признаки БАС, как атрофия прецентральной извилины ГМ, а также уплотнение и бледность кортикоспинальных трактов спинного мозга. Может наблюдаться истончение подъязычных нервов и вентральных спинномозговых корешков, а также атрофия мышц. При микроскопическом обследовании у пациентов с БАС обнаруживается поражение не <50% спинальных мотонейронов, диффузный астроцитарный глиоз в сером веществе спинного мозга.
Для сравнения: мотонейроны в ядре Онуфа в крестцовом отделе спинного мозга (которые иннервируют мышцы тазового дна) и моторные ядра ЧН III, IV и VI (которые контролируют движения глаз) относительно сохранны. Кардинальной особенностью сохранившихся мотонейронов является наличие убиквитинированных белковых включений, которые могут иметь компактную/нитевидную форму. TDP-43 был признан основным белковым компонентом этих агрегатов. В двигательной области коры ГМ наблюдаются различная степень утраты верхних мотонейронов и астроцитарный глиоз. В нисходящих кортикоспинальных трактах — аксональная потеря, бледность миелина и глиоз.
В атрофированной скелетной мышце обнаруживаются скопления ангулярных атрофических волокон волокнистого типа, что является результатом последовательной денервации и реиннервации. Избирательность процесса заболевания для двигательной системы в настоящее время признана относительной, и возможно вовлечение экстрамоторных частей ЦНС, особенно в сенсорных и спиноцеребеллярных трактах, нейронах черной субстанции и гранулярных клетках зубчатой извилины в гиппокампе.
В варианте БАС, вызванном экспансией C9ORF72, характерная патология экстрамоторной системы демонстрирует мозжечковые и гиппокампальные включения, которые при иммуноокрашивании являются Р62+ и TDP-43-негативными.
Некоторые из этих включений содержат дипептидные белки, генерируемые аберрантной трансляцией повторов G4C2.
г) Клинические проявления. БАС характеризуется сочетанной дегенерацией верхнего и нижнего мотонейронов. Дегенерация нижнего двигательного нейрона вызывает слабость, атрофию и фасцикуляции в конечностях и бульбарной мускулатуре. К особенностям дисфункции верхнего двигательного нейрона относят наличие аномально высоких/оживленных сухожильных рефлексов в атрофированной конечности, повышенный мышечный тонус, а иногда и наличие симптома Бабинского.
Бульбарный синдром верхнего двигательного нейрона вызывает псевдобульбарный паралич, сопровождаемый эмоциональной лабильностью, резким подергиванием челюстей, замедлением повторяющихся движений языка и затрудненной речью. Усталость и потеря МТ также являются распространенными симптомами. В терминальной стадии заболевания большинство пациентов имеют признаки дисфункции верхнего и нижнего двигательного нейрона, вовлекающие все четыре конечности и бульбарную мускулатуру.
Примерно у 75% пациентов заболевание начинается с дистальных отделов, локально и асимметрично в верхней/нижней конечности, затем прогрессирует в анатомически логичной прогрессии на смежные группы двигательных нейронов. Пациенты могут жаловаться на слабость, атрофию/неловкость движений одной руки/одностороннюю свисающую стопу. Мышечные судороги могут предшествовать другим клиническим симптомам, фасцикуляции наиболее заметны в крупных проксимальных мышцах конечностей.
На верхних конечностях, как правило, сильно поражаются мышцы тенара и кисти, в то время как трицепсы и сгибатели пальцев длительно остаются сохранными. На нижних конечностях слабость часто распределяется по пирамидному типу (мышцы-сгибатели слабее разгибателей), с ранней слабостью при сгибании ноги в ТБС, при тыльном сгибании стопы и тяжелым поражением дистальных мышц.
Бульбарные симптомы как начальный признак развиваются у 25% пациентов, особенно часто встречаются у пожилых женщин с БАС. Первой проблемой обычно бывает нечленораздельная речь, изначально проявляющаяся только тогда, когда человек устал. Пациенты часто страдают от смешанной спастической/вялой дизартрии, при которой отмечается спастичность артикуляционных мышц из-за вовлечения верхних мотонейронов, с наложением назофонии в результате слабости нижних мотонейронов нёба и носоглотки. У пациентов с бульбарной формой при обследовании часто выявляется слабость лицевых мышц; спастический, слабый, атрофичный и фасцикулирующий язык; оживленный нижнечелюстной рефлекс.
Обычно вслед за дизартрией в течение нескольких недель/месяцев наступает дисфагия, первоначально более выраженная при глотании жидкостей, чем при глотании твердой пищи. Осложнения включают потерю МТ и длительные и затрудненные приемы пищи с частыми эпизодами кашля, слюнотечения и аспирационной пневмонии.
Слабость дыхательных мышц редко является начальным признаком БАС. Чаще всего она прогрессирует медленно, развиваются одышка и ортопноэ. Слабость диафрагмы может проявляться парадоксальным движением брюшной стенки во время вдоха и выраженным снижением ФЖЕЛ в положении лежа на спине. Могут развиться симптомы ночной задержки углекислого газа, включая прерывистый сон, утреннюю головную боль, анорексию и дневную сонливость.
Слабость мышц шеи часто развивается на более поздних стадиях заболевания, приводя к трудности удержания головы в вертикальном положении (синдром «свисающей головы»). Движения глаз, как правило, не нарушаются даже в терминальную стадию заболевания, что позволяет общаться с помощью движений глаз. Аналогичным образом сила мышц тазового дна относительно сохраняется, поэтому функции ОМТ у пациентов с БАС обычно не нарушаются на протяжении всего заболевания.
Явные признаки лобно-височной деменции с прогрессирующим нарушением со стороны личности и поведения развиваются у 5% пациентов с БАС. Когнитивная дисфункция может предшествовать, развиваться после и одновременно с двигательной дисфункцией. До 50% пациентов без выраженной деменции могут иметь менее заметные признаки дисфункции лобных долей. Патология C9ORF72 вызывает как БАС, так и/или лобно-височную деменцию, и пациенты с этим подтипом чаще имеют когнитивные нарушения, деменцию и психоз в семейном анамнезе.
Около 5-10% пациентов имеют прогрессирующий вариант мышечной атрофии с клиническими признаками, отражающими только дегенерацию групп нижних мотонейронов в спинном мозге. Для первичного бокового склероза характерна дегенерация верхнего мотонейрона. Хотя у этих пациентов в конечном счете развивается тяжелый спастический спинобульбарный парез, продолжительность жизни обычно составляет 10-15 лет после появления симптомов. При прогрессирующем варианте бульбарного паралича обычно происходит вовлечение конечностей, хотя эти признаки могут изначально отсутствовать.
В нескольких вариантах БАС имеется более сегментарный паттерн, чем при типичном варианте. До 10% пациентов с БАС имеют синдром свисающих рук, который чаще встречается у мужчин, при этом характерна более длительная средняя выживаемость, чем у пациентов с типичным БАС. Аналогичное фокальное начало в нижних конечностях — синдром свисающих — ног является еще одним узнаваемым сегментарным вариантом.
д) Диагностика. Диагноз БАС в основном клинический, и в настоящее время нет конкретного диагностического теста по выявлению заболевания. Тем не менее перспективными методами диагностики являются биомаркеры повреждения двигательного нейрона, включая повышенные уровни легких цепей нейрофиламентов и тяжелых фосфорилированных цепей нейрофиламентов в ЦСЖ.
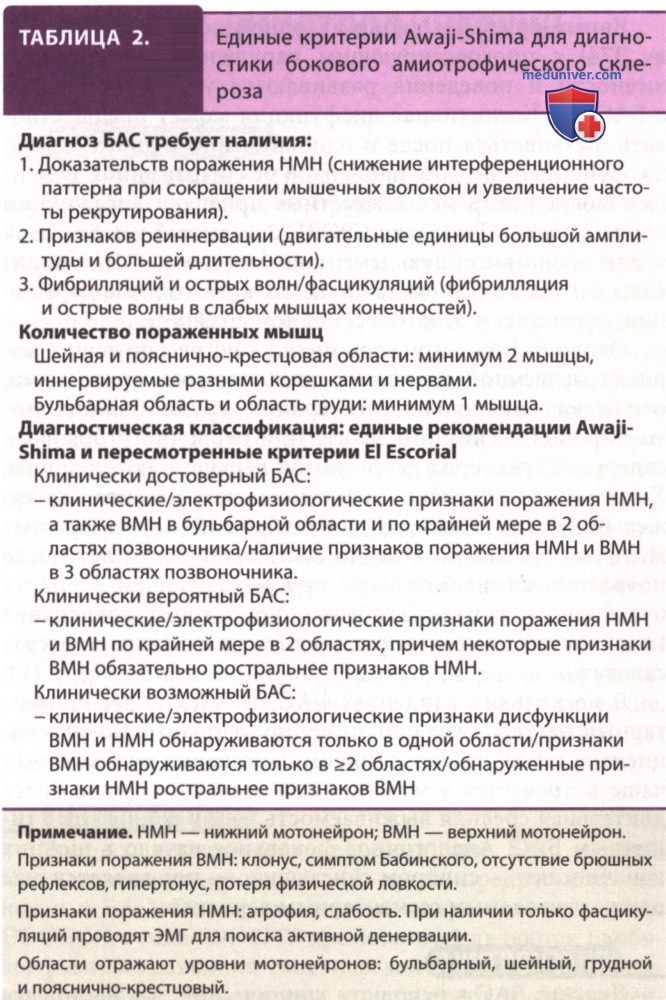
Диагноз требует подтверждения дегенерации нижнего мотонейрона при клиническом, электрофизиологическом и неврологическом обследовании; дегенерации верхнего мотонейрона при клиническом обследовании; прогрессирующего распространения симптомов/признаков в пределах одной области/в другой области, что определяется на основании анамнеза/обследования. Диагноз также требует подтверждения отсутствия других патологических процессов, определяемых электрофизиологическим тестированием, нейровизуализацией и (при необходимости) биопсией.
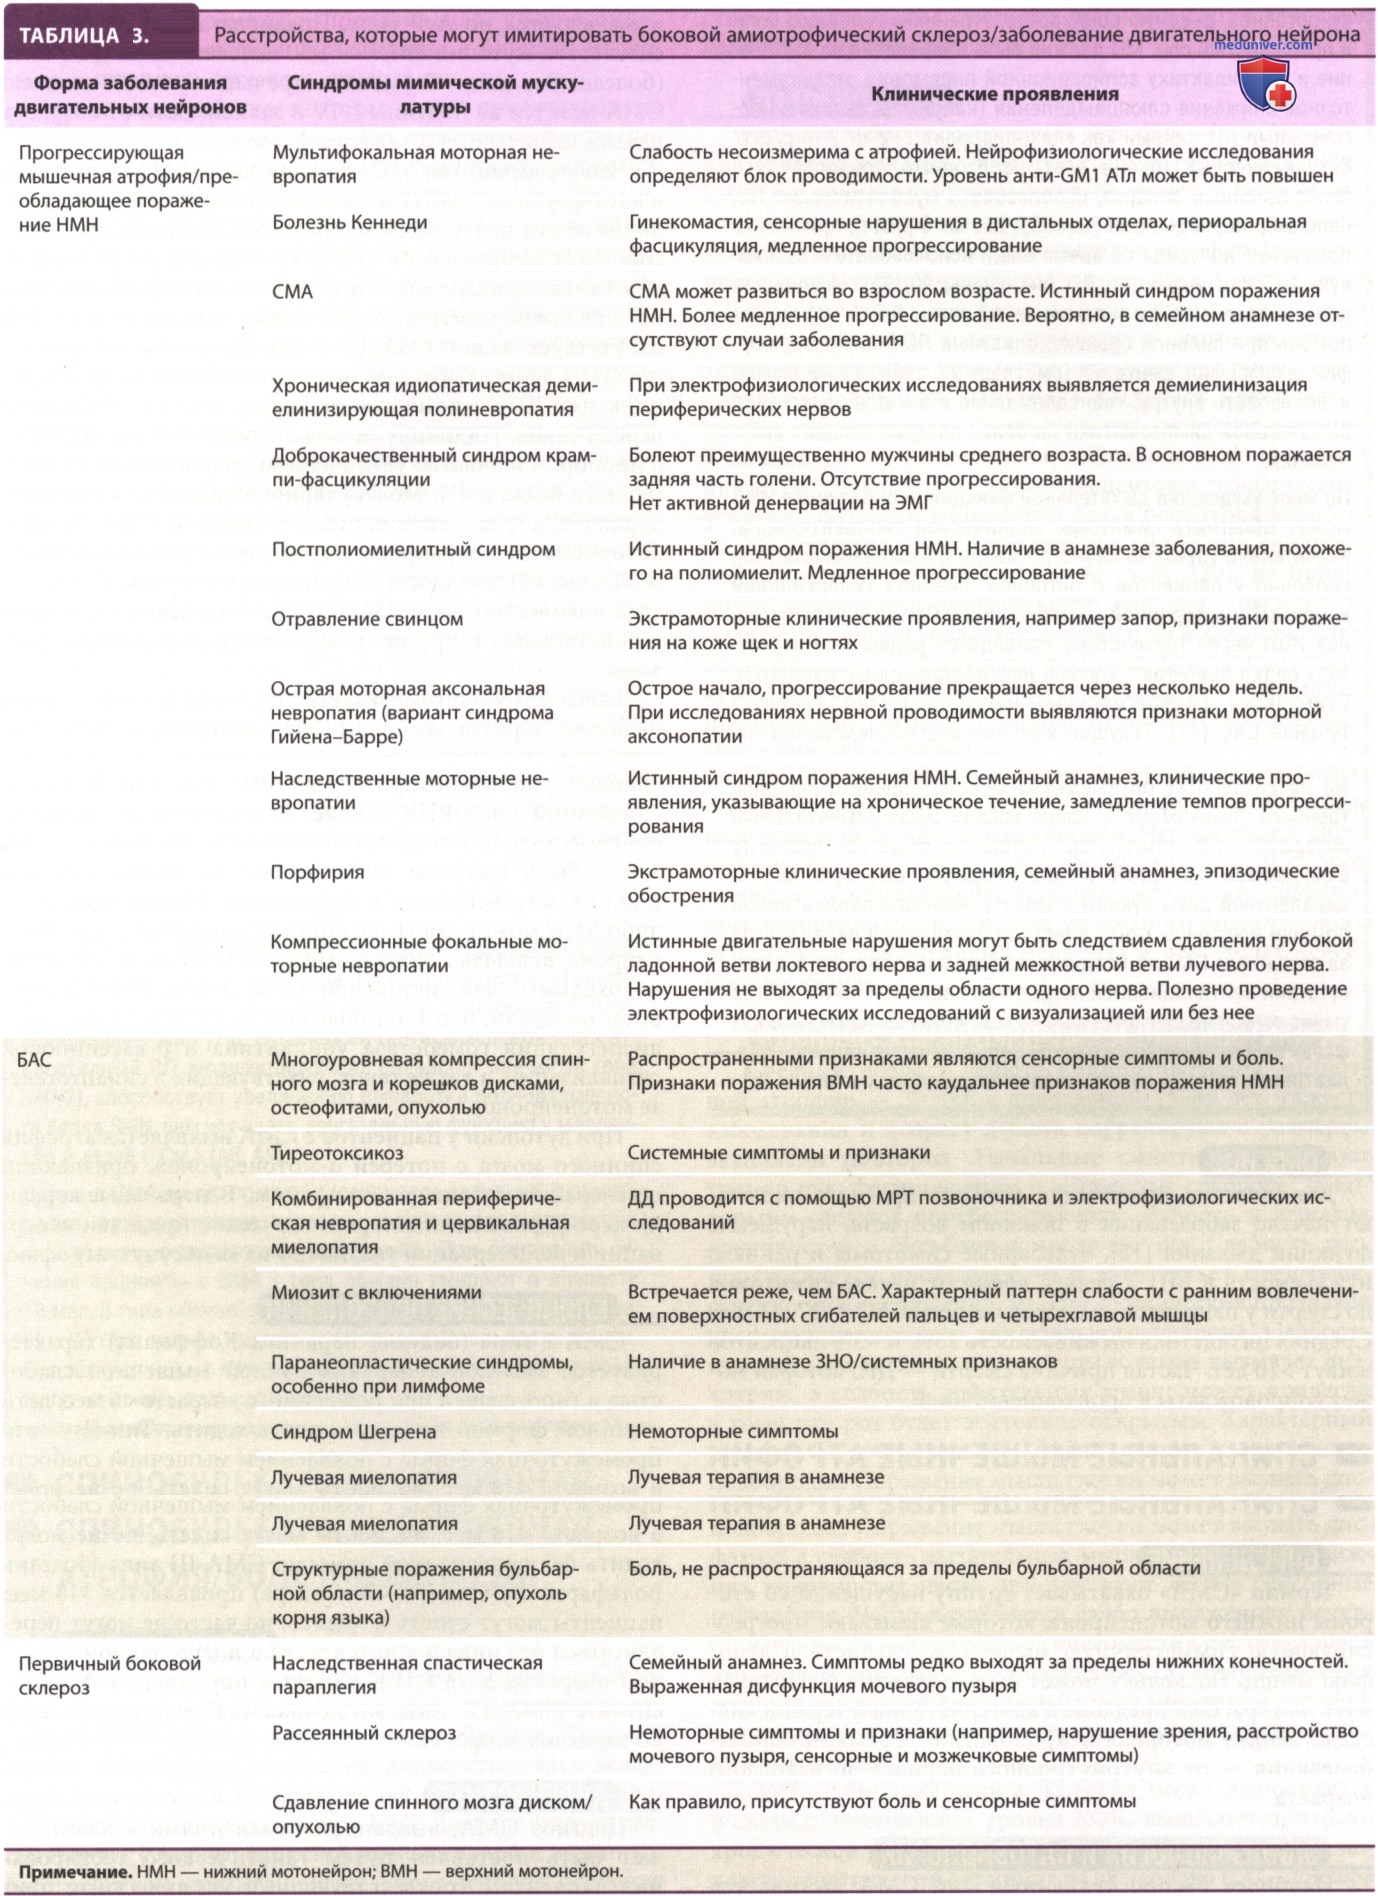
Согласно общепринятым критериям (табл. 2) существует классификация заболевания: достоверный, вероятный и возможный БАС. Однако ряд других состояний может имитировать данную патологию (табл. 3), есть около 8% пациентов, у которых первоначально диагностированный БАС сопровождается другими синдромами нижнего мотонейрона, например мультифокальной моторной невропатией с блоком проведения, болезнью Кеннеди и сочетанной компрессией спинного мозга и корешков. И наоборот, 10-15% пациентов, у которых в конечном итоге диагностируется БАС, могут провести ненужную операцию по поводу предполагаемых аномалий компрессии спинного мозга/корешка.
Анализы крови, которые помогают отличить БАС от схожих синдромов (табл. 3), включают ОАК и уровень кальция в сыворотке крови, функциональные тесты ЩЖ, ПТГ, электрофорез белков в сыворотке крови, лабораторный анализ на венерические заболевания, уровень КФК, маркеры воспаления (СОЭ и СРБ), уровни АТл к ганглиозиду GM1 и антимиелин-ассоциированному гликопротеину (MAG).
Дальнейшее тестирование, основанное на клинических данных, может включать АТл к ацетилхолиновым рецепторам; скрининг мутаций у пациентов с семейным заболеванием, подозрением на болезнь Кеннеди/СМА; скрининг тяжелых металлов; мочевые порфирины; уровни сывороточных гексозаминидаз А и В; титры АТл к Borrelia и тестирование на ВИЧ.
Типичные признаки БАС на ЭМГ включают признаки активной денервации (то есть положительные острые волны, фибрилляцию и потенциалы фасцикуляций) и хронической денервации, о чем свидетельствуют высокоамплитудные потенциалы двигательных единиц, к которым не может привести поражение одного нерва, корешка, сплетения. Для исключения структурной патологии обычно требуется нейровизуализация ГМ и спинного мозга.
Всем пациентам проводят исследование ФВД. Биопсия мышц показана только в атипичных случаях, когда сохраняется диагностическая неопределенность.