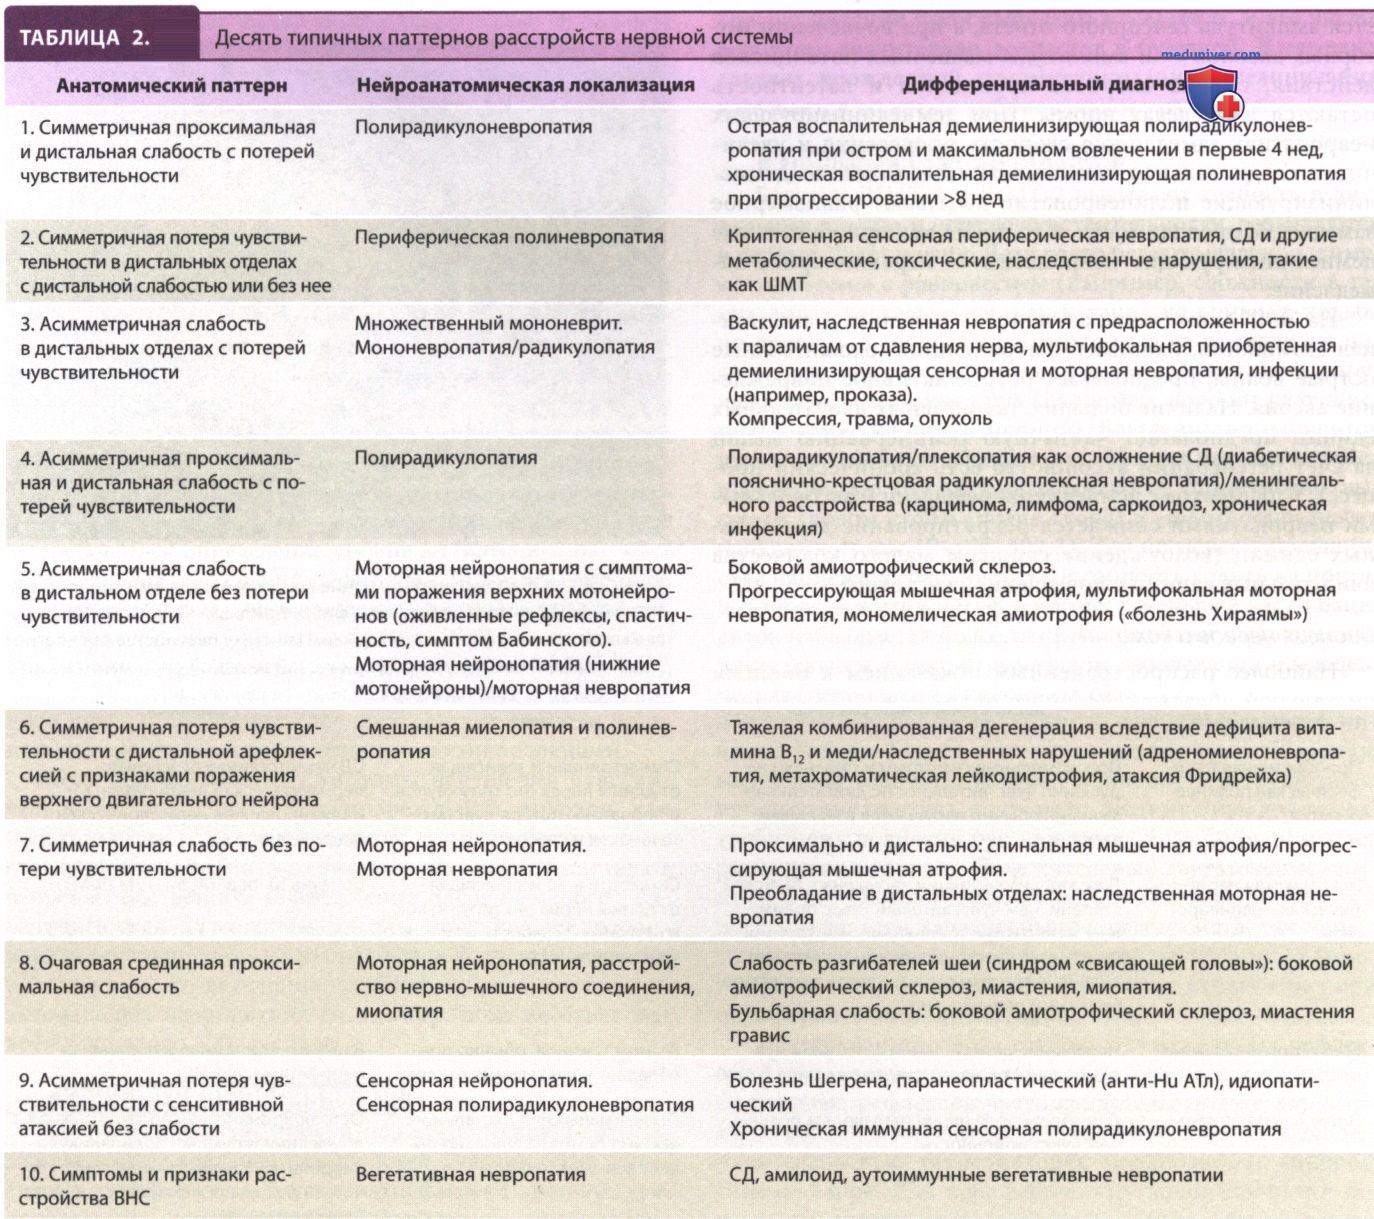
Мультифокальная моторная невропатия характеризуется прогрессирующей, асимметричной слабостью конечностей, более выраженной в дистальных, чем в проксимальных отделах, в основном поражающей верхние конечности с минимальным/полным отсутствием нарушений чувствительности.
а) Эпидемиология. Распространенность мультифокальной моторной невропатии — 2:100 000 человек. Мужчины болеют чаще женщин (2,6:1). У 80% пациентов начальные симптомы развиваются в 20-50 лет, при этом средний возраст начала заболевания — 40 лет.
б) Патофизиология. Мультифокальная моторная невропатия считается аутоиммунной невропатией, клиническое улучшение при которой наступает при лечении иммунными ЛП, так как пациенты часто имеют сывороточные АТл, вступающие в реакцию с ганглиозидом GM1, а также потому, что титр этих АТл снижается во время вышеуказанного лечения.
GM1 широко представлен в нервных мембранах в узлах Ранвье, компактном миелине и концевой пластинке двигательного нерва в нервно-мышечном соединении.
в) Клинические проявления. Обычная картина заболевания включает прогрессирующую, дистальную, асимметричную слабость руки, часто в проекции одного нерва. У меньшинства пациентов слабость может начаться проксимально/в ногах.
Мультифокальная моторная невропатия часто поражает множество нервов, иногда со скрещенным распределением (например, одна рука и контралатеральная нога). Асимметрия и преобладание слабости рук со временем могут стать менее заметными. Локализованная атрофия мышц, слабовыраженная/изначально отсутствующая, позже становится заметной в результате аксональной дегенерации.
г) Диагностика. Диагноз устанавливается по наличию мультифокального, устойчивого, частичного блока проводимости, выявленного при исследованиях проводимости двигательного, но нечувствительного нерва. Однако блок проводимости иногда трудно обнаружить, и диагноз «мультифокальная моторная невропатия» следует рассматривать у пациентов с типичной клинической картиной при отсутствии признаков поражения верхних двигательных нейронов.
Анти-GM1 ганглиозидные АТл обнаруживаются у 50% пациентов с мультифокальной моторной невропатией.
д) Дифференциальная диагностика. Мультифокальная моторная невропатия имеет много общих диагностических признаков с боковым амиотрофическим склерозом, включая дистальную асимметричную слабость и атрофию верхних конечностей.
Ключевыми отличительными особенностями являются динамика течения заболевания (мультифокальная моторная невропатия медленно прогрессирует, тогда как боковой амиотрофический склероз прогрессирует быстро) и отсутствие слабости дыхательной/бульбарной мускулатуры и признаков поражения верхнего двигательного нейрона.
У пациентов с подозрением на мультифокальную моторную невропатию, но без явного блока проведения/АТл к GM1, MPT/УЗИ периферических нервов могут помочь в дифференциальной диагностике (ДД) данной патологии и бокового амиотрофического склероза.
Мультифокальную моторную невропатию также можно спутать с мультифокальной хронической воспалительной демиелинизирующей полирадикулоневропатией, которая вызывает потерю чувствительности, так же как и моторную слабость, но при которой выявляются более тяжелые сенсорные нарушения во время исследования нервной проводимости.
е) Лечение. Первоначально для лечения мультифокальной моторной невропатии применяется в/в Ig (2 г/кг), почти у 80% пациентов наступает уменьшение симптомов в течение недели. Однако улучшение обычно бывает кратковременным (3-6 нед), поэтому могут потребоваться повторные введения.
Клиническое улучшение часто сопровождается уменьшением/разрешением моторного блока проведения в некоторых нервах, но оно не всегда коррелирует со снижением титров GM1. Были описаны случаи, когда при развитии рефрактерности к в/в lg свою эффективность показали пульс-терапия циклофосфамидом (1 г/м2 1 р/мес 6 мес)/ритуксимабом (например, 375 мг/м2 1 р/нед в течение 4 нед). Микофенолат и ГКС неэффективны.