Выявление наследственных заболеваний печени - кратко с точки зрения терапии
Основными наследственными заболеваниями печени у взрослых являются гемохроматоз, болезнь Вильсона, муковисцидоз и дефицит α1-антитрипсина. Данные состояния могут быть заподозрены по их внепеченочным проявлениям или обнаружены при обследовании по поводу необъяснимой печеночной дисфункции.
Наследственный гемохроматоз, который является наиболее распространенным наследственным заболеванием печени, чаще всего обусловлен мутациями в гене HFE (расположенном на хромосоме 6р22.2), обычно C282Y и H63D. Приблизительно 1:250 человек североевропейского происхождения гомозиготны по C282Y, основному гену, кодирующему HFE, хотя лишь у меньшинства развиваются фенотипические проявления заболевания. Выявляемые в крови изменения неспецифичны.
Окончательный диагноз подтверждается при генетическом анализе на основании обнаружения гомозиготной мутации C282Y или компаунд-гетерозиготной мутации (C282Y/H63D). По результатам МРТ/КТ может быть выявлено избыточное содержание железа в печени. Биопсия печени не требуется для постановки диагноза, но рекомендуется при содержании ферритина в сыворотке крови >1000 мкг/л, поскольку в таком случае у пациента, скорее всего, будет диагностирован цирроз печени.
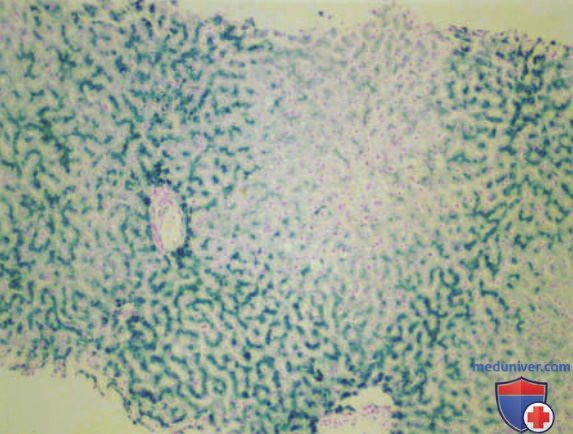
Железо накапливается в гепатоцитах, но не в клетках Купфера, по градиенту от перипортальных зон к перицентральным (рис. 1). Для сравнения: при вторичной перегрузке железом, например при неэффективном эритропоэзе, оно накапливается в клетках Купфера. Количественное измерение железа в ткани печени, рассчитанное как мкмоль железа к сухому весу печени (в граммах) к возрасту пациента, может подтвердить диагноз. Лечение гемохроматоза осуществляется путем кровопускания.
Рисунок 1. Биопсия печени при гемохроматозе (окрашивание берлинской лазурью по Перлсу). Перипортальное отложение железа, преимущественно в паренхиматозных клетках (гепатоцитах)
Дефицит α1-антитрипсина, возникающий в результате наследственных мутаций этого ингибитора сериновой протеазы, предотвращает его экспорт из гепатоцитов, где его накопление вызывает воспаление печени, фиброз и цирроз. Кроме того, дефицит α1-антитрипсина приводит к развитию панлобулярной эмфиземы даже у некурящих лиц. Заболевание наиболее часто встречается у лиц европейского происхождения.
Наследование АуР с кодоминантным наследованием, поскольку каждый аллель обеспечивает 50% циркулирующего α1-антитрипсина. В гене ингибитора протеиназы (Pi) было идентифицировано большое количество аллелей, причем ММ сопровождается нормальным уровнем циркулирующего α1-антитрипсина, а наиболее распространенные аномальные аллели, S и Z, — снижением его уровня.
Гомозиготы PiZZ, страдающие наиболее выраженным дефицитом α1-антитрипсина, имеют только 15% от нормального уровня белка и максимально склонны к развитию поражений печени и легких. Заболевание печени имеет бимодальное распространение: неонатальный гепатит и холестатическая желтуха проявляются в раннем возрасте, а цирроз — во взрослом. Только у ~1/3 взрослых с фенотипом PiZZ развивается цирроз печени, что означает, что в прогрессировании заболевания участвуют и другие кофакторы.
Другие фенотипы с дефицитом α1-антитрипсина (например, PiMZ/PiSZ) увеличивают риск развития заболеваний печени, тогда как лица с нулевым фенотипом имеют поражение легких, но не печени. Это состояние может быть заподозрено при низком уровне α1-1-глобулина при электрофорезе белка, а диагноз может быть подтвержден выявлением низкого уровня сывороточного α1-антитрипсина с последующим тестированием Pi для определения фенотипа. Нарушения функции печени обычно неспецифичны, хотя уровень альбумина может быть низким, а МНО — повышенным в случае цирроза печени.
При биопсии печени, определяющей степень фиброза, выявляются Шифф-позитивные гранулы, расположенные по периферии дольки (рис. 2). Специфической терапии заболевания печени не существует, хотя в США одобрены еженедельные в/в-инфузии концентрата белка α1-антитрипсина. Питание и ЛП могут предотвратить прогрессирование заболевания легких путем восстановления уровня сывороточного и альвеолярного α1-антитрипсина.
Рисунок 2. Биопсия печени при дефиците α1-антитрипсина. При периодической кислотно-шиффовой диастазо-устойчивой окраске на периферии дольки обнаруживаются глобулы α1-антитрипсина характерного пурпурного цвета
Болезнь Вильсона — заболевание, обусловленное избыточным накоплением меди в печени и внепеченочных тканях вследствие наследственного нарушения транспорта меди из гепатоцитов в желчь. Печеночные проявления включают хронический гепатит и цирроз печени, которые наиболее часто дебютируют в четвертом десятилетии жизни, хотя могут проявляться и позже. Характерной находкой при фульминантном проявлении болезни Вильсона является гемолиз с аномально низким уровнем ЩФ в крови, а также желтуха и коагулопатия. Более типично повышение уровней аминотрансфераз без гемолиза.
Диагноз обычно ставится на основании повышения уровня меди в суточной моче и низкого уровня церулоплазмина в сыворотке крови, но в неясных случаях требуется количественное определение меди в печени с помощью биопсии. Прием хелатов меди предотвращает прогрессирование заболевания.
При муковисцидозе обычно преобладают легочные осложнения, но поражение печени является важным признаком, определяющим тяжесть течения заболевания, осложнения и смертность среди взрослых. У пациентов с повышенным уровнем ЩФ и билирубина вследствие аномальной вязкости желчи может развиться билиарный цирроз печени. Урсодезоксихолевая кислота может улучшить показатели биохимического анализа крови, но не оказывает явного эффекта на само течение болезни. При декомпенсированном циррозе печени может потребоваться трансплантация.