Врожденные миастенические синдромы — это наследственные нарушения, возникающие в результате мутаций в генах, кодирующих ключевые белки в нервно-мышечном соединении. В Соединенном Королевстве их распространенность составляет не <6:1 000 000 населения.
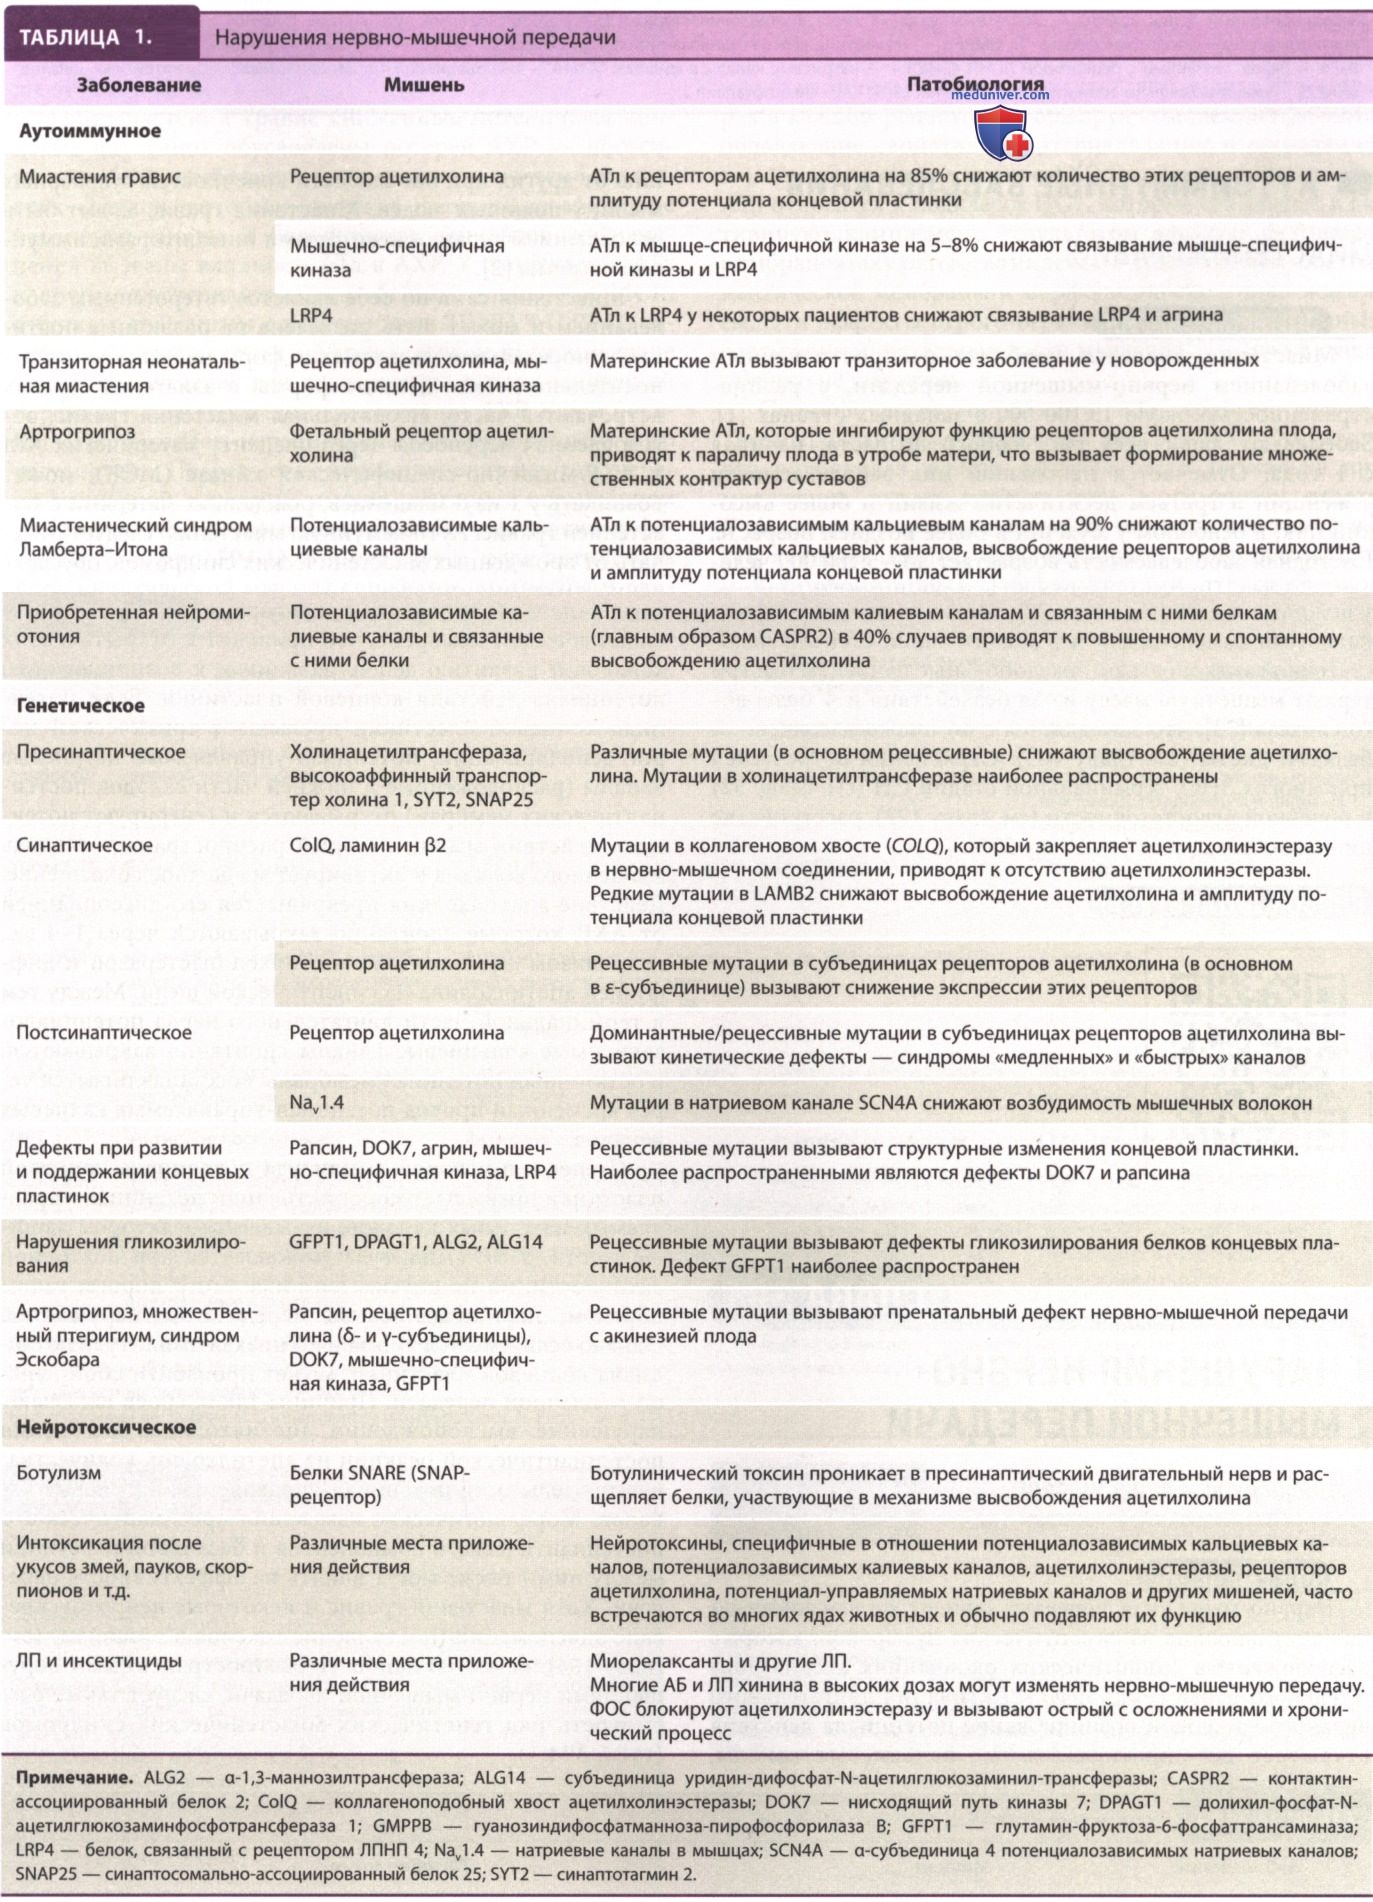
а) Патофизиология. Врожденные миастенические синдромы классифицируются по месту мутации белка (см. табл. 1). Постсинаптические расстройства встречаются чаще и в большинстве случаев связаны с геном ε-субъединицы АХР, в котором однонуклеотидные миссенс-замены/мутации со сдвигом фазы приводят к полной потере функции ε-субъединицы АХР.
Поскольку эта субъединица заменяет γ-субъединицу АХР примерно во время рождения, младенцы развиваются нормально, но на поздних сроках беременности и в неонатальном периоде проявляется слабость. Выживание зависит от непрерывной экспрессии γ-субъединицы, тогда как гомозиготные мутации в других субъединицах, вероятно, смертельны.
Дефицит АХР также может быть результатом дефектов рапсина — цитоплазматического белка, необходимого для кластеризации АХР, — а также синаптопатий и дефектов гликозилирования. Однонуклеотидные изменения в генах субъединиц АХР могут влиять на аффинность к ацетилхолину и эффективность гейтинга, тем самым приводя к кинетическим дефектам.
При синдроме «быстрого» канала (рецессивном) отверстия АХР открыты аномально маленький период времени, тогда как при синдроме «медленного» канала (доминантном) происходит обратное, когда канал открыт длительный период времени, что приводит к накоплению катионов на субсинаптической мембране и дегенеративным изменениям с потерей АХР.
Мутации в гене COLQ, который кодирует хвост коллагена, закрепляющий ацетилхолинэстеразу в синаптической щели, встречаются реже. Отсутствие ацетилхолинэстеразы приводит к снижению квантового выхода и непрерывному воздействию ацетилхолина на постсинаптическую мембрану, что приводит к перегрузке катионами и дегенерации синаптических складок.
Мутации в холинацетилтрансферазе — ферменте, принимающем участие в синтезе ацетилхолина, — не всегда приводят к дисфункции в покое; однако при повторяющейся активности количество ацетилхолина уменьшается, что приводит к нарушению нервно-мышечной передачи. Мутации в DOK7 вызывают синаптопатию с небольшими упрощенными нервно-мышечными соединениями. DOK7 связывает МСК, и мутации, вероятно, ухудшают сигнализацию, которая поддерживает синаптическую структуру. Другие мутации встречаются гораздо реже.
б) Клинические проявления. Клинические проявления могут варьировать от внутриутробной смерти в тяжелых случаях до легких симптомов, которые наблюдаются во взрослом возрасте. Хотя в большинстве случаев в младенчестве наблюдаются птоз, гипотензия, трудности с питанием и дыханием, несколько отличающиеся паттерны мышечной слабости указывают на то, какой ген задействован. Множественный врожденный артрогрипоз (врожденное заболевание опорно-двигательного аппарата), свидетельствующий о фетальной акинезии, чаще всего сопровождается мутацией в гене рапсина.
Угрожающее жизни эпизодическое апноэ может возникать при мутациях в холинацетилтрансферазе/гене рапсина/при синдромах «быстрого» канала. Тяжелая офтальмоплегия возникает при дефиците ацетилхолинэстеразы концевой пластинки, дефиците АХР из-за мутаций субъединицы АХР и синдромах «быстрого» канала, но редко наблюдается при других генетических синдромах. Двигательные симптомы с мутациями DOK7 обычно появляются в ~2 года — после того, как ребенок впервые учится ходить, и характеризуются слабостью конечностей в сочетании с птозом и поражением лицевых и бульбарных мышц.
Дефекты гликозилированных форм ферментов (особенно GFPT1) (см. табл. 1) обычно сопровождаются слабостью конечностей и обнаружением тубулярных агрегатов при биопсии мышц.
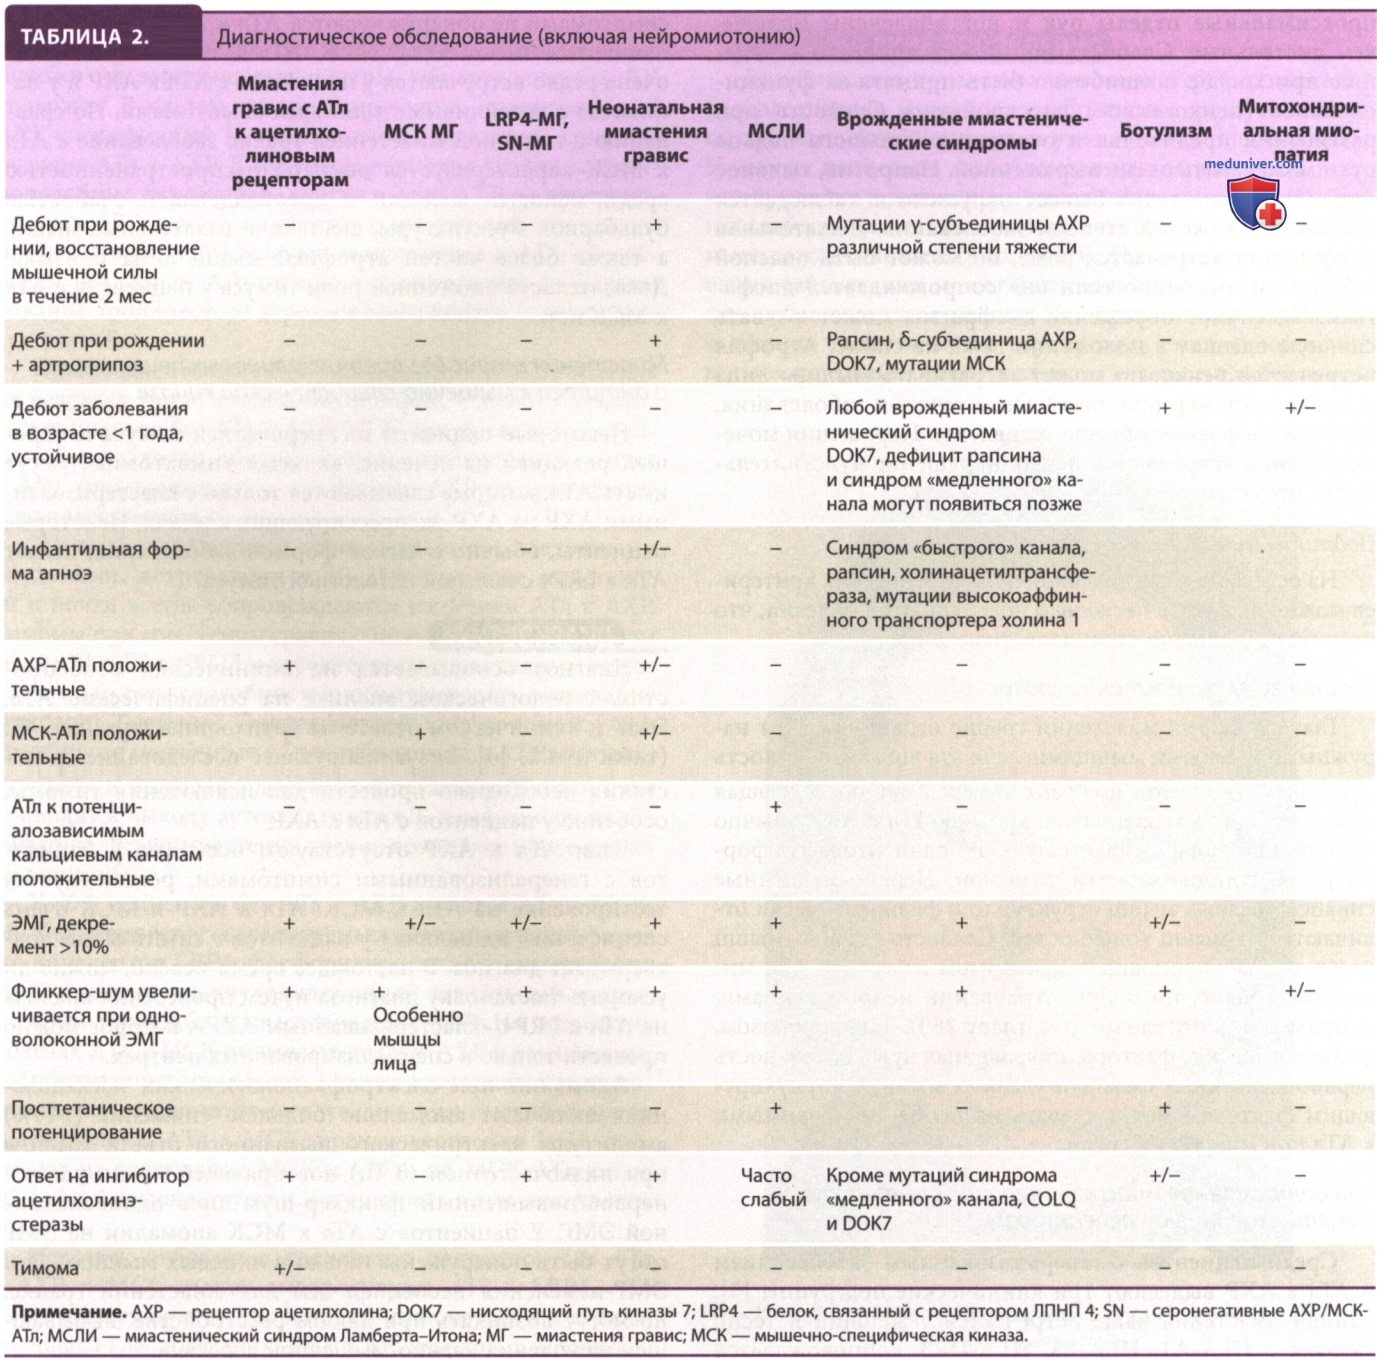
в) Диагностика. Врожденный миастенический синдром следует рассматривать при наличии симптомов при рождении или в раннем младенчестве, наличии заболевания у родственников. Однако отрицательный семейный анамнез не исключает диагноза, и при синдроме «медленного» канала, мутациях в гене рапсина и DOK7 заболевание может дебютировать позже.
Нарушение нервно-мышечной передачи может быть обнаружено по снижающемуся ответу на итерационную нервную стимуляцию и повышенному фликкер-шуму на одноволоконной ЭМГ. При синдромах «медленных» каналов и дефицита ацетилхолинэстеразы длительный потенциал концевой пластинки превышает рефрактерный период мышечного волокна, и за единичным нервным стимулом обычно следует повторяющийся электрический вызванный ответ мышцы (двойной ответ) (см. табл. 2).
Генетический анализ необходим для подтверждения диагноза и оказания МП, прогнозировании и консультировании, хотя дефектный ген был выявлен не во всех семьях.
Основными ДД являются СМА, детский ботулизм, наследственные невропатии, врожденные миопатии и мышечные дистрофии. Дебют заболевания в раннем детском, подростковом и взрослом возрасте может привести к неправильному диагнозу серонегативной формы миастении гравис.
г) Лечение и прогноз. Многие врожденные миастенические синдромы реагируют на ингибиторы ацетилхолинэстеразы, используемые при миастении гравис, и на 3,4-диаминопиридин (1 мг/кг в сутки в 4 разделенных дозах). Пациенты с синдромом «медленных» каналов реагируют на хинидин (в дозах, соответствующих сывороточным уровням 1-2,5 мг/л) и на флуоксетин (60-100 мг/сут у взрослых, хотя у некоторых пациентов могут быть эффективны дозы до 20 мг), но при применении флуоксетина у детей/подростков требуется наблюдение психиатра.
При дестабилизации нервно-мышечного узла/наличии дегенеративных изменений, таких как дефицит D0K7/концевой пластинки ацетилхолинэстеразы, терапия эфедрином (75-100 мг/сут у взрослых, 3 мг/кг в сутки у детей)/сальбутамолом (0,5-2 мг, 3 р/сут) может быть эффективной. Благоприятные эффекты этого лечения проявляются не сразу, а накапливаются >6 мес.
Хотя врожденные нарушения могут быть смертельными в младенчестве, обычно из-за эпизодов апноэ во время инфекций, большинство из них, как правило, не прогрессируют/могут уменьшиться в подростковом/взрослом возрасте. Исключение составляют синдром «медленных» каналов и дефицит ацетилхолинэстеразы, которые вследствие избыточной активации АХР могут сопровождаться прогрессирующими дегенеративными изменениями концевой пластинки, хотя этот риск снижается при лечении.