У 20% взрослых с идиопатическим нефротическим синдромом при биопсии обнаруживается ФСГС. Заболеваемость ФСГС увеличивается среди всех рас, но особенно у представителей негроидной расы. ФСГС может быть первичным (обусловлен еще не определенными факторами проницаемости клубочков), генетическим, вызванным ЛП (например, памидроновая кислота и IFN), вирусными инфекциями (ВИЧ) и вторичным, обусловленным гиперфильтрацией клубочков (например, при СКА, ожирении, врожденных аномалиях почек и МВП).
ФСГС может быть вызван генетическими дефектами белков подоцитов. Наиболее распространенные дефекты включают аутосомно-рецессивный паттерн, вызванный мутациями в структурном белке подоцине, и аутосомно-доминантные формы, вызванные мутациями в структурном белке а-актинине 4, ионном канале TRPC6, связанном с щелевой диафрагмой клубочка, и INF2, который кодирует формин (белок, регулирующий актин). Предрасположенность представителей негроидной расы к ФСГС частично обусловлена аллелями риска гена аполипопротеина L1.
а) Клинические проявления. Пациенты с идиопатическим ФСГС обычно имеют бессимптомную протеинурию/отечный синдром. Хотя у 2/3 пациентов при обращении имеются признаки полного нефротического синдрома, протеинурия может варьировать от <1 г/сут до >30 г/сут. АГ обнаруживается у 30-50% пациентов, а микрогематурия встречается у ~1/2 пациентов. СКФ при поступлении снижена у 20-30% пациентов. Уровень комплемента и результаты других серологических тестов в норме.
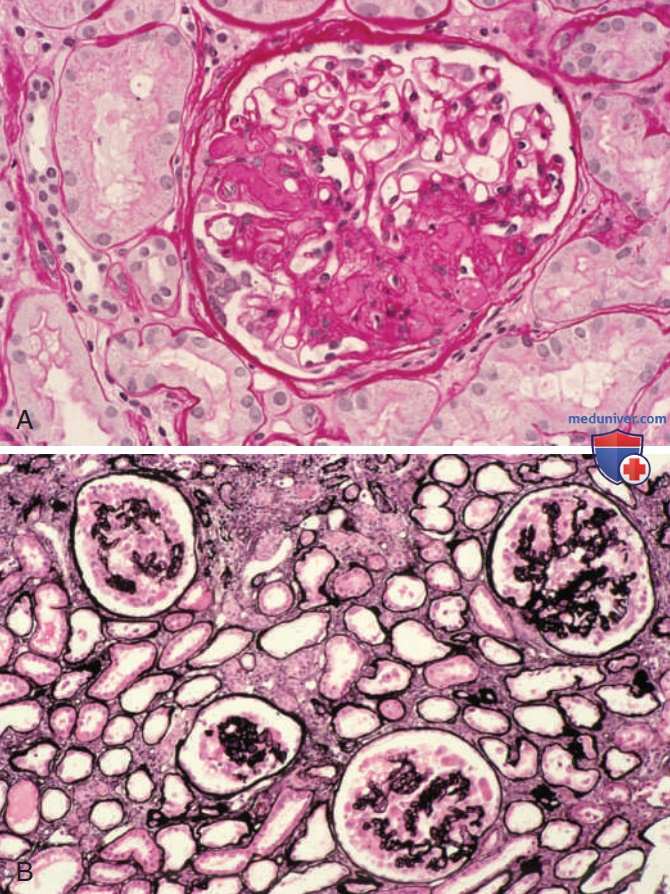
б) Диагностика. При световой микроскопии только некоторые клубочки изначально имеют участки сегментарного склероза (рис. ниже). По мере снижения функции почек при повторной биопсии обнаруживается большее количество клубочков с сегментарным склерозирующим поражением и увеличивается количество тотально склерозированных клубочков.
Фокально-сегментарный гломерулосклероз. А — световая микрофотография классического фокально-сегментарного гломерулосклероза. В — окрашивание серебром коллапсирующего фокальносегментарного гломерулосклероза, демонстрирующее коллапс капилляров клубочка
При иммунофлюоресценции в областях гломерулярного склероза обнаруживаются IgM и С3-компонент комплимента. При электронной микроскопии, однако, не выявляется отложений иммунного типа, только уплощение ножковых отростков подоцитов. Гистопатологические варианты ФСГС различаются эпидемиологически, клинически и прогностически. Так, «верхушечный тип» имеет относительно доброкачественное течение, тогда как «коллапсирующий вариант» быстрее прогрессирует до почечной недостаточности.
в) Лечение. При первичном (идиопатическом) ФСГС ГКС используются в качестве стартовой терапии (например, преднизолон, 1 мг/кг/сут, максД 80 мг/2 мг/кг через день, максД 120 мг) минимум 3-4 мес с медленным снижением в течение следующих 3-6 мес при достижении ремиссии. Полная/частичная ремиссия наблюдается у 40-60% пациентов с сохранением функции почек в долгосрочной перспективе.
В случае возникновения рецидива после стартовой терапии или у пациентов, устойчивых к ГКС, используется циклоспорин (5-6 мг/кг/сут). Такая терапия так же эффективна, как и комбинация пульсового введения дексаметазона (0,9 мг/кг, максД 40 мг, 2 дня подряд еженедельно первые 8 нед, 1 раз в 2 нед с 8-й по 26-ю недели, затем 1 р/мес до 50 нед) и микофенолата мофетила (25-35 мг/кг/сут, максД 2 г/сут). Такролимус (0,05-0,1 мг/кг/сут) ничем не хуже циклоспорина. В результате циклоспорин/такролимус рекомендуется на срок до 12 мес пациентам со стероидорезистентностью, реагирующим на лечение, с последующим медленным снижением.
При применении ингибиторов кальциневрина необходимо тщательное наблюдение за функцией почек и показателями сыворотки крови во избежание нефротоксичности. Ритуксимаб успешно используется в ряде исследований у стероидозависимых пациентов или при частых рецидивах, но он менее эффективен у стероидорезистентных пациентов. Данные экспериментов на лабораторных крысах предполагают в будущем потенциальную роль ингибиторов ионного канала TRPC5.
г) Прогноз. Течение ФСГС без терапии обычно характеризуется прогрессирующей протеинурией и снижением СКФ. Лишь у минимального числа пациентов развивается спонтанная ремиссия протеинурии, у большинства пациентов без лечения при отсутствии ремиссии в итоге развивается терминальная почечная недостаточность в течение 5-20 лет. У пациентов со стойкой ремиссией нефротического синдрома с низкой вероятностью возможна терминальная почечная недостаточность.
Большинство пациентов с генетическими формами ФСГС резистентны к ГКС, для них характерны прогрессирующее течение заболевания и отсутствие рецидивов при трансплантации почки. Однако в 30% случаев ФСГС все же рецидивирует в пересаженной почке, что может быть обусловлено повышенным уровнем еще не определенного циркулирующего в крови фактора проницаемости. Более молодые пациенты, пациенты с быстропрогрессирующей почечной недостаточностью и пациенты с предшествующими рецидивами с большей вероятностью станут претендентами на аллогенную трансплантацию.