Эпилептический приступ характеризуется преходящими фокальными или генерализованными признаками или симптомами, вызванными аномальной, чрезмерной или синхронной нейронной активностью, возникающей в ГМ. Фокальные приступы, которые возникают в нейронных сетях, ограниченных одним полушарием ГМ, вызывают признаки и симптомы, соответствующие конкретной области ГМ, вовлеченной в процесс приступа. Генерализованные приступы быстро поражают обширные нейронные сети обоих полушарий ГМ, и их признаки и симптомы согласуются с последовательным вовлечением обеих гемисфер.
Приступы не являются синонимом эпилепсии. Эпилепсии следует отличать от ситуаций, в которых ОНМК (например, вследствие инфекции, травмы, интоксикации, нарушения обмена веществ) вызывают один или несколько приступов без последующей тенденции к хронизации припадков. Острые симптоматические приступы, или спровоцированные приступы, составляют около 40% всех случаев нефебрильных судорог. Пациенты обычно реагируют на лечение провоцирующего фактора. Данные состояния не требуют длительного лечения противоэпилепти-ческими ЛП.
Эпилепсия — это группа состояний, при которых основное неврологическое расстройство приводит к хроническим повторным неспровоцированным приступам.
Диагноз «эпилепсия» устанавливается при наличии одного из следующих трех критериев: ≥2 неспровоцированных или рефлекторных приступов, происходящих с интервалом >24 ч; один неспровоцированный или рефлекторный приступ у пациента, с риском рецидива ≥60% в течение последующих 10 лет (например, опухоль ГМ, кровоизлияние или инфекция); или установленный эпилептический синдром (например, доброкачественная эпилепсия с центрально-височными спайками, рефлекторная эпилепсия).
Причины, типы и клинические проявления эпилепсии многочисленны и разнообразны. Однако некоторые из видов эпилепсии соответствуют идентифицируемым эпилептическим синдромам, состоящим из кластеров клинических и ЭЭГ-признаков, для которых характерны конкретные причины, методы лечения и прогностические последствия.
а) Эпидемиология:
1. Заболеваемость и распространенность. Приступы являются обычным явлением среди всего населения, и у ~1:10 человек в течение всей жизни возможно возникновение данного явления. Большинство этих приступов провоцируются острыми состояниями и не связаны с эпилепсией. Общая ежегодная заболеваемость острыми симптоматическими приступами, исключая фебрильные, в развитых странах составляет около 39:100 000 человек.
Заболеваемость выше у мужчин и соответствует двухмодальному распределению по возрасту, где самый высокий пик приходится на первый год жизни (до 300:100 000), снижение до 15:100 000 в третьем и четвертом десятилетиях жизни, и второй пик, достигающий 123:100 000 населения после 75-летнего возраста. Эти различия объясняются высокой частотой острых симптоматических приступов, связанных с метаболическими, инфекционными и энцефалопатическими причинами в течение неонатального периода, а также цереброваскулярными, неопластическими и дегенеративными заболеваниями у пожилых людей.
После головной боли эпилепсия является наиболее частым хроническим неврологическим заболеванием, наблюдаемым в общей практике во всем мире. В развитых странах распространенность активной формы эпилепсии колеблется в пределах 5-7:1000 человек, а средняя годовая заболеваемость составляет 45:100 000 (колебания от 30 до 67), и вариабельность зависит от возраста и социально-экономического статуса. Эпилепсия развивается в 1:26 случаев в течение жизни (у 1:21 мужчин и у 1:28 женщин).
Пик развития эпилепсии приходится на детей в возрасте <5 лет и составляет 60-70:100 000, снижается на протяжении подросткового возраста, составляя в старшем юношеском возрасте до 30:100 000, и вновь возрастает после шестого десятилетия, достигая пика в 150-200:100 000 человек у людей >75 лет. Общая заболеваемость эпилепсией растет в последние десятилетия, по-видимому, вследствие ↑ доли пожилых людей в популяции и увеличения числа случаев эпилепсии среди людей пожилого возраста.
В целом частота и распространенность эпилепсии выше в развивающихся странах, в основном вследствие более высокой частоты перинатальных инсультов, травм и инфекционных заболеваний ГМ, а также как следствие неэффективного лечения. В этих странах средняя распространенность активной формы эпилепсии составляет 12,5:1000 (5-57:1000), а годовая заболеваемость колеблется в пределах 78-190:100 000. Кроме того, возраст пациентов в развивающихся странах отличается, и пик заболеваемости приходится на молодых, а не на пожилых людей.
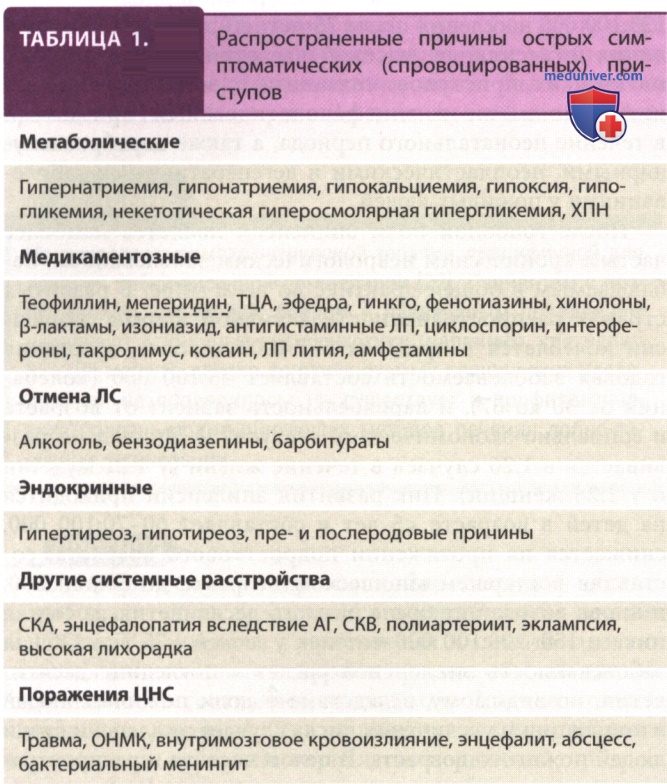
2. Факторы риска. Среди всех возрастных групп в первую пятерку факторов риска развития острых симптоматических приступов входят ЧМТ (16%), ОНМК (16%), инфекционные заболевания (15%), токсико-метаболические нарушения (15%), а также наркотический и алкогольный абстинентный синдром (14%) (см. табл. 1).
Факторы риска развития эпилепсии различаются у взрослых и детей. В детском возрасте, исключая наследственные эпилепсии, риск повышается при фебрильных судорогах, ЧМТ, инфекциях ГМ, умственной отсталости, ДЦП и СДВГ. Перинатальные нарушения не несут повышенного риска развития эпилепсии, если только они не сопровождаются умственной отсталостью или ДЦП.
У взрослых пациентов факторы риска развития эпилепсии могут быть выявлены только в 1/3 случаев; наиболее часто встречаются ЧМТ, инфекции ГМ, ОНМК и деменция. Риск развития эпилепсии ↑ в >500 раз при ЧМТ во время боевых действий, в 30 раз при тяжелой ЧМТ, в 20 раз при ОНМК и инфекциях ГМ и в 10 раз при болезни Альцгеймера, мигрени и АГ. В Латинской Америке наиболее часто выявляемым фактором риска является инфекция ГМ. В эндемичных районах нейроцистицеркоз является причиной около 10% всех впервые диагностированных случаев эпилепсии.
б) Патофизиология:
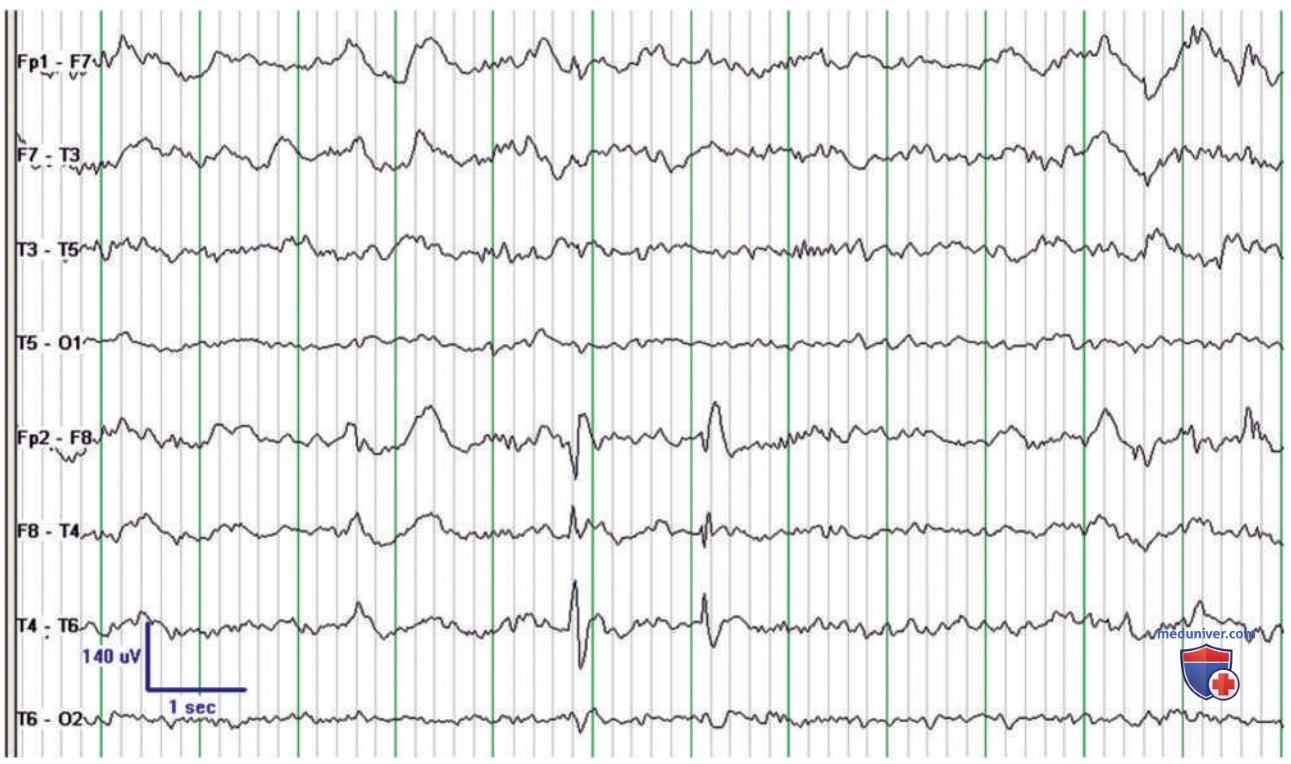
1. Патогенез. Патологические механизмы, лежащие в основе возникновения и распространения заболевания, при фокальных и генерализованных приступах различаются. При фокальных приступах совокупность корковых или подкорковых нейронов провоцирует высокочастотные всплески натрийзависимых потенциалов действия, вызванные изменением кальциевой проводимости, что приводит к типичному спайковому разряду на ЭЭГ (рис. 1). Распространение эпилептической активности на другие нейроны обычно предотвращается окружающими тормозными механизмами, такими как гиперполяризация и влияние тормозных интернейронов.
Рисунок 1. На выбранных каналах электроэнцефалограммы визуализируется характерная «спайк-волна» в передних отведениях правой височной доли — типичный межприступный признак височной эпилепсии. У пациента склероз гиппокампа справа
Когда достаточное количество нейронов, участвующих в процессе, устойчиво носят «взрывной» характер, возникают дальнейшие возбуждающие явления, включая повышенное высвобождение возбуждающих нейротрансмиттеров вследствие пресинаптического накопления ионов кальция, деполяризацию окружающих нейронов вследствие увеличения внеклеточных ионов калия и дальнейшую активацию нейронов, вызванную деполяризационно зависимой активацией N-метил-D-аспартатных (NMDA) рецепторов. По мере того как возбуждение увеличивается, а торможение уменьшается, вовлекаются новые дополнительные нейроны, расположенные вблизи и на отдалении, что приводит к воспроизведению приступов.
Механизмы, которые провоцируют аномальную гиперактивность нейронов, включают изменения в нейромедиаторах, мембранных рецепторах, ионных каналах, вторичных передатчиках информации и генной экспрессии различных белков.
Гораздо меньше известно об основных механизмах, лежащих в основе генерализованных приступов, которые в значительной степени зависят от таламокортикальных круговых связей (контуров). При абсансах типичные генерализованные разряды пик-волна, наблюдаемые на ЭЭГ, связаны с изменениями в колебательных ритмах, генерируемых контурами, которые соединяют таламус и кору ГМ и включают ионные кальциевые каналы Т-типа, расположенные в ретикулярном ядре таламуса.
При генерализованных судорожных приступах кортикальные нейроны показывают длительную деполяризацию во время тонической фазы, за которой следует ритмическая смена деполяризации и реполяризации во время клонической фазы. Активация NMDA-рецепторов ↑ приток кальция, что приводит к дальнейшему возбуждению нейронов. Инициация и модуляция генерализованных судорожных приступов включает холинергические, норадренергические, серотонинергические и гистаминергические афференты из ствола ГМ и базальных отделов переднего мозга, которые модулируют возбудимость двигательных механизмов полушарий.
2. Генетика. На развитие эпилепсии в 70% случаев влияют один или несколько генетических факторов, а риск развития эпилепсии у родственников пациента с эпилепсией первой линии выше, чем в общей популяции. Например, около 15% пациентов имеют одного или нескольких родственников первой линии, которые также страдают эпилепсией, из них 75% имеют хотя бы одного родственника с эпилепсией. В крупном популяционном исследовании кумулятивная заболеваемость эпилепсией в возрасте ≤20 лет была в 2,5 раза выше у братьев и сестер и в 3,4 раза выше у потомков пациентов с эпилепсией.
Транскраниальная магнитная стимуляция показывает повышенную возбудимость коры ГМ у братьев и сестер больных эпилепсией, даже когда эпилепсия является приобретенной.
Генетические причины эпилепсии могут возникать на хромосомном или молекулярном уровне. Важные хромосомные нарушения, вызывающие эпилепсию, включают следующие причины: синдром Ангельмана (15q11-q13), синдром Дауна (трисомия 21), синдром Клайнфельтера (XXY), синдром Миллера-Дикера (17р), синдром Паллистера-Киллиана (12р), синдром Вольфа-Хиршхорна (4р) и синдромы кольцевой хромосомы 14 и 20.
Для эпилепсии характерны все типы наследования: менделевские гены эпилепсии встречаются редко, но несут высокий риск развития эпилепсии; редкие варианты, связанные с промежуточным риском и частотой эпилепсии; и распространенные варианты, которые встречаются часто, но риск развития эпилепсии низок.
1) Состояния, при которых эпилепсия является частью менделевских нарушений (например, АуД, АуР, Х-сцепленное), включают более 200 редких состояний с высоким риском. Эти состояния включают нейрокожные заболевания, нейродегенеративные нарушения; ВПР коры ГМ, имеющие наследственный характер, и наследственные метаболические нарушения. Например, ответственные гены были идентифицированы при прогрессирующей миоклонической эпилепсии (например, болезнь Унферрихта-Лундборга, болезнь Лафоры и нейрональный цероидный липофусциноз), Х-сцепленной миоклонической эпилепсии с умственной отсталостью и ВПР коры ГМ (например, полимикрогирия, пахиги-рия, перивентрикулярная узловая гетеротопия).
2) Эпилепсии, которые можно объяснить мутациями одного гена, встречаются редко и составляют лишь около 1% всех случаев эпилепсии. Более 30 генов были идентифицированы по меньшей мере при 15 синдромах эпилепсии, включая генетическую эпилепсию с фебрильными судорогами + тяжелую миоклоническую эпилепсию младенчества и связанные с ней синдромы; доброкачественные семейные неонатальные судороги; доброкачественные семейные неонатально-инфантильные приступы; доброкачественные семейные инфантильные приступы; ювенильную миоклоническую эпилепсию; детскую абсансную эпилепсию; синдром Веста; раннюю инфантильную эпилептическую энцефалопатию с паттерном «подавление-вспышка»; злокачественные мигрирующие парциальные приступы младенчества; АуД-ночную лобную эпилепсию; семейную инфантильную миоклоническую эпилепсию; эпилепсию + пароксизмальную дискинезию, вызванные ФН; семейную латеральную височную эпилепсию и семейную фокальную эпилепсию с переменным очагом.
Генетические мутации могут влиять на возбудимость нейронов, их метаболизм, синаптическую функцию или развитие сети. Хотя большинство из этих генов влияют на ионные каналы (SCN1A, SCN1B, SCN2A, KCNQ2, KCNQ3, KCNT1, KCTD7), поражаются также другие клеточные функции, включая высвобождение нейромедиаторов (STXBP1); нейротрансмиттерные рецепторы (CHRNA, CHRNB, GABRD, GABRG2, GRIN2A, GRIN2B); синаптическую функцию (SYN1); транспорт глутамата (SLC25A22)-, регуляцию и транскрипцию генов (ARX); адгезию клеток (PCDH19); функцию клеточной мембраны (PRRT2, TBC1D24, DEPDC5); функцию протеинкиназы и клеточной энергии (CDKL5, BCKDK, АТР1А2); дефицит переносчика глюкозы типа 1 (SLC2A1); функцию клеточных путей mTOR, регулирующих процессы клеточного роста и дифференцировки (TSC1, TSC2); и нервные импульсы (EFHC1, LGI1, PLCB1).
У пациентов с посттравматической эпилепсией повышенная генетическая предрасположенность к эпилепсии связана со специфическими генотипами (MTHFR, С677Г).
3) У некоторых пациентов эпилепсия связана со «сложными» генами заболевания. В этой большой группе, которая составляет около 50% всех пациентов с эпилепсией, полимерные гены (распространенные варианты) с индивидуально малыми, но суммирующимися эффектами действуют в сочетании с факторами окружающей среды, что вызывает повышенный риск развития эпилепсии. Гены, ассоциированные с генерализованной эпилепсией в этой категории, включают CHRM3, VRK2, ZEB2, SCN1A и PNPO.
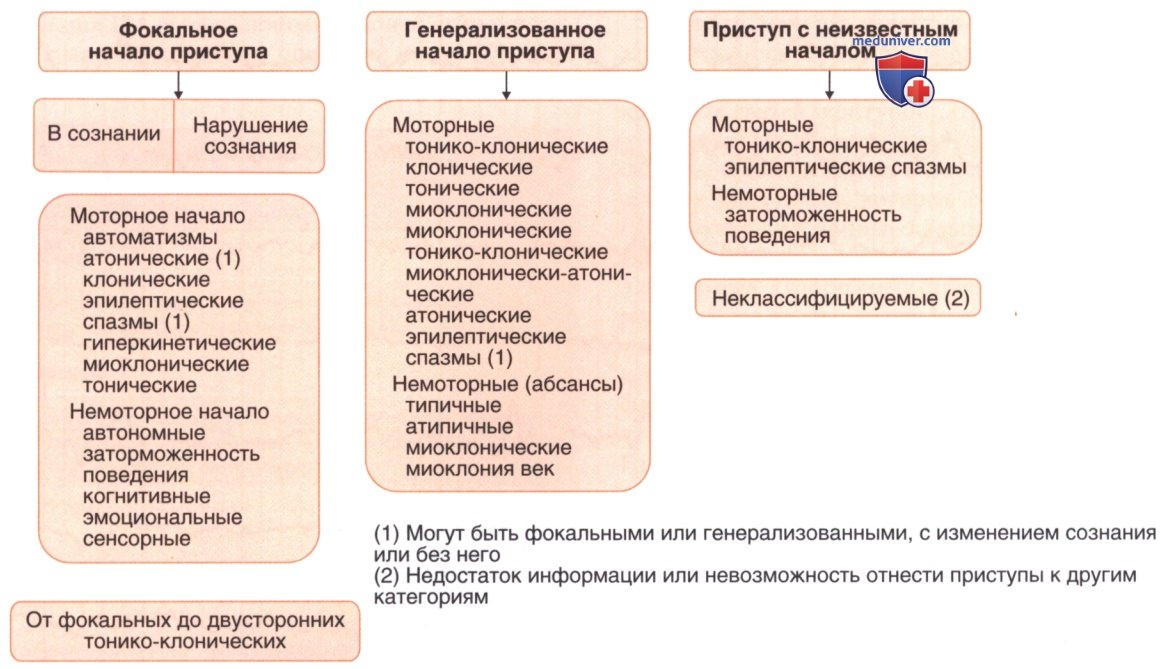
в) Клинические проявления. Клинические проявления приступа варьируют в зависимости от его типа и областей ГМ, вовлеченных в эпилептическую активность. Точная идентификация конкретного типа приступа имеет решающее значение, так как от этого зависит тип ЛС, которые должен получать пациент. Признаки и симптомы в начале отдельных приступов можно разделить на три категории: с фокальным, генерализованным и неизвестным началом (рис. 2) (URL: epilepsydiagnosis.org).
Рисунок 2. Классификация приступов, предоставленная Международной лигой по борьбе с эпилепсией. Приступы классифицируются по самым ранним клиническим признакам и симптомам. Первоначальный вопрос заключается в том, является ли начало приступа фокальным, генерализованным или неизвестным. Фокальные приступы можно определить, основываясь на том, являются ли моторные или немоторные явления наиболее заметными признаками в начале приступа или нарушается ли сознание в какой-либо момент приступа. Генерализованные приступы делятся на моторные и немоторные
Фокальные приступы далее подразделяются на подтипы в зависимости от клинических проявлений. Если в какой-то момент происходит нарушение сознания, такие приступы называются фокальными приступами с нарушением сознания. Например, случаи, которые ранее классифицировались как простые парциальные приступы, теперь можно классифицировать как приступы без изменения сознания. По наличию или отсутствию двигательных нарушений в начале приступа фокальные приступы также подразделяются на фокальные моторные или немоторные приступы. Также существует более детальная классификация моторных и немоторных приступов в соответствии с клиническими проявлениями.
Генерализованные приступы подразделяются главным образом на моторные (например, тонические, тонико-клонические, миоклонические приступы) и немоторные (абсансные приступы). Наконец, когда невозможно определить, является ли начало приступов фокальным или генерализованным вследствие отсутствия информации или неоднозначных признаков, такие приступы классифицируются как приступы с неизвестным началом.
1. Фокальные приступы. В преддверии приступа часто возникают сенсорные, вегетативные или эмоциональные симптомы, которые ощущаются в начале наблюдаемого приступа. Таким предупреждающим симптомом и является сам фокальный приступ, и его часто не замечают, потому что пациенты и врачи сосредоточиваются на более выраженных аспектах, таких как нарушение сознания или судороги, которые следуют за приступом. Тщательное исследование возникновения предупреждающих симптомов имеет решающее значение по трем причинам.
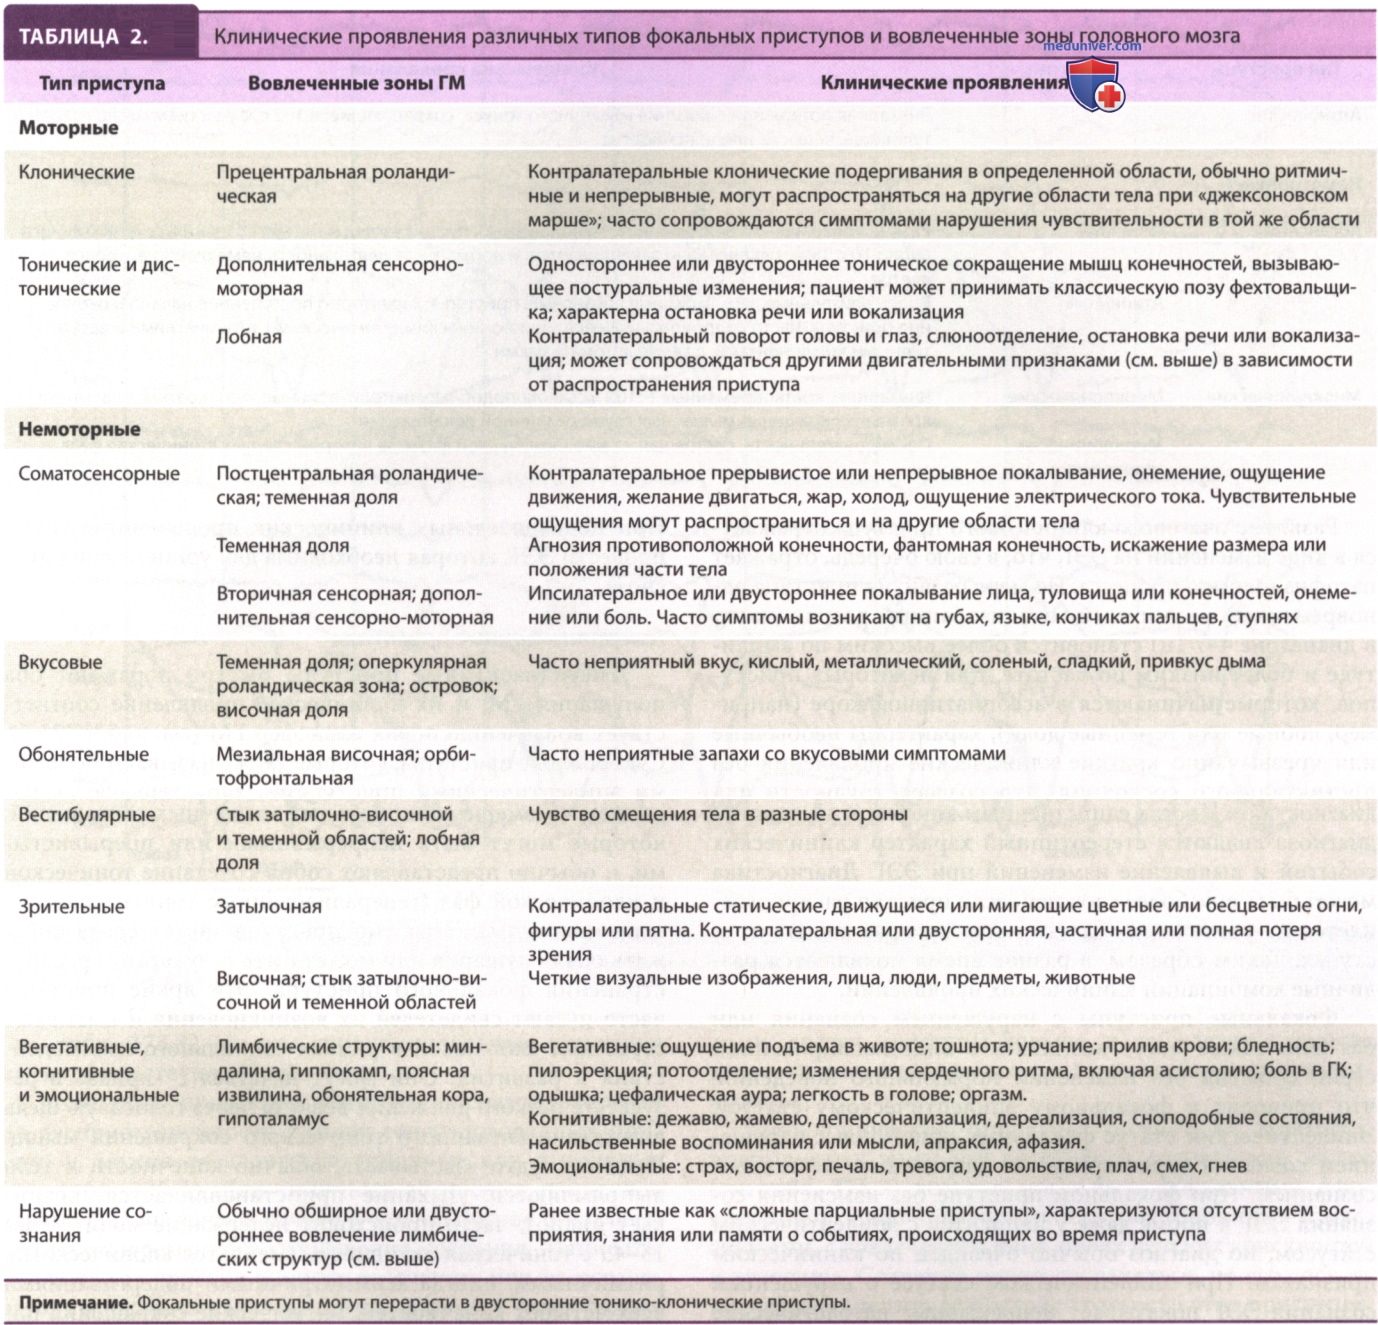
Во-первых, симптом указывает на фокальное, а не на генерализованное начало. Таким образом, в основе может лежать очаговая структурная или функциональная аномалия мозга (например, опухоль), которая требует дальнейшего обследования. Во-вторых, фокальные приступы имеют большое значение для терапии и прогноза. В-третьих, характер симптомов указывает на область ГМ, которая вызывает приступ и которая может впоследствии подвергаться хирургическому лечению (см. табл. 2).
Нейронный разряд, вызывающий фокальный приступ, может быть ограничен областью, где он начался (как предупреждающий симптом или более объективный фокальный эпизод), или может распространяться на другие области ГМ. Таким образом, фокальный приступ, возникающий в области коры, отвечающей за чувствительность руки (роландическая зона), может начаться с контралатерального покалывания в кисти, а затем прогрессировать, вовлекая ипсилатеральные дополнительные корковые области и вызывая более распространенные сенсорные симптомы, а также клонические моторные проявления.
Приступы роландического происхождения, в частности, представлены особым типом распространения, при котором судорожная активность «марширует» ипсилатерально от кисти к плечу и к нижней конечности — процесс, называемый «джексоновским маршем». После прекращения клонических судорог у пациентов в этой зоне часто возникает слабость; постиктальный паралич или паралич Тодда может длиться несколько часов или даже 1-2 дня с постепенным разрешением (рис. 2). Приступ может также распространяться в отдаленные ипсилатеральные или контралатеральные области по известным анатомическим путям.
При фокальных приступах с нарушением сознания человек не осознает себя или окружающий мир вследствие распространения судорожной активности на лимбические и билатеральные структуры, что вызывает изменение сознания. Фокальные приступы, происходящие из любой области, могут вызвать нарушение сознания, а односторонние фокальные приступы могут прогрессировать, вовлекая области ГМ с двух сторон, и вызвать двусторонний судорожный приступ. Такие судорожные приступы обычно проявляются двусторонними тонико-клоническими судорогами, а не другим типами генерализованного приступа (см. табл. 3).
Развитие очагового клинического приступа отражается в виде изменений на ЭЭГ, что, в свою очередь, отражает патофизиологию процесса. По мере развития приступа одновременный ритмичный локализованный разряд (часто в диапазоне 4-7 Гц) становится более высоким по амплитуде и более низким по частоте. Для некоторых приступов, которые начинаются в ассоциативной коре (например, лобные или теменные доли), характерны необычные или чрезвычайно краткие клинические проявления без постиктального состояния, что создает трудности для диагностики. Иногда единственным ключом к постановке диагноза являются стереотипный характер клинических событий и выявление изменений при ЭЭГ.
Диагностика может быть еще более сложной, если приступ распространяется на различные области коры при различных приступах. Таким образом, в разное время появляются различные комбинации клинических проявлений.
Фокальные приступы с нарушением сознания или без него также могут возникать в виде изолированной серии событий без изменений нормального поведения, что приводит к фокальному эпилептическому статусу. Эпилептический статус фокальных приступов с нарушением сознания характеризуется длительным спутанным сознанием. При фокальном приступе без изменения сознания ЭЭГ в норме даже у пациентов с эпилептическим статусом, но диагноз обычно очевиден по клиническим признакам. При эпилептическом статусе с нарушением сознания ЭЭГ показывает непрерывные патологические комплексы, отличные от тех, которые наблюдаются при однократных приступах у данного пациента.
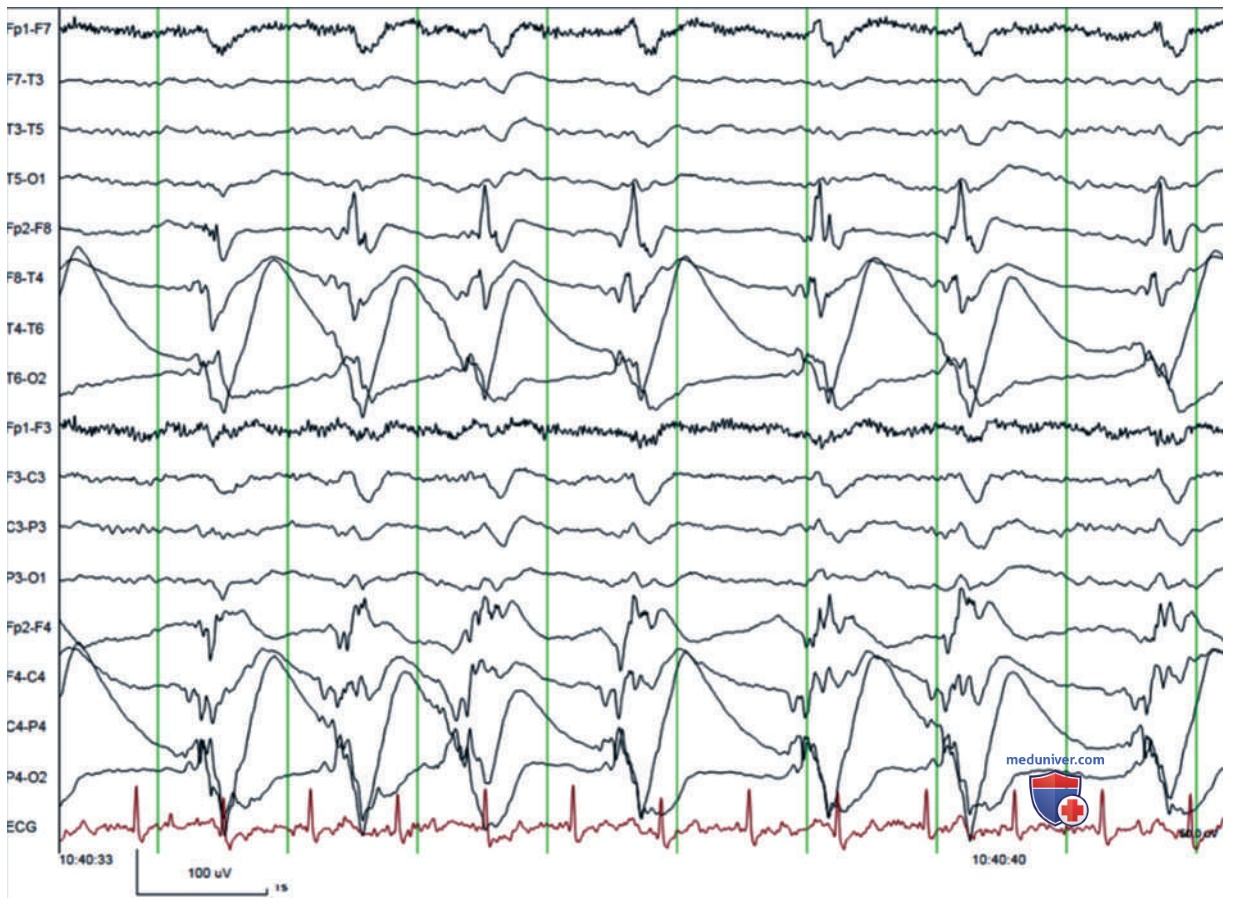
Наиболее распространенными являются медленные волны с наложенными ритмичными высокоамплитудными острыми волнами или повторяющиеся ритмичные судорожные разряды (рис. 3). Этот тип эпилептического статуса наиболее часто встречается при приступах из лобной доли, но может возникать и при приступах из височной доли или других. Факторы, провоцирующие эпилептический статус, не до конца известны, равно как и лечение или прогноз.
Рисунок 3. Фокальный несудорожный эпилептический статус правополушарной локализации у пациента, находящегося в коме, с обширным правополушарным инфарктом
Несудорожный эпилептический статус — это состояние спутанности сознания или нарушения психического статуса у пациентов с различными неврологическими патологиями (например, травма, ОНМК) в условиях ОРИТ. Он также обозначает состояние, которое может впервые возникать у пожилых людей без предшествующей причины и которое характеризуется длительными эпизодами спутанности сознания, вызванными генерализованным медленным спайк-волновым эпилептическим статусом. При подозрительных клинических проявлениях нужно провести ЭЭГ, которая необходима для установления диагноза.
2. Генерализованные приступы. Генерализованные приступы быстро поражают оба полушария ГМ, и их клиническое проявление соответствует вовлечению обеих гемисфер ГМ (см. табл. 3). Судорожные приступы, которые также называют большими эпилептическими приступами, характеризуются наличием чрезмерных аномальных мышечных сокращений, которые могут быть непрерывными или прерывистыми, и обычно представляют собой сочетание тонической и клонической фаз (генерализованные тонико-клонические приступы). Этот тип приступа может сразу поражать оба полушария или может быть результатом распространения фокального приступа. Эти яркие приступы часто пугают свидетелей их возникновения и вызывают серьезные сложности в рамках социального взаимодействия и развития.
Они могут начаться с «крика» в результате резкого движения воздуха через голосовую щель вследствие внезапного тонического сокращения мышц. Пациент будто «застывает», обычно конечности и тело выпрямляются. Дыхание приостанавливается, возникает цианоз, часто происходит недержание мочи. Через 15-45 с тоническая активность сменяется клоническими, ритмичными, иногда асимметричными подергиваниями всех четырех конечностей. Ритмические сокращения постепенно становятся реже, пока приступ не прекратится; пациент не дышит, находится в коматозном состоянии, происходит обильное потоотделение, но в течение 60 с возобновляется тяжелое дыхание, сопровождающееся хрипами.
Свидетели генерализованных тонико-клонических приступов в общественных местах часто начинают проводить БРМ, хотя пациенты начинают самостоятельно дышать в течение ~1 мин. Какой-то период времени сохраняется послесудорожный ступор. Пациент обычно находится в состоянии сна 2-8 ч, а затем предъявляет жалобы на сильную головную боль, боль в мышцах, прикушенный язык и неспособность сосредоточиться в течение ≥1 дня. После генерализованных тонико-клонических приступов у некоторых людей наблюдается практически тотальная амнезия. Постепенно память восстанавливается, иногда в течение нескольких недель.
Генерализованные тонико-клонические приступы также являются распространенным проявлением многих метаболических, токсических, травматических или ишемических нарушений (см. табл. 1), но эти спровоцированные приступы не свидетельствуют об эпилепсии.
Абсансные приступы, которые являются вторыми по распространенности типами генерализованных приступов, можно разделить на типичные или атипичные (см. табл. 3). Для типичных абсансных приступов характерны внезапное начало и молниеносное прекращение кратковременного отключения сознания. Пациенты не ощущают приступ и могут осознавать или не осознавать, что прошло какое-то время, хотя они часто теряют ход своих мыслей. Поскольку отключение и восстановление сознания происходят очень быстро, нет ни предвестника, ни остаточных постприступных симптомов.
Эти приступы начинаются в детстве, и школьные учителя часто первыми замечают их. При абсансных приступах пациенты резко останавливаются, взгляд рассеивается, может наблюдаться быстрое моргание глаз или миоклонические движения, особенно если приступ длится >10 с (по данным ЭЭГ), и функционирование мгновенно восстанавливается. Эти приступы могут возникать много раз в день, но они не связаны с прогрессирующим неврологическим заболеванием. Абсансные приступы также могут длиться дольше при бессудорожном эпилептическом статусе, в результате которого возникает спутанность сознания.
Атипичные абсансы возникают у пациентов с обширным двусторонним поражением ГМ. Эти приступы похожи на типичные абсансы с точки зрения потери контакта, но начало и окончание являются постепенными, а не резкими; длятся приступы дольше, и наблюдается больше двигательных, автономных или автоматизированных симптомов.
Миоклонические приступы состоят из коротких, прерывистых эпизодов внезапного сокращения мышц (см. табл. 3), которые могут быть фокальными, с вовлечением одной конечности, или двусторонними и массивными, с вовлечением лица, обеих верхних конечностей и туловища. Сознание может сохраняться, но его состояние трудно оценить вследствие краткости этих приступов.
Миоклонические приступы характеризуются тремя основными клиническими проявлениями: ювенильной миоклонической эпилепсией, которая начинается в детском или подростковом возрасте и часто сохраняется во взрослом состоянии; эпилепсией с различными сочетаниями абсансов и миоклонических припадков и прогрессирующей миоклонической эпилепсией, которая возникает в рамках дегенеративных или наследственных синдромов с двусторонним поражением ГМ и нарушением его функции.
Миоклонические судороги чаще всего возникают утром после пробуждения, их частота обычно увеличивается, достигая кульминации в генерализованном тонико-клоническом приступе.
Атонические и тонические приступы — это кратковременные, но крайне инвалидизирующие двигательные расстройства, характеризующиеся внезапным повышением или снижением мышечного тонуса. Они могут привести к падениям и травмам с нарушением сознания различной степени. Такие приступы часто начинаются у детей с диффузным заболеванием ЦНС и множественными типами приступов, но они сохраняются и в зрелом возрасте.
г) Диагностика. Основной диагноз эпилепсии устанавливается по клиническому анамнезу. Хотя ЭЭГ, методы лучевой диагностики и лабораторные исследования обычно необходимы для определения типа эпилепсии, эпилептического синдрома, места возникновения фокальных припадков или возникновения неэпилептических припадков, ответ на основной вопрос, являются ли приступы эпилептическими или нет, почти полностью зависит от тщательно собранного клинического анамнеза.
Диагноз «эпилепсия» также может быть установлен по истории настоящего заболевания, так как эпилепсия определяется как возникновение двух неспровоцированных приступов или одного неспровоцированного приступа в контексте подлежащего высокого риска рецидива приступа или развития эпилептического синдрома.
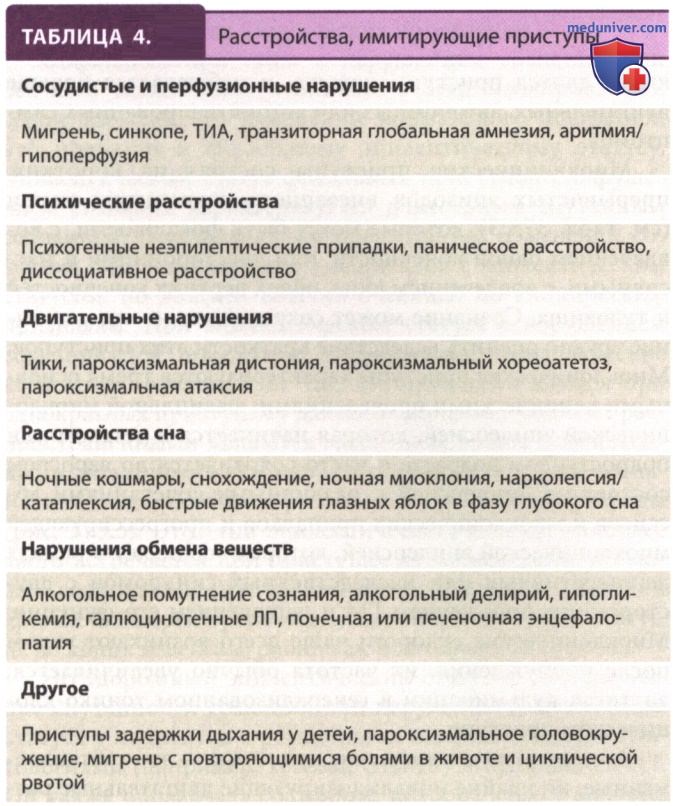
д) Дифференциальная диагностика (ДД). Первый вопрос, на который должен ответить врач, заключается в том, действительно ли рассматриваемые состояния являются приступами. Многообразие клинических проявлений приступов подразумевает широкий спектр ДД, который включает состояния, вызывающие эпизодическое нарушение неврологической функции (табл. 4). Распространенные состояния, напоминающие приступы, включают синкопе, ТИА, мигрень, двигательные расстройства и психогенные неэпилептические приступы (см. табл. 4).
Ряд фактов из анамнеза может резко поменять вероятность этого диагноза. Три основных элемента помогают определить, является ли произошедший эпизод приступом (табл. 5), и помогают отличить приступы от других причин временной потери сознания, особенно синкопе.
1. Клинический контекст, включая медицинский и семейный анамнез и обстоятельства, при которых произошел эпизод. Например, наличие семейного анамнеза приступов и приступ, произошедший вследствие депривации сна, подтверждают диагноз «эпилепсия». И наоборот, семейный анамнез синкопальных состояний и эпизод, возникший после длительного пребывания в вертикальном положении или болевого стимула, подтверждают диагноз «синкопе».
2. Специфические триггеры или провоцирующие факторы. Например, эпизоды, которые происходят при воздействии яркого или мигающего света, подтверждают диагноз «эпилептический приступ».
3. Подробное клиническое описание эпизода включает четыре ключевых компонента.
- Каковы начальная жалоба или симптом (наличие и тип предвестника, наличие фокального компонента вначале)?
- Как приступ развивается (что происходит во время самого приступа, каковы признаки или симптомы, как долго он длится)?
- Как он заканчивается (постепенно или резко)?
- Присутствуют ли неврологические нарушения после окончания приступа?
Поскольку нарушается память либо пациенты вообще не помнят приступ, решающее значение имеет сбор анамнеза от очевидцев. Они могут предоставить важную информацию о двигательной активности пациента, ответных реакциях и внешнем виде, включая изменения цвета кожных покровов, о потоотделении, дыхании, вокализации и мышечном тонусе. Видеозаписи с мобильных телефонов от свидетелей приступа могут быть очень полезны. Они необходимы для характеристики типа приступа и для того, чтобы отличать приступы от схожих состояний.
Мигрень и фокальные приступы не только схожи, но и сосуществуют в качестве сопутствующих заболеваний и имеют общие генетические локусы. Приступы, которые больше похожи на эпилептические, можно отличить от приступов классической мигрени по таким особенностям, как нестабильное возникновение головной боли во время эпизода, кратковременность эпизода и возникновение более тяжелых приступов. Миоклонус возникает при различных состояниях (например, при метаболических энцефалопатиях), он никак не связан с эпилепсией или изменениями при ЭЭГ, которые наблюдаются при миоклонической эпилепсии.
Лобная эпилепсия возникает преимущественно во время сна и характеризуется необычными двигательными феноменами. Их можно спутать с неэпилептическими психогенными приступами, нарушениями сна или двигательными расстройствами. Для диагностики может потребоваться видео-ЭЭГ-мониторинг.
Пациенты с паническими атаками могут испытывать эпизоды, имитирующие фокальные приступы с вегетативными и эмоциональными проявлениями. Однако панические атаки обычно более продолжительны, не переходят в более тяжелые приступы и могут быть связаны с конкретными обстоятельствами. Тем не менее фокальные приступы с эмоциональными симптомами часто ошибочно диагностируются как панические атаки.
Психогенные неэпилептические приступы — это поведение, напоминающее эпилептические приступы, которое часто является частью конверсионного расстройства, вызванного лежащим в его основе психологическим расстройством. Психогенные приступы трудно диагностировать, так как они могут имитировать практически любой тип эпилептического приступа, и они часто сосуществуют с эпилепсией у одного и того же пациента. Ошибочно установленный диагноз неэпилептических приступов приводит к прекращению приема ЛС и, как следствие, к эпилептическому статусу.
И наоборот, ошибочно установленный диагноз эпилептических приступов у пациента с психогенными приступами может привести к осложнениям, вызванным неправильным лечением: чрезмерному седативному эффекту и последующим кардиореспираторным нарушениям, что часто приводит к необходимости интубации и респираторной поддержки пациента.
Признаки, свидетельствующие о неэпилептических психогенных приступах, включают различные клинические проявления при разных эпизодах, частые и длительные приступы, отсутствие реакции на противоэпилептические ЛС, несинхронные движения верхней и нижней частей тела, выраженные толчки тазом, закрытие глаз во время судорожных движений и отсутствие ригидности. Часто очевидна вторичная выгода от приступа, в анамнезе может быть сексуальное насилие. Тем не менее для диагностики этих приступов может потребоваться длительный видео-ЭЭГ-мониторинг.
е) Диагностические исследования. Для постановки окончательного диагноза эпилепсии и выявления причины заболевания в 50% случаев необходим детальный анамнез, записи ЭЭГ и МРТ. В остальных случаях может быть недостаточно информации или она может быть противоречивой, но физиологические нарушения и патология ЦНС позволяют условно отнести еще 30% пациентов к определенной диагностической категории. Видео-ЭЭГ-мониторинг в условиях стационара может повысить точность диагностики.
1. Однократные приступы. Однократные приступы можно классифицировать как неспровоцированные (возникающие без видимой непосредственной причины) или острые симптоматические (см. табл. 1), которые возникают вследствие острого состояния. Исследования должны помочь выявить возможную причину этих приступов. При первом неспровоцированном приступе, который может быть индикатором начала эпилепсии, необходимо провести либо КТ ГМ, либо, предпочтительно, МРТ, которая помогает выявить возможную причину приступа у 10% пациентов. ЭЭГ, выполненная после приступа, продемонстрирует прогностически значимые изменения у 20-25% пациентов.
Анализы крови (включая уровни электролитов, глюкозы, кальция и магния в сыворотке; тесты функции печени и почек; ОАК и скрининг на определение токсичных веществ) помогут выявить аномалии у 15% пациентов, но часто эти данные неспецифичны. Люмбальная пункция показана при подозрении на инфекции ЦНС и у всех пациентов, инфицированных ВИЧ, даже при отсутствии клинических данных, свидетельствующих об инфекции.
2. Эпилепсия:
2.1 Электроэнцефалография (ЭЭГ). ЭЭГ является ключевым методом исследования у всех пациентов с приступами и эпилепсией. В промежутках между приступами ЭЭГ позволяет оценить общую функцию ГМ, а также тип, локализацию и количество эпилептиформных (спайковых) разрядов (см. рис. 1). ЭЭГ играет решающую роль в определении синдрома эпилепсии и выборе соответствующих противоэпилептических ЛП. При фокальной эпилепсии ЭЭГ часто показывает фокальное замедление и спайковые разряды в области патологии.
ЭЭГ может помочь установить окончательный диагноз эпилепсии, если во время клинического приступа регистрируются соответствующие электрические изменения. Однако ЭЭГ может не показывать электрических изменений во время типичного клинического приступа, если очаг слишком мал (эпилептиформные изменения на ЭЭГ визуализируются при поражении по крайней мере 10 см2 коры), если очаг приступа находится глубоко или в мезиальной или на нижней поверхности ГМ, или если эпизод не является эпилептическим припадком. Во время генерализованных судорожных и абсансных приступов при ЭЭГ всегда регистрируются изменения.
Данные межприступной ЭЭГ сохраняются в пределах нормы у 60% пациентов с установленной эпилепсией. Однако эпилептиформные изменения встречаются у >80% пациентов с фокальной эпилепсией при проведении >3 ЭЭГ. Межприступные эпилептиформные разряды встречаются чаще и легче регистрируются на ЭЭГ в том случае, когда они являются проявлением генерализованной, а не фокальной эпилепсии (см. рис. 1).
Тип аномалии указывает на эпилептический синдром. Например, данные ЭЭГ могут соответствовать гипсаритмии при синдроме Веста (см. ниже), или может регистрироваться классическая генерализованная спайковая волна 3 Гц при генерализованной эпилепсии с отсутствием приступов (см. табл. 3 и рис. 1). При атипичных абсансных приступах ЭЭГ выявляет более медленные разряды, чем спайк-волна с частотой 3 Гц, характерная для типичных абсансных приступов.
В некоторых случаях крайне важно регистрировать приступы с помощью видео-ЭЭГ, например при обследовании пациентов для хирургического лечения эпилепсии или если диагноз эпилепсии под вопросом. Непрерывный видео-ЭЭГ-мониторинг в течение длительного периода времени позволяет зарегистрировать эти события. Непрерывную ЭЭГ также проводят пациентам в коме в условиях ОРИТ при подозрении на бессудорожные припадки или эпилептический статус, а также для контроля эффективности лечения.
2.2 Магнитоэнцефалография. Магнитоэнцефалография измеряет малые магнитные поля, которые генерируются электрической активностью в ГМ, и приблизительно описывает их местоположение с помощью математических моделей. Ее применяют в основном для оценки пациентов, предназначенных для хирургического лечения эпилепсии, с целью картирования очага межприступных разрядов и локализации мозговых функций при наложении на изображения МРТ ГМ.
2.3 Лучевая диагностика. Практически всем пациентам с впервые выявленными приступами необходимо провести МРТ ГМ, которая может выявить повреждения у большинства пациентов, у которых эпилепсия связана со структурными изменениями. Наиболее распространенными поражениями у взрослых с впервые возникшими фокальными приступами являются постинсультный или посттравматический глиоз или энцефаломаляция (50%), опухоли (15%), сосудистые аномалии (15%), ВПР (15%) и мезиальный височный склероз (9%).
Последовательность инверсии — восстановления с длинным Т1 для устранения влияния жидкости в получаемом изображении (FLAIR) (рис. 4) повышают чувствительность выявления аномалий развития коры ГМ, а также склероза гиппокампа, что указывает на необходимость хронической противосудорожной терапии или возможного хирургического лечения.
Рисунок 4. Данные лучевой диагностики пациента с выраженными двигательными приступами, которые были первоначально ошибочно диагностированы как психогенные неэпилептические состояния. А. Аксиальная проекция магнитно-резонансной томограммы с последовательностью инверсии-восстановления с длинным Т1 для устранения влияния жидкости (FLAIR) демонстрирует обширную аномалию развития коры головного мозга, вовлекающую среднезадние отделы правой височной доли. В. Однофотонная эмиссионная компьютерная томограмма, проведенная во время приступа, показывает область гиперперфузии, которая соответствует аномалии, наблюдаемой на магнитно-резонансной томограмме, и подтверждает зону возникновения приступа
Процедуры функциональной лучевой диагностики, такие как ПЭТ для анализа метаболизма и однофотонная эмиссионная КТ (см. рис. 4) для определения кровотока, также используются для выявления таргетных областей ГМ при хирургии эпилепсии.
2.4 Генетическое тестирование. Основываясь на точности генетических тестов, их влиянии на диагностику и лечение, а также на возможности предоставления генетических консультаций, Международная согласительная комиссия определила восемь синдромов эпилепсии генетического происхождения, при которых генетическое тестирование пациентов является наиболее полезным: синдром Охтахара; ранние инфантильные спазмы; Х-сцепленные инфантильные спазмы; синдром Драве; эпилепсия и умственная отсталость у женщин; абсансная эпилепсия с ранним началом; АуД-ночная лобная эпилепсия и эпилепсия с пароксизмальной дискинезией, вызванной ФН.
Необходимо принять во внимание этические аспекты, потенциальный вред и преимущества генетического тестирования, а также необходимость консультирования до и после тестирования.
3. Специфические эпилептические синдромы и клинические проявления. Существует большое количество эпилептических синдромов, связанных с возрастом, из которых все, кроме шести, начинаются или возникают в младенчестве и детстве (табл. 6). Кроме того, конкретные клинические проявления представляют собой диагностически значимые формы эпилепсии, которые требуют особого лечения, иногда хирургического вмешательства.
Причины эпилепсии могут быть структурно-метаболическими; неясной этиологии; это могут быть также состояния с приступами, которые не являются формой эпилепсии (например, фебрильные судороги). Диагностика эпилептических синдромов и клинических проявлений основывается на типах приступов, обстановке, в которой они происходят, неврологическом и когнитивном статусе пациента, возрасте пациента в начале заболевания, семейном анамнезе и результатах диагностических исследований, включая ЭЭГ и МРТ. Выбор конкретных ЛП и хирургическое лечение зависят от типа имеющихся приступов (табл. 7).
Необходимость пожизненного лечения, риск наследственной передачи заболевания, вероятность сопутствующих неврологических заболеваний, риск развития коморбидных состояний и отдаленный прогноз являются критическими факторами, которые можно решить только при наличии знаний о конкретном эпилептическом синдроме или состоянии.
3.1 Неонатальная и младенческая эпилепсия:
- Самопроизвольно разрешающиеся неонатальные судороги возникают у ранее здоровых новорожденных на ~5-й день в виде фокальных или генерализованных тонических приступов. С этим синдромом связаны мутации в двух генах калиевых каналов (KCNQ2, KCNQ3). Регуляция калиевых каналов может зависеть от возраста и, следовательно, обусловливать появление приступов, связанных с возрастом. На ЭЭГ при приступах отмечается ритмичная медленноволновая активность или спайки.
Приступы рефрактерны к лечению, повторяются в течение короткого промежутка времени и исчезают в течение 1 мес. Около 90% детей с такими приступами впоследствии нормально развиваются, а 10-20% пациентов страдают от последующих приступов.
- Генетическая эпилепсия с фебрильными судорогами плюс, которая может начаться в младенчестве или детстве, представляет собой синдром, состоящий из фебрильных судорог в сочетании с другими нефебрильными типами приступов, включая миоклонические, абсансные, атонические, тонико-клонические и фокальные приступы с различной степенью тяжести в разных семьях. Мутации были идентифицированы по меньшей мере в четырех генах потенциал-управляемых натриевых каналов (SCN1A, SCN9A, SCN1B, SCN2A), двух генах ГАМК-рецепторов (GABRD, GABRG2), одного для функции синаптических везикул (STX1B) и одного для функции клеточной адгезии (PCDH19).
- Синдром Драве (тяжелая миоклоническая эпилепсия младенческого возраста) начинается в первый год жизни с миоклонических судорог и других типов приступов, включая абсансные, атонические и очаговые. При этом тяжелом синдроме приступы не поддаются лечению и сопровождаются снижением развития и когнитивных функций. Были идентифицированы мутации в натриевом канале SCN1A, у 95% пациентов они являются впервые возникшими.
- Синдром Веста характеризуется эпилептическими спазмами, задержкой развития и наличием ЭЭГ-паттерна гипсаритмии (выраженный аномальный ЭЭГ-паттерн с высокоамплитудным замедлением и наложенными мультифокальными спайками, полиспайками, спайковыми и медленноволновыми комплексами). Он появляется в возрасте <12 мес и прекращается к 5 годам, часто его заменяют другие эпилептические синдромы, такие как синдром Леннокса-Гасто. Туберозный склероз и гипоксия относятся к числу распространенных причин заболевания, но причина может быть и не выявлена. Сопутствующими аномалиями часто являются задержка развития, порэнцефалия, атрофические поражения, кальцификация и агенезия мозолистого тела.
Синдром Веста и ранняя младенческая эпилептическая энцефалопатия связаны с мутациями в генах, участвующих в ряде нейромедиаторных и клеточных функций (ARX, CDKL5, STXBP1).
3.2 Синдромы эпилепсии детского возраста:
- Абсансная детская эпилепсия начинается в возрасте ≤12 лет, а пик начала приходится на 5-7 лет, на ее развитие влияет генетическая предрасположенность. Она чаще встречается у девочек, чем у мальчиков, и характеризуется очень частыми ежедневными абсансными приступами (до сотен в день), редко в сочетании с другими типами генерализованных приступов. Структура и функции ГМ не нарушаются, и эпилепсия самопроизвольно разрешается в 40% случаев.
Приступы сопровождаются характерными ЭЭГ-признаками в виде спайк-волны с частотой 3 Гц, которые проявляются короткими разрядами между приступами и продолжительными спайками во время приступов. Ремиссия обычно наступает в возрасте <12 лет, но в подростковом возрасте иногда могут развиться генерализованные тонико-клонические приступы.
При ранней абсансной эпилепсии были обнаружены мутации в генах, связанных с ГАМК-рецепторами (GABRA1, GABRG2) и транспортером глюкозы GLUT1 (SLC2A1).
- Синдром Леннокса-Гасто — одна из самых тяжелых эпилепсий детского возраста. Он начинается в возрасте ≤8 лет (пик 3-5 лет) и характеризуется развитием умственной отсталости; множественными типами генерализованных приступов (атипичные абсансы, генерализованные тонико-клонические, тонические, атонические); фокальными приступами, которые очень тяжело поддаются лечению, и типичным паттерном ЭЭГ: медленным типом комплексов спайк-волна (более медленные, чем типичные при абсансных приступах 3 Гц) и всплесками быстрых ритмов частотой 10-12 Гц во время сна. Структурные нарушения ГМ происходят в 70% случаев, у 30% пациентов они развиваются вследствие более ранних синдромов, например синдрома Веста или Охтахара.
- Детская эпилепсия с центрально-височными спайками (доброкачественная роландическая эпилепсия) начинается в возрасте 3-13 лет и характеризуется почти исключительно ночными фокальными моторными или сенсорными приступами. В начале приступа возникают судороги мышц лица или рта с последующим развитаем генерализованного приступа. Почти у 50% пациентов есть семейный анамнез эпилепсии, но у большинства отсутствуют аномалии ГМ. На ЭЭГ регистрируются спайки в центрально-височной области. Поведенческий и когнитивный дефицит, который возникает в период активной эпилепсии, исчезает, когда эпилепсия купируется. Расстройство не всегда требует лечения, и обычно оно самопроизвольно разрешается.
3.3 Эпилептические синдромы и состояния подросткового и зрелого возраста:
- Юношеская миоклоническая эпилепсия является одним из наиболее распространенных генерализованных генетически детерминированных видов эпилепсии. Она обычно начинается на втором десятилетии жизни с миоклонических и генерализованных тонико-клонических приступов у мужчин и женщин без когнитивных расстройств. Мутации могут обнаруживаться в рецепторах ГАМК (GABRG1) и в генах, связанных с нервными импульсами (EFHC1). Приступы обычно возникают утром сразу после пробуждения. Эти приступы тесно связаны с депривацией сна и, как правило, появляются у студентов. У части этих пациентов также наблюдаются абсансные приступы. На ЭЭГ обычно регистрируются быстрые (4-6 Гц) генерализованные комплексы спайк-волна. Как правило, требуется пожизненное лечение.
- Мезиальная височная эпилепсия со склерозом гиппокампа является наиболее распространенной эпилепсией, вызывающей фокальные приступы с нарушением сознания у взрослых. Она характеризуется рецидивирующими очаговыми лимбическими приступами (см. табл. 2) с нарушением сознания или без него, которые возникают в мезиальных височных и лимбических структурах. До 70% пациентов имеют такой фактор риска, как длительные и тяжелые приступы в возрасте <4 лет, часто связанные с лихорадкой или энцефалитом, менингитом или травмой. Однако характерные приступы обычно начинаются несколько лет спустя. Хотя большинство случаев носят спорадический характер, семейные формы мезиальной височной эпилепсии связаны с локусом восприимчивости (Р11.31) на хромосоме 18.
Различные компоненты мезиальной височной лимбической сети (включая гиппокамп, энторинальную кору, миндалину, неокортикальные области лобной и височной долей, а также дорсальный медиальный таламус), вероятно, участвуют в патогенезе этих приступов. Мезиальный височный склероз, также называемый склерозом гиппокампа, характеризуется потерей нейронов и глиозом, главным образом в областях СА1 и СА3 гиппокампа, с реорганизацией мшистых волокон, которая характеризуется спраутингом нейропептида Y и динорфиновых интернейронов во внутреннюю треть молекулярного слоя зубчатой извилины. Неизвестно, является ли склероз гиппокампа причиной или результатом приступов (или и тем и другим).
Однако до 12% детей с фебрильным эпилептическим статусом имеют МРТ-признаки повреждения гиппокампа, что позволяет предположить причинно-следственную связь. Приступы мезиальной височной эпилепсии часто начинаются в возрасте 5-15 лет. Преобладают типичные приступы с нарушением сознания и эмоциональными симптомами, часто начинающиеся с предупреждающих признаков — дискомфорта в животе или чувства дежавю, за которыми следуют оральные и алиментарные автоматизмы, а затем контралатеральная дистония и ипсилатеральные автоматизмы в руках. Приступы сохраняются в течение нескольких минут, генерализация происходит редко.
Обычно приступы случаются несколько раз в месяц. Часто возникают предупреждающие симптомы без последующих судорог. Атрофия гиппокампа и повышенный сигнал в области гиппокампа лучше всего видны на Т2-взвешенных и корональных MPT-последовательностях с восстановлением инверсии ослабленного ЦСЖ сигнала (FLAIR), а гипометаболизм в межприпадочном периоде наблюдается в височной доле на ПЭТ. Нарушение вербальной или зрительной памяти соответствует первичному поражению гиппокампа доминантного или субдоминантного полушария соответственно. На ЭЭГ регистрируются спайки в височной доле в межприступном периоде, а также ритмические разряды 4-7 Гц над соответствующей височной долей во время приступов.
3.4 Приступы с менее конкретными возрастными рамками. Рефлекторные приступы провоцируются специфическими простыми (например, мигающими огнями, звуком) или сложными (например, чтением) стимулами. Эти механизмы разнообразны и могут включать в себя корковые и стволовые пути ГМ, корковую дисрегуляцию внеклеточных концентраций кальция и дисбаланс между возбуждающими и тормозными нейромедиаторами. У большинства пациентов отсутствуют структурные нарушения. Зрительные приступы (вызванные светом или визуальными паттернами) являются наиболее распространенным типом рефлекторных событий.
Они чаще всего встречаются у женщин, и их частота достигает максимума в период полового созревания, когда они составляют 4-7% всех впервые выявленных случаев эпилепсии. Другие триггеры рефлекторных припадков включают в себя определенные мысли, действия, чтение, тактильные стимулы, принятие определенных положений, прием пищи, прослушивание музыки, испуг и контакт с горячей водой. Спровоцированные приступы могут быть миоклоническими, судорожными, атоническими или фокальными, в зависимости от провоцирующего стимула. Для предотвращения приступов необходимо избегать раздражающих стимулов, поэтому важно тщательно расспрашивать пациентов о триггерах.