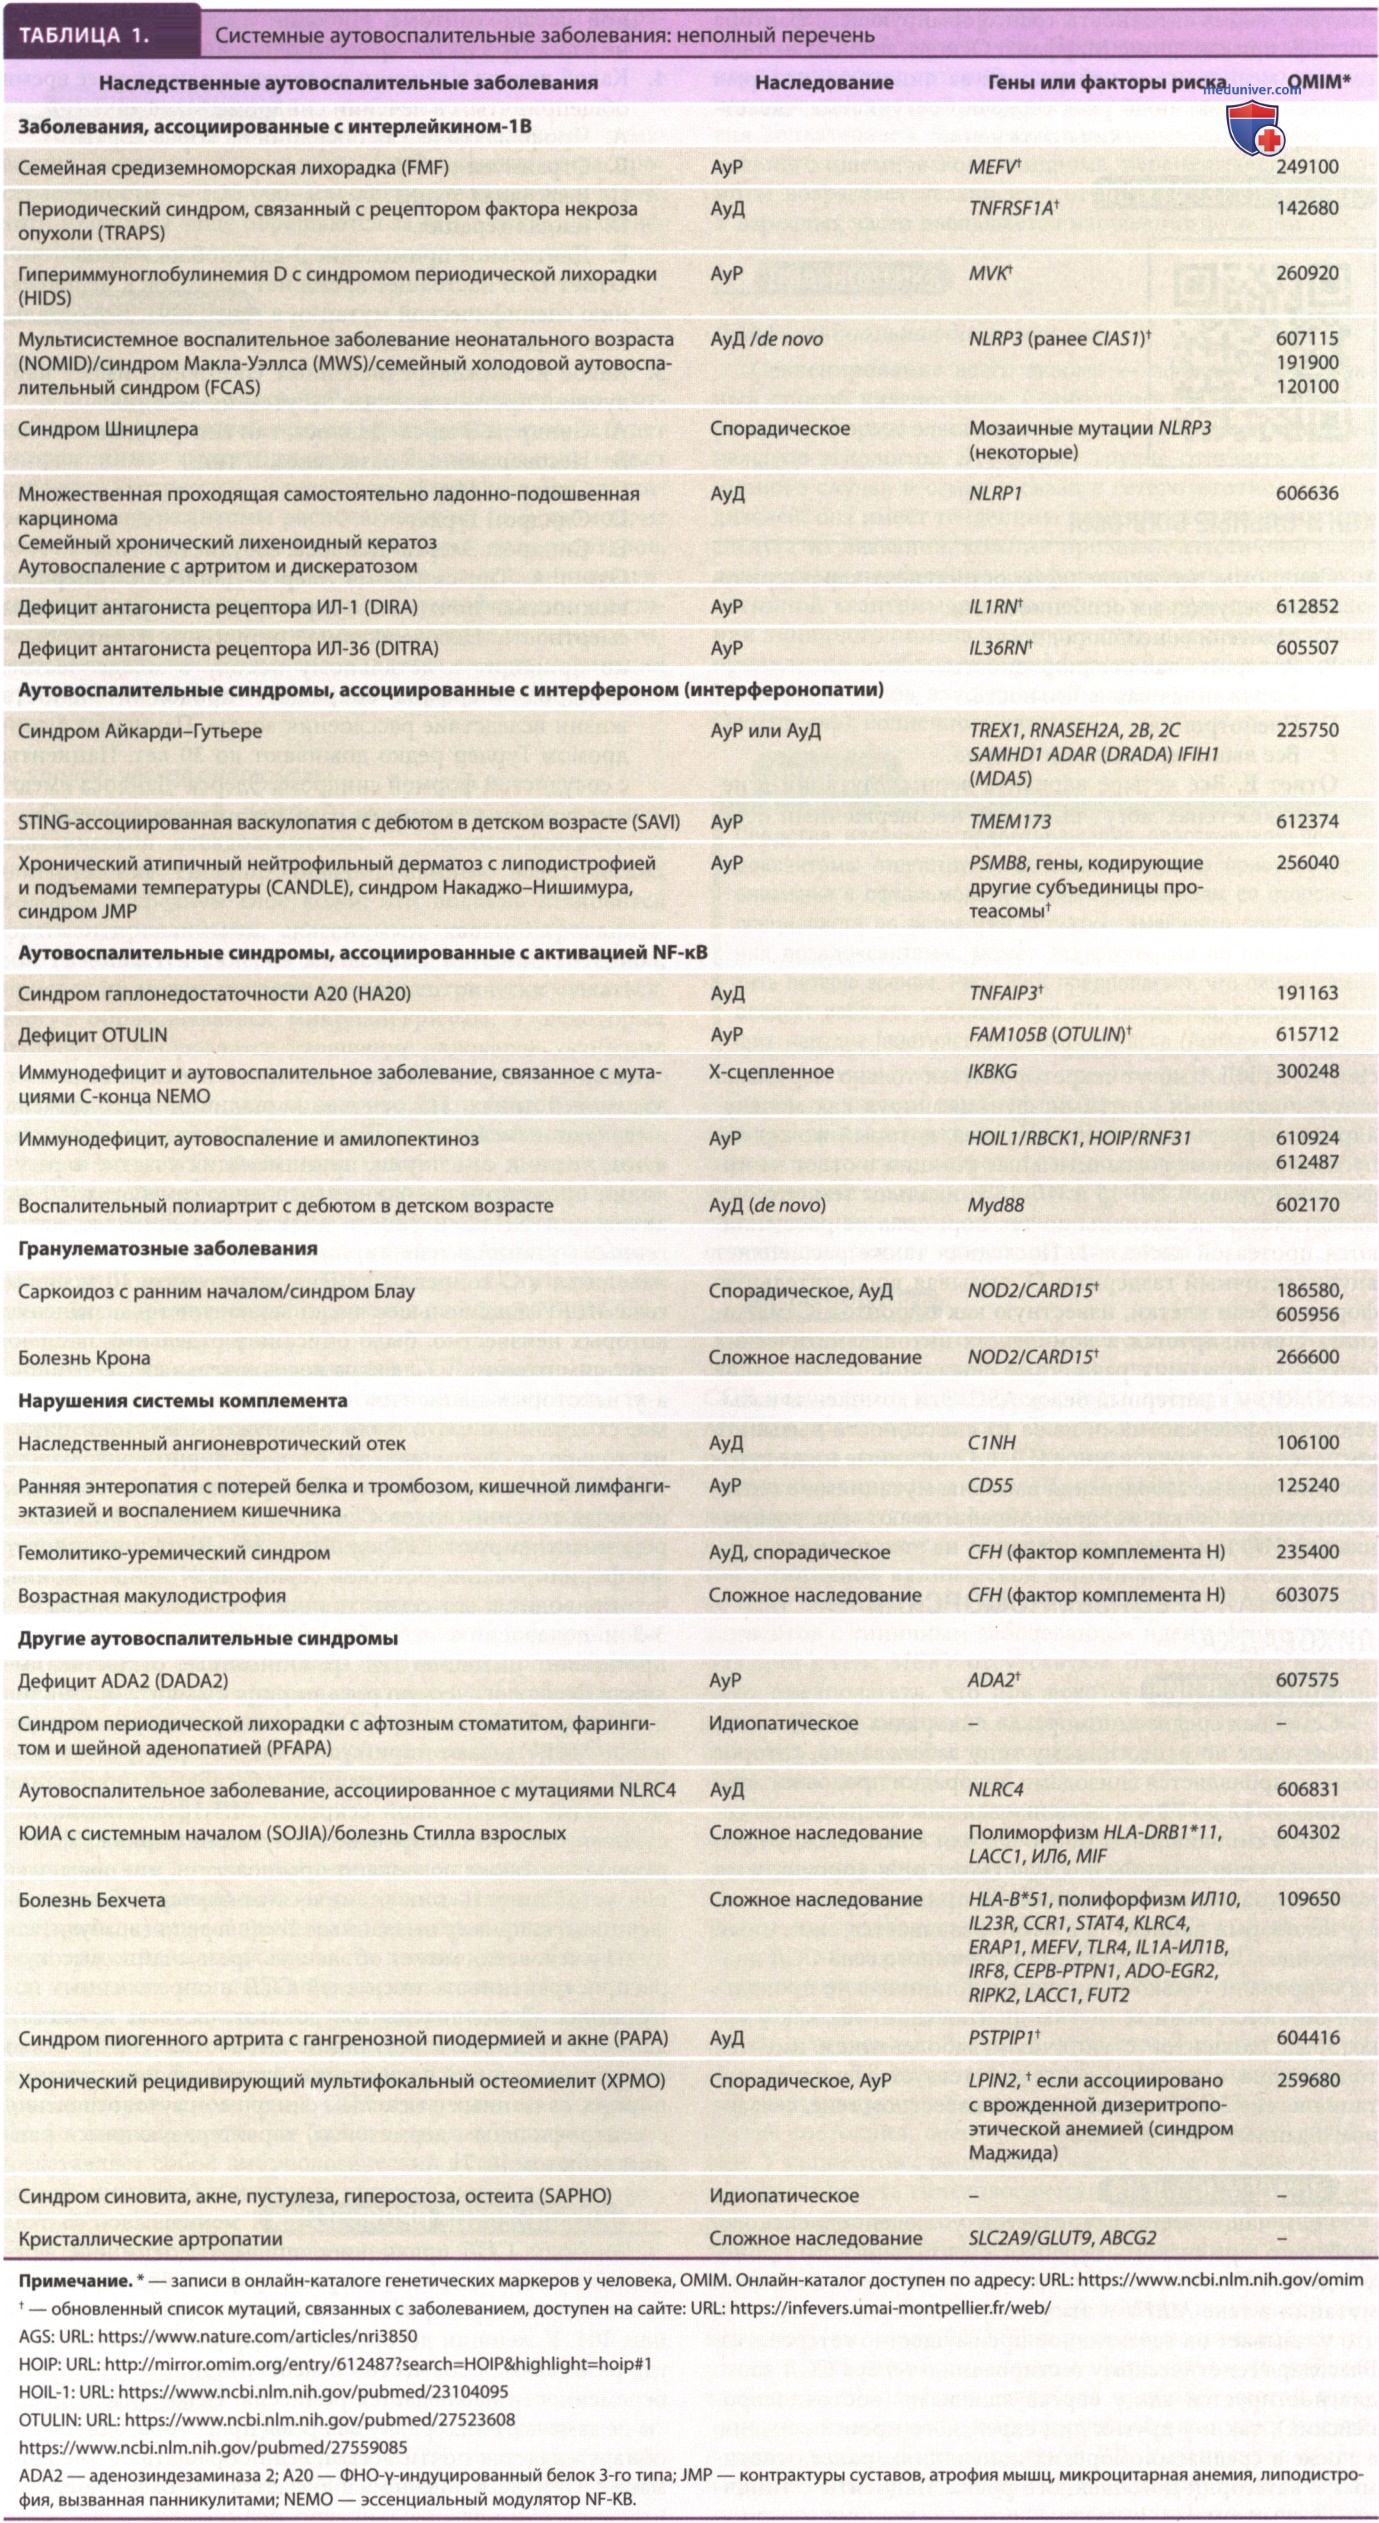
а) Синдром пиогенного артрита с гангренозной пиодермией и акне. Синдром пиогенного артрита с гангренозной пиодермией и акне (PAPA; pyogenic arthritis, pyoderma gangrenosum and acne) — редкое, доминантно наследуемое аутовоспалительное заболевание, характеризующееся периодическими эпизодами стерильного пиогенного артрита, гангренозной пиодермии и тяжелого кистозного акне. Оно вызвано мутациями в гене, кодирующем пролин-серин-треонин-фосфатазо-взаимодействующий белок 1 (PSTPIP1), также известный как CD2BP1.
PSTPIP1 представляет собой белок цитоскелета, который взаимодействует с некоторыми другими белками, участвующими в иммунном ответе, включая CD2, белок синдрома Вискотта-Олдрича, фосфатазу PTP-PEST и пирин, белок ССЛ. Мутации, выявляемые при PAPA, подавляют связывание PSTPIP1 с PTP-PEST, что приводит к гиперфосфорилированию PSTPIP1 и усилению его связывания с пирином. Как у пациентов, так и в клеточных линиях эти изменения связаны со значительным увеличением продукции ИЛ-1β. В раннем возрасте PAPA обычно проявляется пиогенным моно- или олигоартритом, иногда провоцируемым травмой.
В отсутствие лечения артрит может прогрессировать с развитием тяжелого поражения суставов и анкилоза. Когда пациенты достигают половой зрелости, начинают преобладать кожные проявления, в том числе обезображивающее кистозное акне. Возможно появление феномена патергии, а при обширной гангренозной пиодермии могут потребоваться опиаты для купирования боли. Синдром PAPA устанавливают при выявлении мутаций в гене PSTPIP1 в соответствующей клинической ситуации. Высокие дозы ГКС используются при PAPA с переменным успехом. Пациентам с артритом иногда требуется аспирация синовиальной жидкости, внутрисуставное введение ГКС или открытое дренирование. Новые исследовательские подходы к лечению РАРА-синдрома сосредоточены на применении таргетных ингибиторов цитокинов.
Отдельные данные поддерживают применение анакинры или канакинумаба для лечения артрита и моноклональных антител к ФНО при гангренозной пиодермии, связанной с PAPA.
б) Гранулематозный воспалительный артрит, дерматит и увеит (синдром Блау). Синдром Блау — редкое, наследуемое по доминантному типу заболевание, характеризующееся следующими проявлениями: гранулематозный синовит с ранним началом, часто осложняющийся образованием кист и камптодактилией (сгибательных контрактур пальцев рук и ног); гранулематозный передний и задний увеит, иногда вызывающий отслоение сетчатки, глаукому, катаракту и слепоту; периодическая папулезная сыпь с неказеозными гранулемами.
Поражение легких или других внутренних органов обычно отсутствует. Однако висцеральное поражение печени и селезенки наблюдается при раннем саркоидозе, который фенотипически очень похож на синдром Блау. И синдром Блау, и некоторые случаи раннего саркоидоза вызваны мутациями в гене NOD2/CARD15. Различные варианты NOD2/CARD15 связывают с предрасположенностью к болезни Крона, которая проявляется гранулематозным воспалением ЖКТ. Считается, что белок, кодируемый этим геном, является внутриклеточным рецептором бактериальных продуктов.
Ассоциированные с болезнью Крона мутации в богатой лейцином лиганд-связывающей повторяющейся области белка могут изменять ответ на бактериальные продукты в ЖКТ, вызывая воспаление, тогда как мутации в нуклеотид-связывающем домене, ассоциированные с синдромом Блау, могут приводить к конститутивному внекишечному воспалению. Местные и системные ГКС в настоящее время являются основой лечения синдрома Блау. Имеются сообщения о случаях эффективности ингибиторов ФНО и ИЛ-1 при этом заболевании.
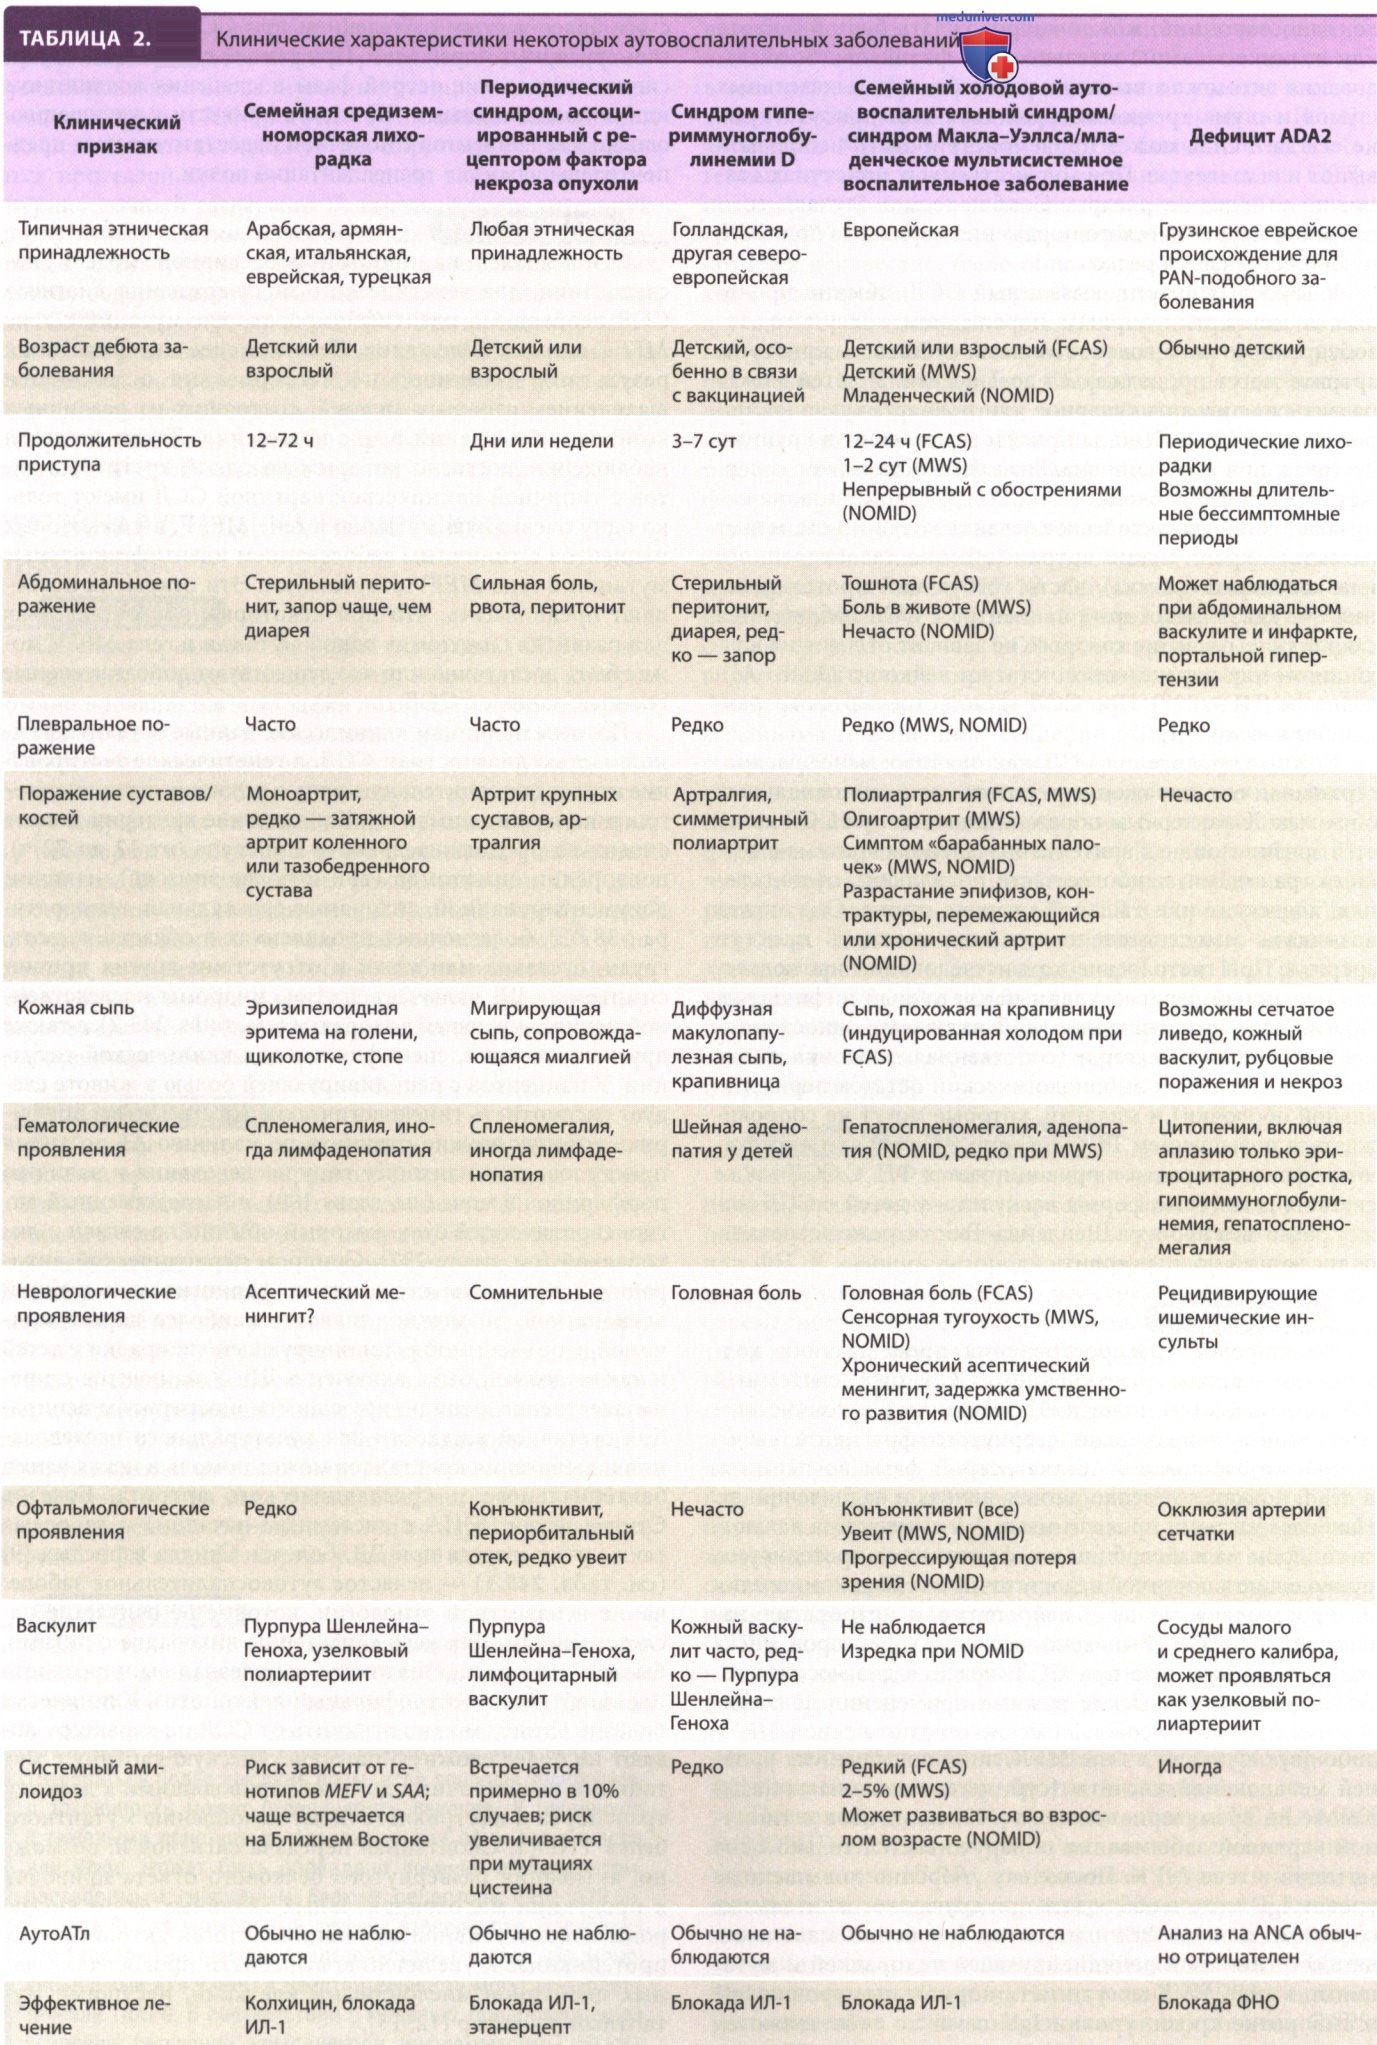
в) Дефицит ADA2 (DADA2). Было обнаружено, что синдром, характеризующийся лихорадкой, ранним развитием инсульта и васкулопатией или явным васкулитом, имитирующим узелковый полиартериит, вызван АуР-наследуемыми мутациями в гене ADA2 (ранее CECR1), кодирующем аденозиндезаминазу 2 (ADA2).
Несмотря на то что ADA2 имеет общую ферментативную активность с внутриклеточной аденозиндезаминазой, кодируемой геном ADA, она не является необходимой для развития лимфоцитов, и пациенты с DADA2 изначально не имеют тяжелого комбинированного иммунодефицита, как в случае дефицита ADA. ADA2 представляет собой секретируемый внеклеточный белок. Функциональные исследования показали, что ADA2 играет роль в развитии сосудов и регуляции дифференцировки макрофагов.
Хотя это заболевание обычно диагностируется в детстве, его следует учитывать при ДД необъяснимых лакунарных инсультов и/или кожных васкулитов в молодом возрасте. Поскольку ADA2 экспрессируется миелоидными клетками, трансплантация костного мозга является возможным вариантом лечения; также была продемонстрирована эффективность ингибирования ФНО в предотвращении повторных инсультов, хотя лежащие в основе этого эффекта механизмы еще не ясны.
г) Новые аутовоспалительные синдромы и полное секвенирование экзома. В последние годы наблюдается резкое ускорение темпов открытия новых менделевских воспалительных заболеваний из-за доступности полного секвенирования экзома, которое позволяет объективно идентифицировать связанные с заболеваниями мутации в последовательностях, кодирующих белки, хотя следует отметить, что точное клиническое описание этих синдромов так же важно, как и генетические инструменты для их обнаружения. Эти открытия подтвердили роль продуктов генов, идентифицированных в животных моделях, в развитии воспаления у человека, а также позволили выявить новые гены и белки, которые ранее не считались вовлеченными в регуляцию воспалительного процесса.
Более чувствительные методы глубокого секвенирования также позволили обнаружить субгеномные мозаичные мутации NLRP3 и TNFRSF1A, вызывающие синдромы, аналогичные или родственные тем, которые связаны с возникающими de novo или унаследованными мутациями в этих генах. Например, мозаичные мутации в гене NLRP3 являются причиной некоторых случаев криопиринопатий, при которых стандартный анализ всего экзома не выявляет мутаций. Низкопроцентные мутации NLRP3 были обнаружены при синдроме Шницлера, который характеризуется моноклональной гаммопатией, нейтрофильными поражениями кожи, напоминающими таковые при криопиринопатиях, и системным воспалением.
Случаи воспалительных синдромов с ранним началом, кажущиеся спорадическими, при проведении анализа со сравнением с родительской ДНК часто оказываются следствием мутаций de novo у ребенка.
Например, унаследованные мутации с усилением функции в гене CARD14, кодирующем адапторный белок распознавания врожденного иммунитета, вызывают наследуемый по доминантному типу семейный псориаз, а более тяжелая мутация de novo с усилением функции в том же гене вызывает тяжелый пустулезный псориаз с дебютом в младенчестве. Рецессивные мутации в генах HOIL1/RBCK1, которые нарушают добавление линейных цепей убиквитина к сигнальным комплексам рецепторов, вызывают сложный синдром, характеризующийся аутовоспалением и иммунодефицитом, а также внутримышечным отложением гликогена.
Мутации с усилением функции в гене PLCG2, кодирующем фосфолипазу Сγ2, фермент, выполняющий важные функции в передаче сигналов В-клеточного рецептора и Fc-рецептора, вызывают наследуемый по доминантному типу аутовоспалительный синдром, характеризующийся волдырями на коже, бронхиолитом, артралгиями, воспалением глаз и энтероколитом у пациентов в отсутствие аутоАТл.