Аутовоспалительные заболевания связанные с активацией NF-кВ - кратко с точки зрения терапии
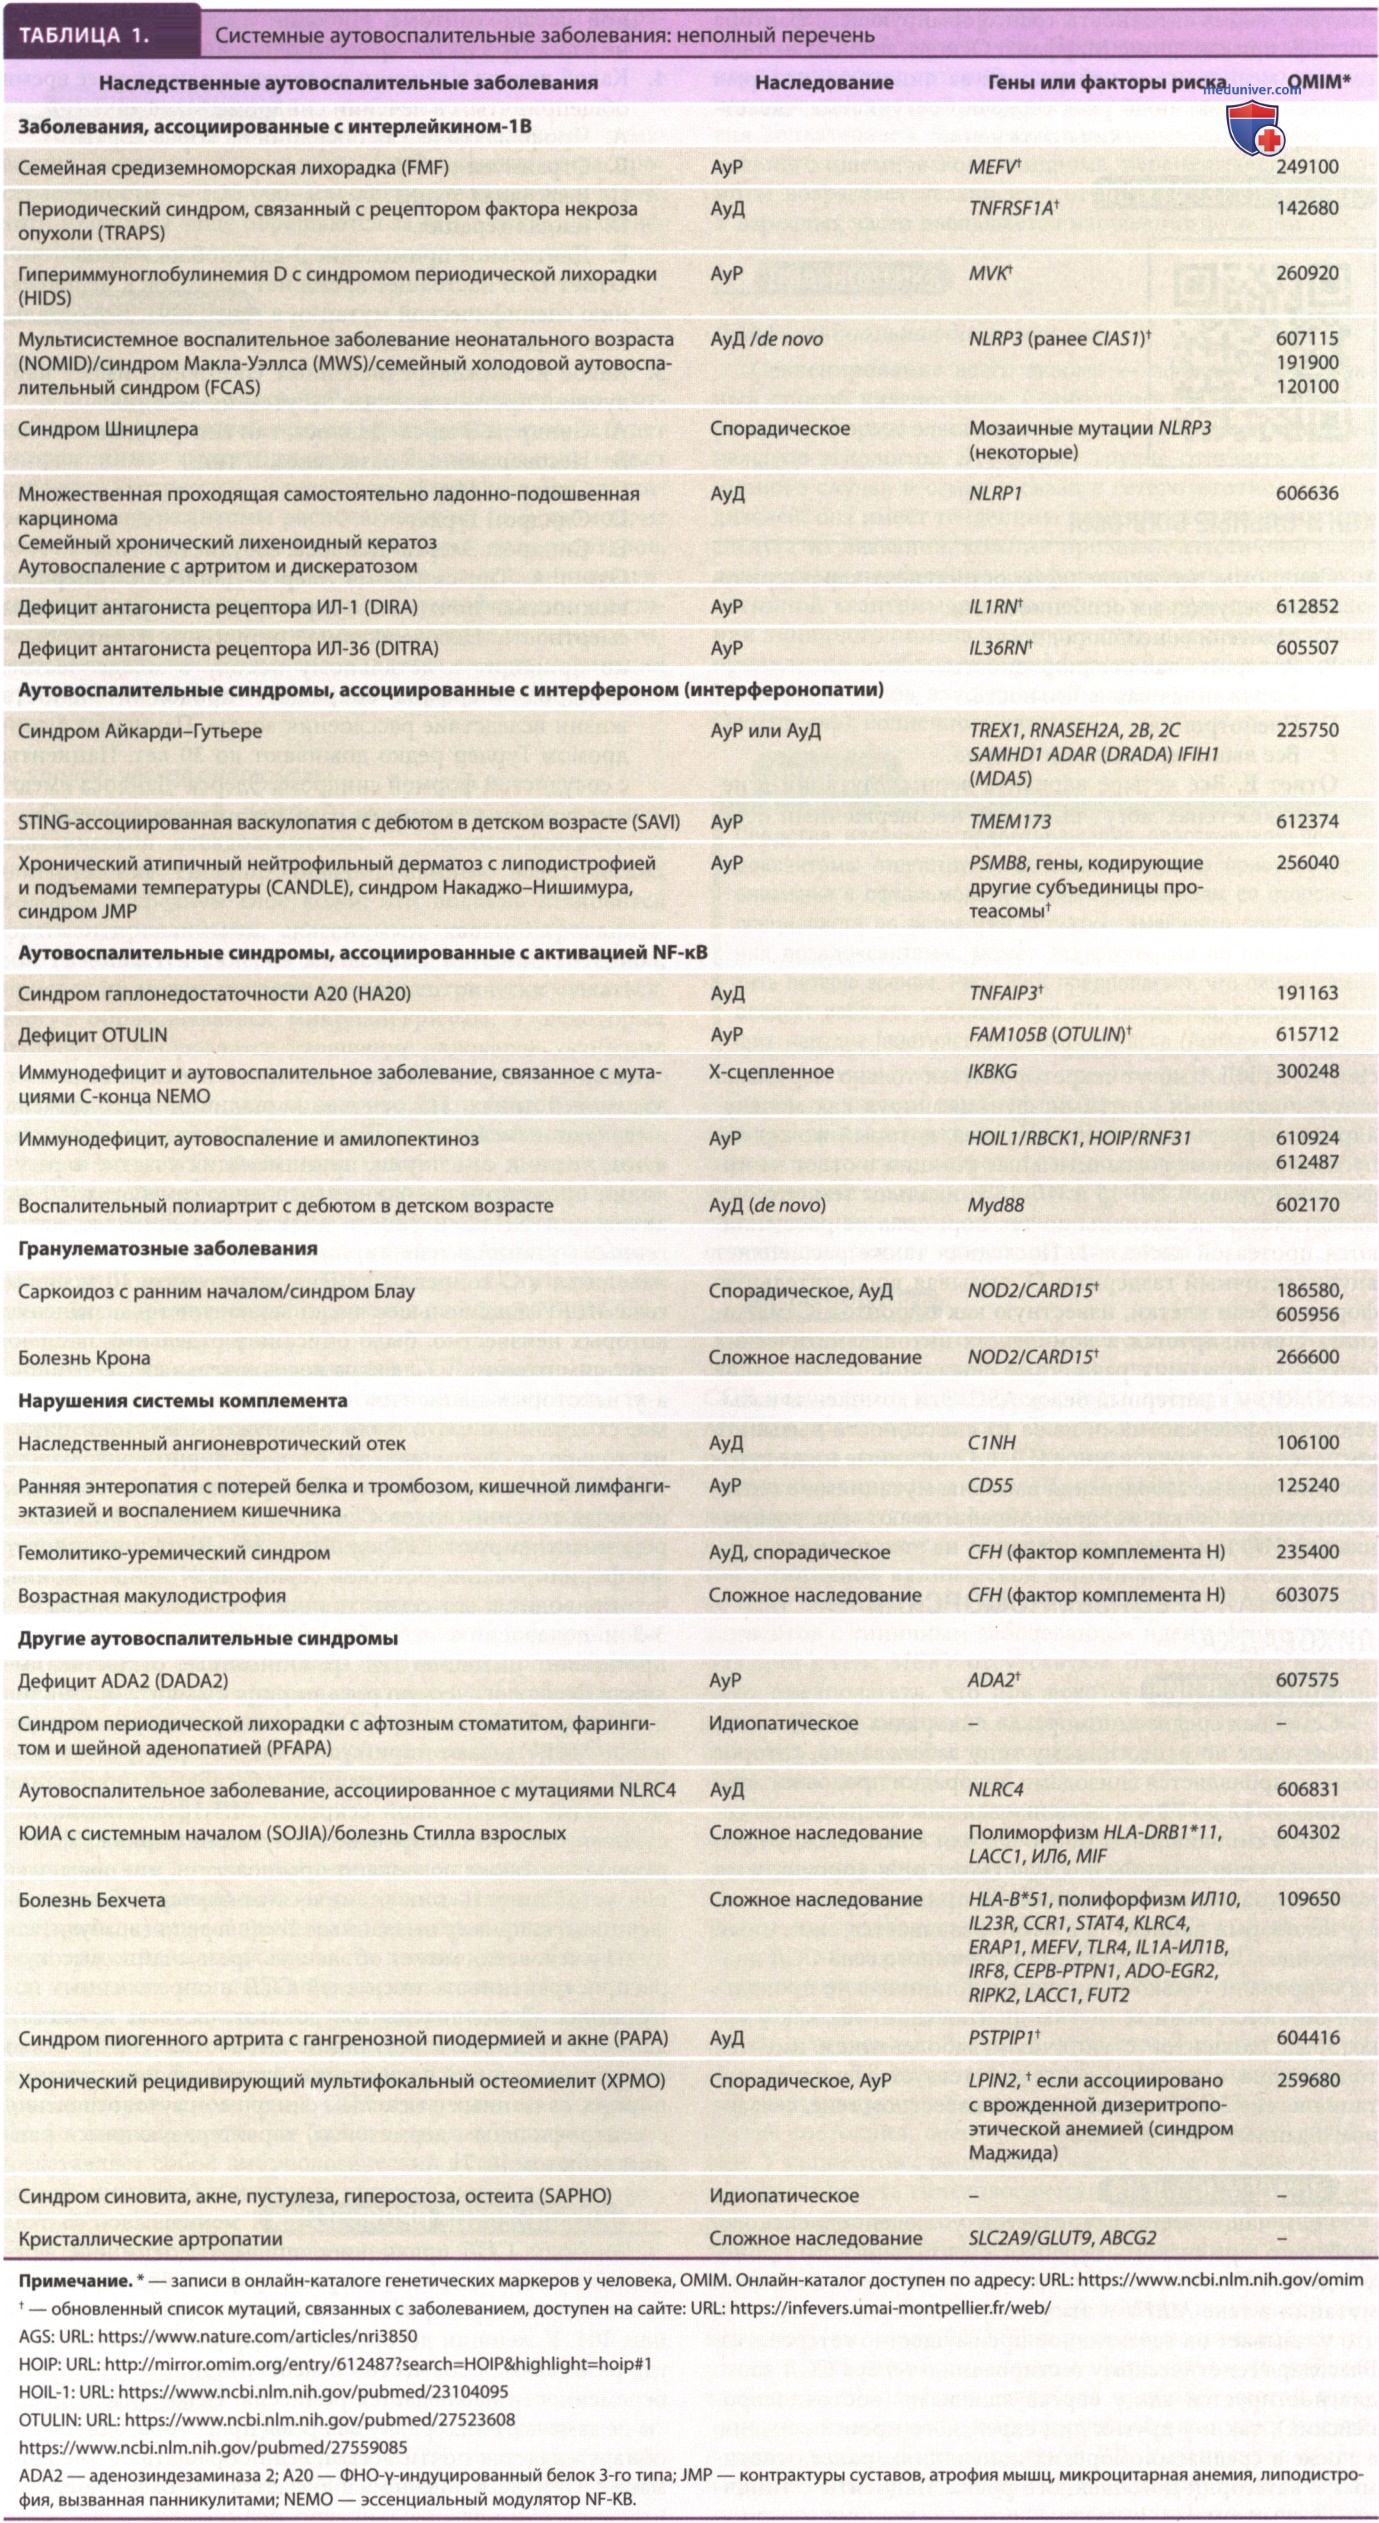
Хотя семейство факторов транскрипции NF-кВ было одной из первых описанных систем преобразования внеклеточных сигналов в индукцию экспрессии воспалительных генов, до недавнего времени не было известно ни одной мутации этого пути, вызывающей аутовоспалительные заболевания человека. Мутации с потерей функции в гене IKBKG, кодирующем NEMO (эссенциальный модулятор NF-каппа-В), структурного компонента комплекса киназы IкВ, вызывают синдром Х-сцепленного иммунодефицита, а наследуемые мутации в гене TNFRSF13B, кодирующем TACI (член семейства генов рецепторов цитокинов семейства ФНО), вызывают некоторые случаи вариабельного неклассифицируемого иммунодефицита.
Совсем недавно был описан ряд родословных с гетерозиготными мутациями с потерей функции в гене TNFAIP3, кодирующем белок А20, который подавляет индукцию NF-кВ путем стимулирования связанного с К48 убиквитинирования и деградации внутриклеточных компонентов комплексов передачи сигнала рецепторов семейства ФНО, например RIP1. В этих родословных у людей с данными мутациями наблюдаются некоторые признаки болезни Бехчета, например язвы в полости рта и на гениталиях, увеит и кожные абсцессы.
В миелоидных клетках периферической крови этих пациентов липополисахарид и ФНО вызывают биохимическую гипериндукцию NF-кВ и продукцию воспалительных цитокинов. Мутации в гене IKBKG, которые приводят к синтезу усеченного NEMO, неспособного связывать А20, также вызывают воспалительное заболевание в дополнение к иммунодефициту, возникающему в результате дефектов других функций NEMO. Недавно у пациента с мутацией de novo с усилением функции гена MYD88, кодирующего белок-переносчик сигнала Myd88, был описан тяжелый детский деструктивный полиартрит.
Эта мутация аналогична таковой, наблюдаемой при соматических активирующих мутациях, связанных с лимфомой. Myd88 активирует NF-кВ ниже уровня рецепторов TLR и ИЛ-1, при этом в клетках наблюдается усиленная активация NF-кВ и повышена продукция провоспалительных цитокинов. Эти данные и сведения о других синдромах, перечисленных в табл. 1, подтвердили роль NF-кВ и А20 в регуляции клинически значимых воспалительных реакций и указывают на потребность в более эффективных средствах лечения, которые смогут регулировать активацию NF-kB при генетических и приобретенных заболеваниях, характеризующихся гиперактивностью этого пути.
При всех трех нарушениях присутствует мутация в гене, кодирующем NLRP3, важнейший компонент одноименной инфламмасомы NLRP3, который служит внутриклеточной платформой для процессинга ИЛ-1β.
Альтернативное название этого белка, криопирин, ссылается на его аминоконцевой домен PYRIN, основу структурной и функциональной связи в работе мутантного белка при ССЛ. Считается, что ассоциированные с заболеванием мутации в гене криопирина снижают порог активации инфламмасом, тем самым увеличивая продукцию ИЛ-1β.
Открытие того факта, что инфламмасома NLRP3 также необходима для продукции ИЛ-1β в ответ на образование кристаллов моноурата натрия и пирофосфата кальция, связывает патофизиологию этих редких аутовоспалительных заболеваний с микрокристаллическими артритами, которые имеют некоторые общие клинические проявления с аутовоспалительными заболеваниями, например эпизодические, проходящие самостоятельно приступы.