а) Гломерулярные заболевания, обусловленные генетическими дефектами. Как было описано ранее, у некоторых пациентов с ФСГС наблюдаются аномалии генов, кодирующих белки подоцитов, ионные каналы и составляющие их митохондрии. У других пациентов, имеющих в анамнезе заболевания почек у ближайших родственников, имеются другие формы наследственного нефрита.
Синдром Альпорта — это наследственная форма гломерулонефрита, которая часто проявляется бессимптомными изменениями мочевого осадка. В 85% случаев это Х-сцепленное наследственное заболевание с гематурией и протеинурией, часто в сочетании с резкой потерей слуха и аномалиями хрусталика глаза (лентиконус). У большинства этих пациентов есть локализованная мутация в цепи α5 коллагена IV типа (COL4A5).
Другие семьи имеют иные паттерны наследования, чаще вызванные мутациями в цепях α3 и α4 коллагена типа IV (COL4A3, COL4A4). Результаты световой микроскопии варьируют от умеренных мезангиальных пролиферативных до выраженных склеротических изменений, что зависит от стадии заболевания, при электронной микроскопии обычно выявляются области истончения гломерулярной базальной мембраны и области ее расщепления/пластинчатости.
У некоторых пациентов с мутациями в гене коллагена IV наблюдаются микрогематурия и протеинурия, при электронной микроскопии фиксируют только участки крайнего истончения гломерулярной базальной мембраны (так называемая болезнь тонких базальных мембран). У мужчин синдром Альпорта часто приводит к прогрессирующему гломерулосклерозу и терминальной почечной недостаточности. Использование иАПФ в дебюте протеинурии замедляет прогрессирование почечной недостаточности.
Болезнь Фабри, вызванная Х-сцепленным рецессивным генетическим дефектом α-галактозидазы, приводит к отложению церамидтригексозида в почках и других органах. Это может вызывать прогрессирующую протеинурию и почечную недостаточность у мужчин и некоторых женщин-носителей. Она также протекает с телеангиэктазиями кожи, обычно в зоне купальника, акропарестезиями, аномалиями сердца и изменениями глаз. Введение рекомбинантного фермента агалсидазы β внутривенно сопровождается клиническим улучшением.
Синдром nail-patella, сопровождающийся деформациями скелета и ногтей, является редкой причиной нефротического синдрома. Это происходит из-за аутосомно-доминантной мутации гена фактора транскрипции LMX1B, который регулирует экспрессию генов коллагена, нефрина и подоцина.
б) Системная красная волчанка (СКВ) - волчаночный нефрит. Характер и степень поражения почек в значительной степени влияют на течение и терапию СКВ. И хотя частота клинических проявлений повреждения почек при СКВ колеблется в пределах 15-75%, при биопсии в большинстве образцов обнаруживаются признаки течения данного заболевания.
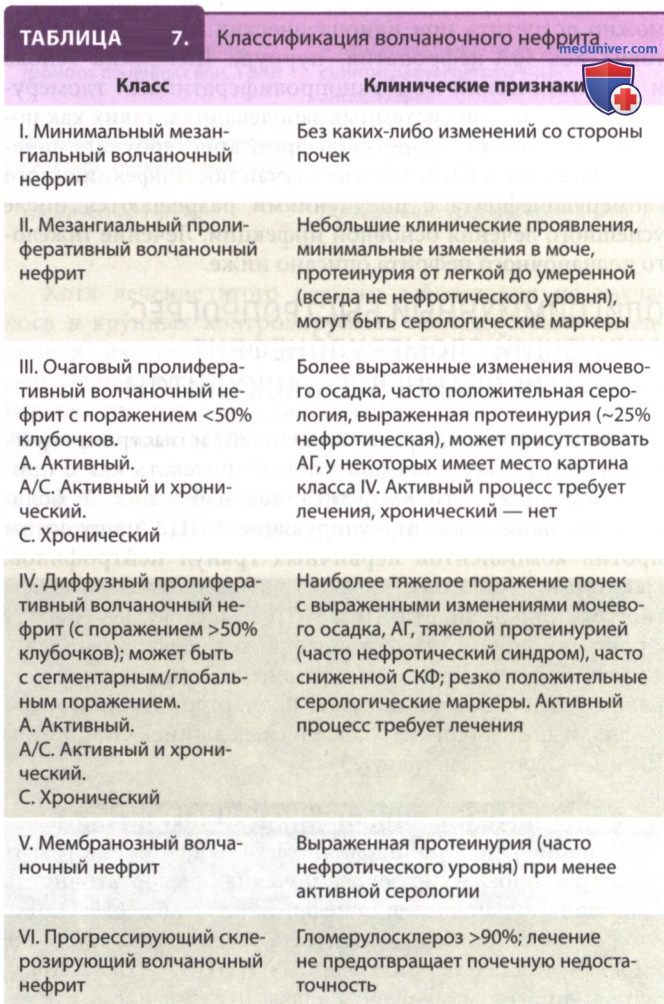
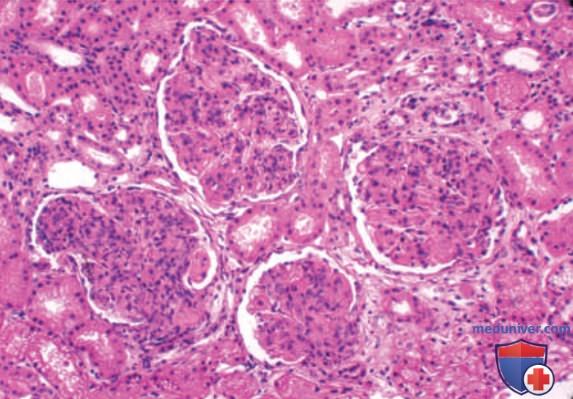
Классификация волчаночного нефрита, предложенная Международным обществом нефрологов на основании морфологии, может послужить руководством по терапии и прогнозу (табл. 7). Как правило, у пациентов I и II класса есть небольшие изменения, которые не требуют терапии, нацеленной на почки. Все пациенты с поражениями IV класса (диффузный пролиферативный волчаночный нефрит) требуют той или иной формы интенсивной терапии. Многие пациенты с классом III (очаговый пролиферативный волчаночный нефрит), особенно с активными некротизирующими поражениями и большим количеством субэндотелиальных отложений (рис. ниже), также нуждаются в терапии.
Диффузный пролиферативный волчаночный нефрит с поражением всех клубочков
Для пациентов класса V (мембранозный волчаночный нефрит) выбор оптимальной терапии не так очевиден, рекомендации варьируют от стандартного интенсивного лечения до назначения терапии только пациентам с серологической активностью или при развитии тяжелого нефротического синдрома.
Индукционная терапия тяжелого пролиферативного волчаночного нефрита (активное течение классов III/IV) обычно включает одну из двух схем [ГКС (преднизолон внутрь, максД 1 мг/кг с постепенным снижением в зависимости от клинического ответа в течение 6-12 мес) + микофенолата мофетил (внутрь, максД 1500 мг 2 р/сут) ежедневно/пульс-терапия циклофосфамидом (в/в 0,5-1 г/м2/мес 6 мес/500 мг 1 р/2 нед, 6 циклов)] с последующей поддерживающей терапией для предотвращения обострений и прогрессирования почечной недостаточности. Добавление к терапии плазмафереза не улучшает исход.
Многоцелевая терапия, включающая такролимус (4 мг/сут), микофенолата мофетил (1 г/сут) и преднизолон внутрь, обеспечивает более высокую эффективность по сравнению с циклофосфамидом внутривенно в качестве индукционной терапии волчаночного нефрита. Поддерживающая терапия микофенолата мофетилом (1000 мг 2 р/сут)/азатиоприном (2 мг/кг/сут) более эффективна и менее токсична, чем продолжение внутривенной терапии циклофосфамидом после 6 мес индукционного периода.
В контролируемых испытаниях у пациентов с волчаночным нефритом ритуксимаб, моноклональное АТл к CD20-положительным В-лимфоцитам, при добавлении к полным дозам других иммуносупрессантов оказался неэффективным для достижения ремиссии. Он может играть роль при рефрактерном/рецидивирующем заболевании или в качестве стероидсберегающего ЛП.
Точно так же костимулирующая блокада CTLAIg не доказала свою эффективность в контролируемых исследованиях. Другие исследуемые агенты включают блокаторы костимулирующих молекул Т- и В-клеток, анифролумаб (АТл к рецептору IFN) и анти-BLyS-терапию.
У многих пациентов с волчаночным нефритом (40-50%) вырабатываются ауто-АТл к определенным фосфолипидам, в том числе антикардиолипиновые АТл. Пациентам с тромбами крови в клубочках и артериолах требуются антикоагулянты/антиагреганты/их сочетание, а также иммуносупрессанты.
в) Сахарный диабет - диабетическая нефропатия. Диабетическая нефропатия, которая является наиболее распространенной формой поражения клубочков в развитых странах, подробно обсуждается в отдельной статье на сайте - просим Вас пользоваться формой поиска по сайту выше.
г) Амилоидоз. Амилоидные отложения в почках, вызванные AL, АА и наследственными формами амилоидоза, преимущественно обнаруживаются в клубочках, где они часто проявляются в виде аморфных эозинофильных внеклеточных узелков. Любой амилоид обусловлен образованием фибрилл из белков, которые имеют тенденцию формировать β-складчатую структуру. Амилоид дает положительную окраску Конго красным и проявляет свойства двойного лучепреломления со свечением яблочнозеленого цвета в поляризованном свете. При электронной микроскопии амилоид выглядит как неразветвленные жесткие фибриллы диаметром 8-10 нм.
В AL-амилоиде избыточное количество патологических легких цепей (X 80%, к 20%) может быть обнаружено с помощью иммунофлюоресценции на соответствующие молекулы. У большинства пациентов наблюдается клональная пролиферация плазматических клеток, которая обычно не достигает уровня, при котором наблюдается симптоматическая множественная миелома. При АА-амилоидозе антисыворотка к белку АА может окрасить клубочки, указав таким образом локализацию амилоидных отложений. Некоторые пациенты с амилоидозом почек имеют генетически аномальные формы белков, такие как транстиретин, LECT2 и липопротеины, что приводит к фибриллогенезу и отложению амилоида в почках.
Почти у 80% пациентов с AL-амилоидом происходит поражение почек. Почечные симптомы включают альбуминурию и снижение функции почек. У ~25% больных в дебюте заболевания развивается нефротический синдром, который в дальнейшем диагностируется почти у половины пациентов. Экстраренальное отложение амилоида может вызывать поражение сердца/нейропатию. Диагноз может быть поставлен на основании биопсии не только почки, но также миокарда, прямой кишки и жировой ткани.
Стратегии лечения почечного AL-амилоидоза аналогичны таковым при множественной миеломе и других плазмоклеточных дискразиях: трансплантация стволовых клеток и использование ХТ-ЛП, таких как ингибиторы протеасом (бортезомиб и карфилзомиб), дексаметазон и леналидомид.
АА-амилоидоз обычно обусловлен хроническим воспалительным процессом, например РА, семейной средиземноморской лихорадкой, ВЗК, остеомиелитом и другими хроническими инфекциями. Лечение направлено на подавление воспалительного процесса. Специфическая терапия против первичного воспалительного заболевания (например, терапия ингибиторами ФНО-α при РА и колхицином при семейной средиземноморской лихорадке) может предотвратить фибриллогенез у пациентов с АА-амилоидозом. Эпродизат, соединение, ингибирующее полимеризацию и отложение амилоидных фибрилл, может замедлить прогрессирование поражения почек у пациентов с АА-амилоидозом.
д) Болезнь отложения легких цепей. Болезнь отложения легких цепей, как и AL-амилоидоз, является системным заболеванием, вызванным гиперпродукцией и внеклеточным отложением легких цепей моноклонального Ig. Однако отложения не образуют β-складчатую структуру, не окрашиваются Конго красным и являются скорее зернистыми, чем фибриллярными. Большинство пациентов с болезнью отложения легких цепей имеют лимфоплазмоцитарное В-клеточное заболевание, подобное множественной миеломе.
Альбуминурия является частым симптомом, нефротический синдром обнаруживается у 1/2 пациентов при первичном обращении, часто сопровождается АГ и почечной недостаточностью. При световой микроскопии большинство клубочков содержат эозинофильные мезангиальные гломерулярные узелки. В некоторых образцах обнаруживается сопутствующая тубулярная нефропатия с эозинофильными слоистыми и треснутыми цилиндрами, блокирующими канальцы, как при множественной миеломе. При иммунофлюоресценции один из классов легких цепей Ig (к в 80% случаев) демонстрирует диффузный линейный паттерн вдоль гломерулярной базальной мембраны, в узелках и вдоль базальных мембран канальцев.
Лечение большинства пациентов с болезнью отложения легких цепей представляет собой XT, аналогичную лечению множественной миеломы.
е) Фибриллярная и иммунотактоидная гломерулопатия. У некоторых пациентов с заболеваниями почек наблюдается поражение клубочков с отложениями неамилоидных фибриллярных белков размером от 12 до >50 нм. Пациенты с таким вариантом поражения были разделены на две группы. У пациентов с фибриллярным гломерулонефритом фибриллы диаметром 20 нм в случайном порядке откладываются в базальной мембране клубочков и связаны с отложениями белка DNAJB9*.
P.S. * Белок, расположенный в эндоплазматическом ретикулуме и активируемый при стрессе, играет роль в защите клетки от стресс-индуцированного апоптоза.
Иммунотактоидный гломерулонефрит — гораздо более редкое заболевание, часто обусловленное лимфопролиферативными заболеваниями, при которых фибриллы намного больше (30-50 нм) и имеют тубулярную субструктуру. Протеинурия обнаруживается почти у всех пациентов, в последующем у большинства развиваются гематурия, нефротический синдром и почечная недостаточность. Доказанной терапии фибриллярной гломерулопатии не существует. У пациентов с иммунотактоидной гломерулопатией важен поиск основного излечимого В-клеточного пролиферативного процесса.
ж) Нефропатия, обусловленная вирусом иммунодефицита человека. ВИЧ-инфекция сопровождается различными вариантами поражения почек, включая ОПП и уникальную форму гломерулопатии, которая в настоящее время называется ВИЧ-ассоциированной нефропатией. ВИЧ-ассоциированная нефропатия характеризуется тяжелой протеинурией и быстрым прогрессированием до почечной недостаточности. При световой микроскопии в биоптатах обнаруживаются глобальный коллапс капиллярных петель, тяжелые тубулоинтерстициальные изменения с интерстициальным воспалением, отеком, микрокистозным расширением канальцев и их тяжелым дегенеративным повреждением.
При электронной микроскопии в эндотелии клубочков можно увидеть тубулоретикулярные включения. Использование иАПФ/блокаторов рецепторов ангиотензина II и APT может замедлить прогрессирование почечной дисфункции и снизить протеинурию. ГКС (например, преднизолон 1 мг/кг 1 мес с последующим снижением дозы в течение нескольких месяцев) могут быть эффективны у отдельных пациентов с ВИЧ-ассоциированной нефропатией.
з) Смешанная криоглобулинемия. Криоглобулинемия характеризуется выработкой циркулирующих Ig, которые выпадают в осадок при охлаждении и повторно растворяются при нагревании. Криоглобулинемия может быть вызвана инфекциями, СЗСТ и лимфопролиферативными заболеваниями, такими как множественная миелома и макроглобулине-мия Вальденстрема. Было обнаружено, что у многих пациентов с так называемым гломерулонефритом, возникшим в результате первичной смешанной криоглобулинемии, имеется заболевание почек, обусловленное гепатитом С. У некоторых пациентов развивается картина острого нефрита с ОПП.
У большинства отмечается протеинурия, у 20% — нефротический синдром. В преобладающем большинстве случаев заболевание представляет собой медленный, вялотекущий процесс, сопровождающийся протеинурией, АГ, гематурией и почечной недостаточностью. Гипокомплементемия, особенно снижение уровня ранних компонентов C1q-C4, является характерным признаком криоглобулинемического гломерулонефрита, как связанного с гепатитом С, так и идиопатического. Лечение криоглобулинемии, обусловленной гепатитом С, включает противовирусную терапию. При наличии выраженного повреждения почек применяют различные комбинации [ГКС ± ритуксимаб/циклофосфамид]/плазмаферез.
и) Тромботические микроангиопатии. Ряд системных заболеваний, в том числе ГУС, тромботическая тромбоцитопеническая пурпура и АФС, а также ЛП-индуцированная микроангиопатия, вызванная, например, митомицином/циклоспорином, характеризуется микротромбозами капилляров клубочков и мелких артериол. Почечные симптомы могут быть доминирующими или частью общей картины заболевания.
Почечные проявления тромботической микроангиопатии могут включать макро-/микрогематурию, протеинурию, составляющую обычно <2 г/сут, но иногда достигающую нефротического уровня, и почечную недостаточность. У пациентов может развиваться олигурическое/неолигурическое ОПП. В дополнение к гломерулярным хроническим капиллярным тромбозам, которые характеризуются очагами ишемического повреждения и пролиферации интимы с сужением просвета артериол и мелких артерий тромбами, гистологические данные при всех микроангиопатиях включают картину мембранопролиферативного гломерулонефрита, протекающего без отложения Ig/комплемента при иммунофлюоресценции или электронной микроскопии.
При всех тромботических микроангиопатиях лечение включает коррекцию гиповолемии, контроль АГ и использование диализной поддержки для пациентов с тяжелой почечной недостаточностью. При тромботической тромбоцитопенической пурпуре, обусловленной приобретенным/наследственным дефицитом конвертазы фактора фон Виллебранда ADAMTS-13, и в некоторых других случаях предпочтителен плазмаферез со свежезамороженной плазмой. У пациентов, ГУС которых не связан с действием шигатоксина, обнаруживаются дефекты альтернативного пути активации комплемента. Таким образом, при атипичном ГУС может быть эффективен моноклональный блокатор С5-компонента комплемента экулизумаб. При АФС наиболее эффективна АКТ гепарином, а затем варфарином.